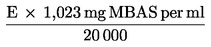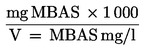|
+ПРИЛОЖЕНИЕ VIII МЕТОДИ ЗА ИЗПИТВАНЕ И АНАЛИЗ |
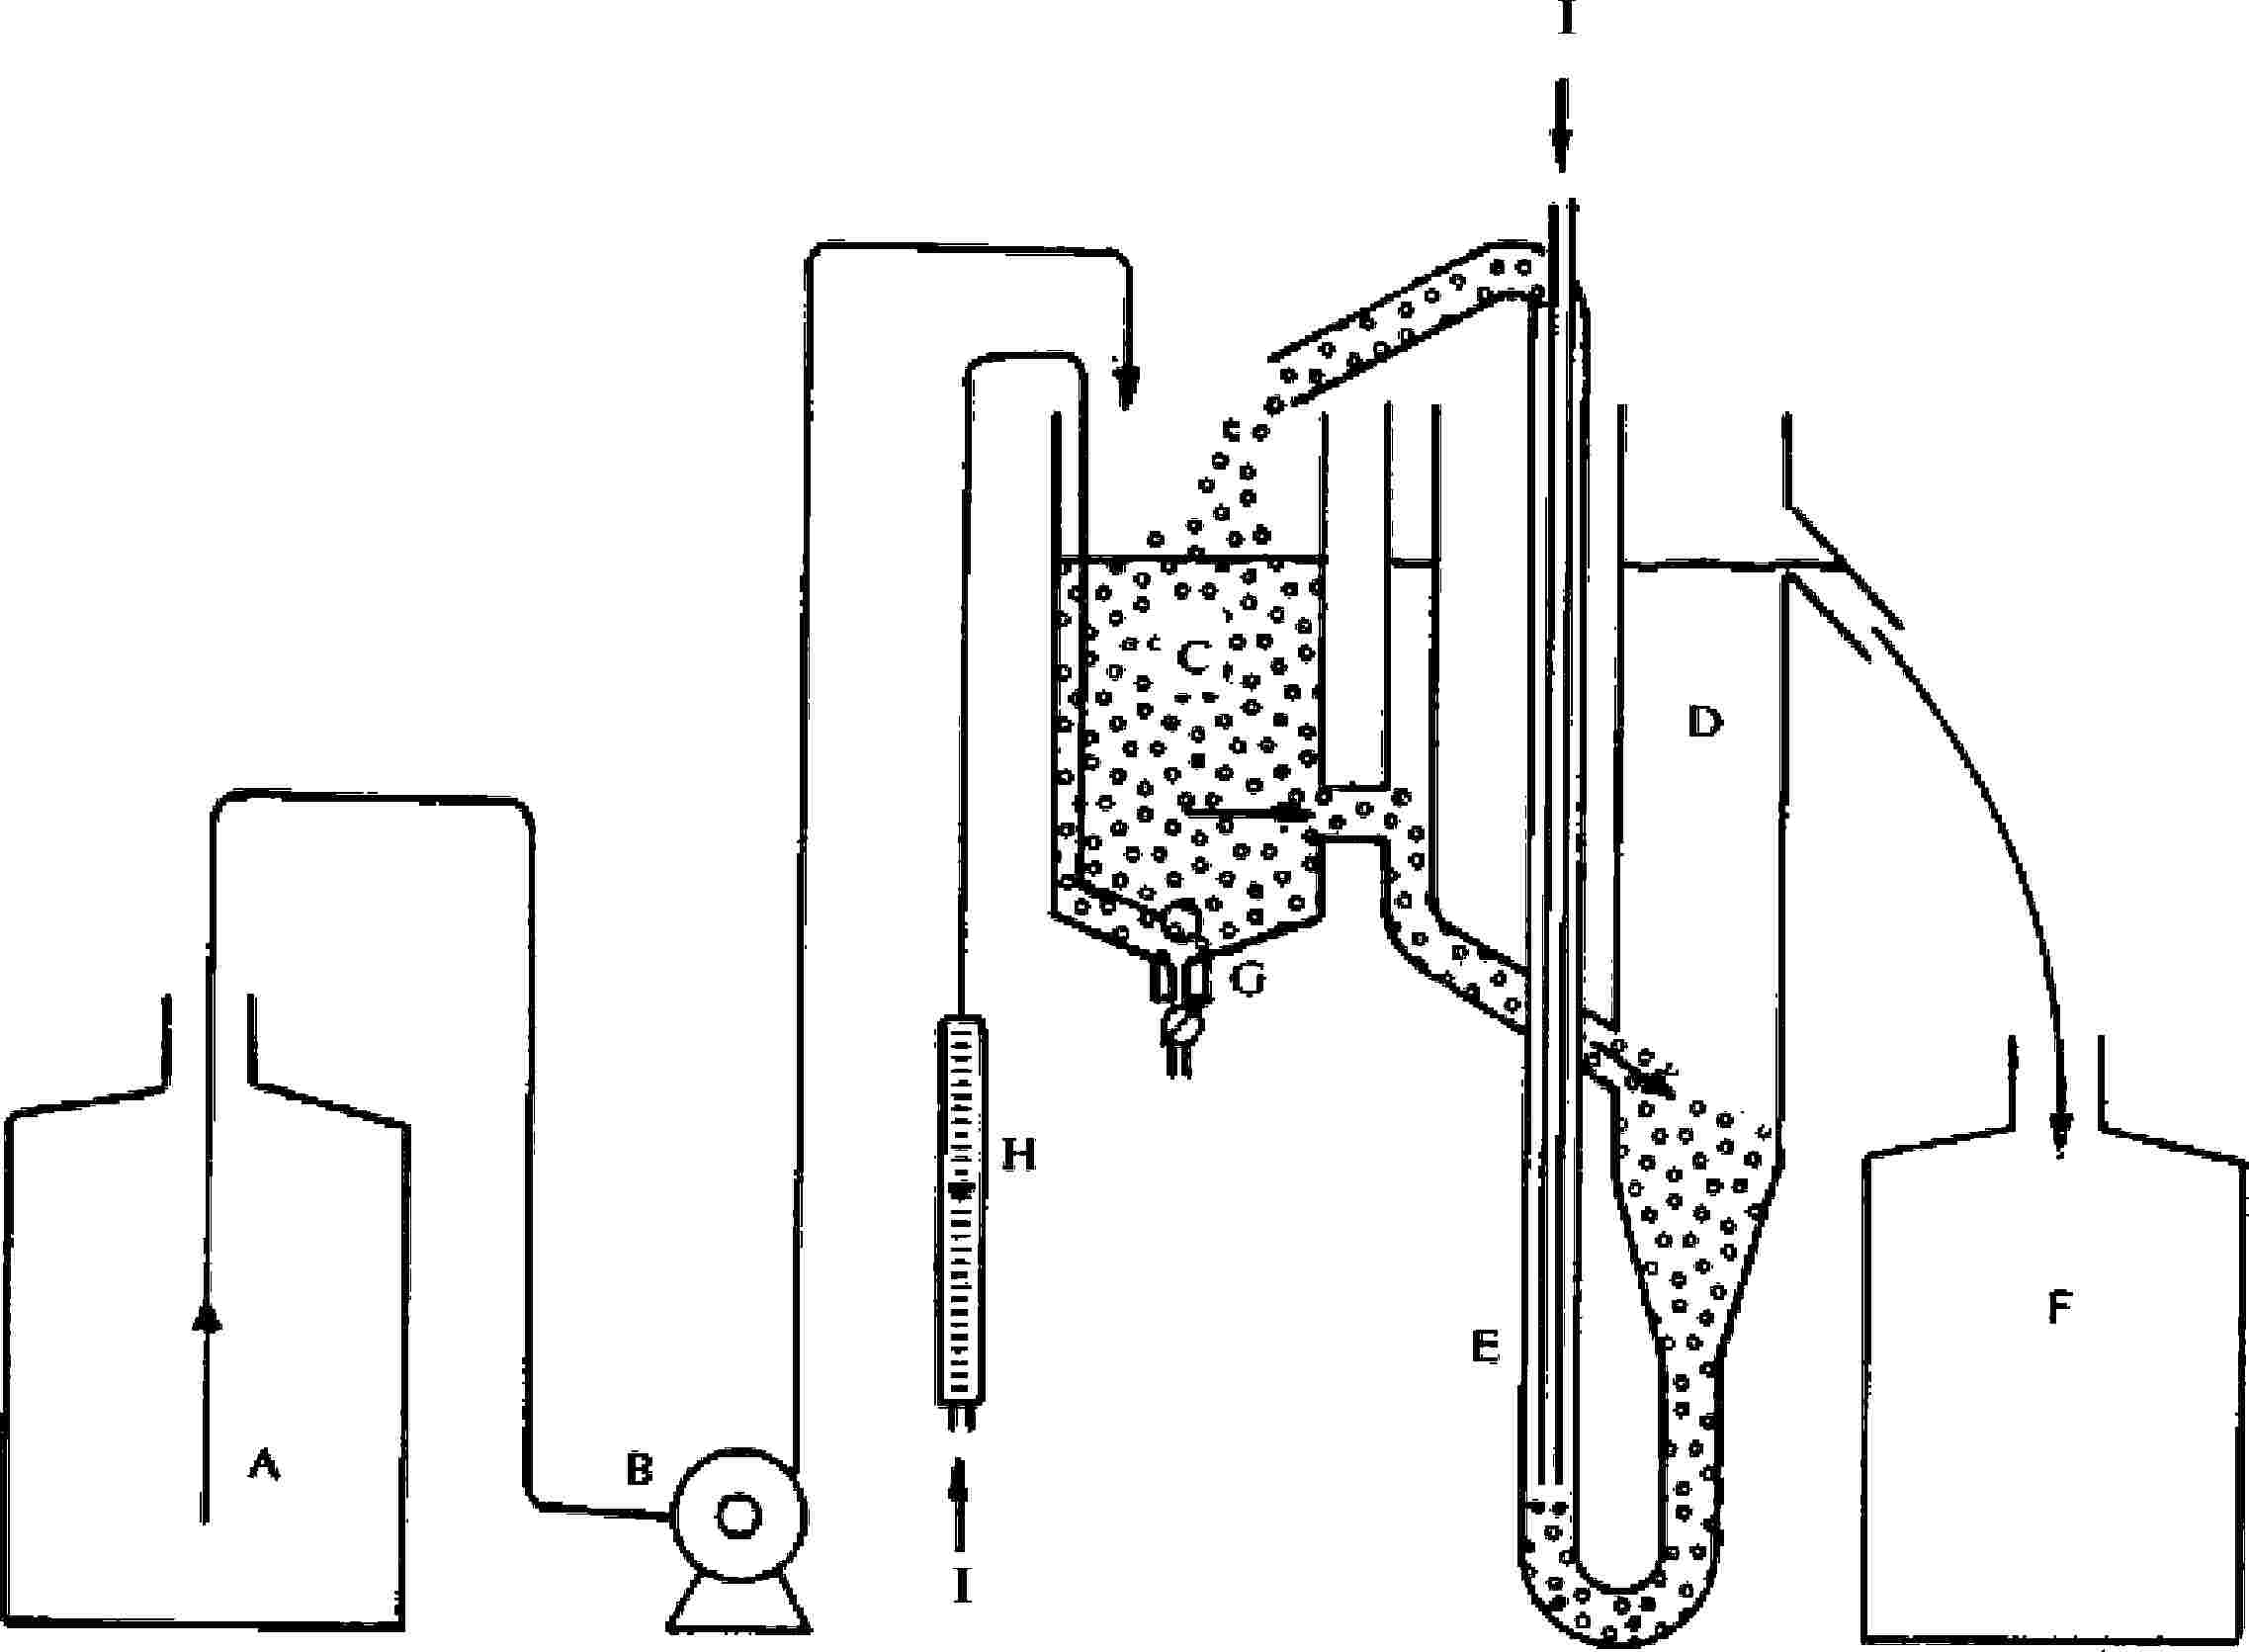
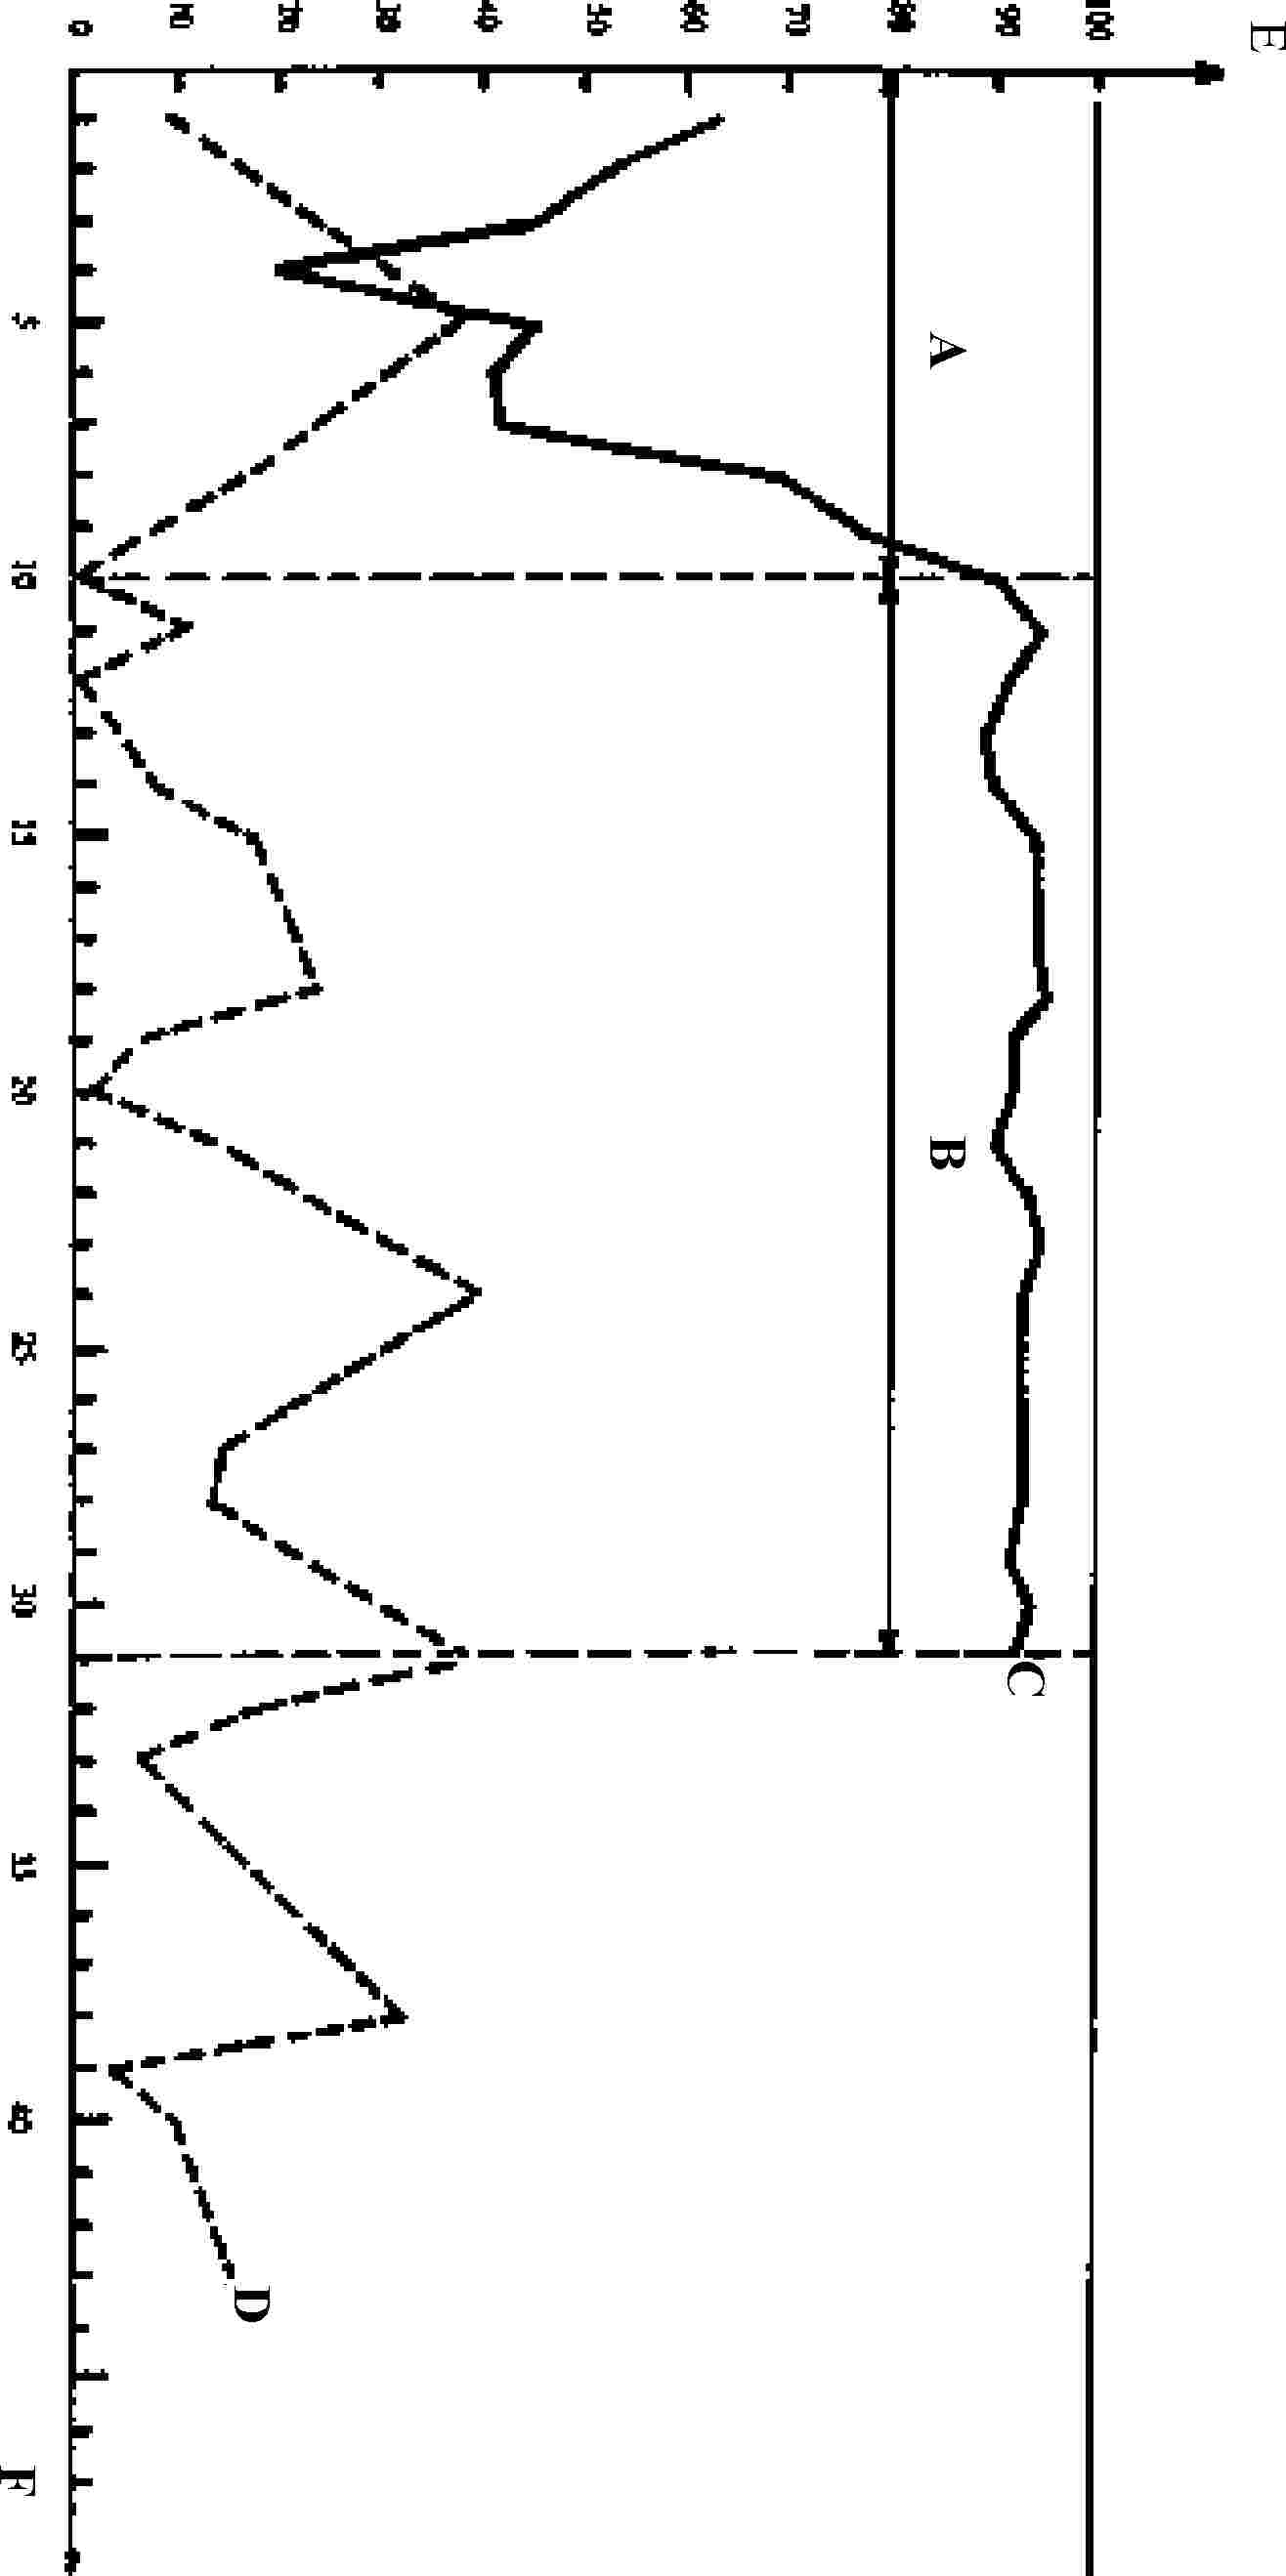
ПРИЛОЖЕНИЕ VIII МЕТОДИ ЗА ИЗПИТВАНЕ И АНАЛИЗПРИЛОЖЕНИЕ VIII МЕТОДИ ЗА ИЗПИТВАНЕ И АНАЛИЗ Описаните по-долу методи за изпитване и анализ се прилагат при процедурите, извършвани от държавите-членки за контрол на продаваните на пазара детергенти. 1. Еталонен метод (тест за потвърждаване) 1.1. Определение Този метод описва лабораторен модел на инсталация за активна утайка + вторичен утайник, който е проектиран да симулира система за обработка на отпадните води. Условията са описани в директивите, които предхождат настоящия регламент. В съответствие със стандарта EN ISO 11733 при този тестови метод могат да бъдат използвани подобрени съвременни условия на функциониране. 1.2. Необходимо оборудване Методът за измерване използва инсталация с активна утайка, представена схематично на фигура 1 и по-подробно – на фигура 2. Оборудването включва съд А, предназначен да събира отпадните синтетични води, дозираща помпа В, съд за аерация С, съд за декантиране D, помпа за сгъстен въздух Е, която позволява вторична обработка на активната утайка, и колектор F, предназначен да събира обработения отработен разтвор. Съдове A и F трябва да бъдат от стъкло или от подходящ пластмасов материал и да имат вместимост най-малко двадесет и четири литра. Помпата В трябва да осигурява равномерно захранване на съда за аерация със синтетичния отработен разтвор; при нормална работа този съд трябва да събира три литра смес. Фритовано стъкло (порьозен филтър) G, предназначено за аерацията, е окачено в съда C на върха на вътрешния му конус. Количеството на вкарания въздух от устройството за аерация се контролира от дебитомер Н. 1.3. Синтетичен отработен разтвор За извършване на това тестово изпитване се използва синтетичен отработен разтвор. В един литър вода от водопроводната мрежа се разтварят: — 160 mg пептон; — 110 mg екстракт от месо; — 30 mg уреа (карбамид), CO(NH2)2; — 7 mg натриев хлорид, NaCl; — 4 mg калциев хлорид, CaCl2.2H2O; — 2 mg магнезиев сулфат, MgSO4.7H2O; — 28 mg дикалиев хидрогенфосфат, K2HPO4; — 10 ± 1 mg от повърхностноактивното вещество. Синтетичният отработен разтвор се приготвя ежедневно. 1.4. Приготвяне на пробите Повърхностноактивните вещества, които не са обозначени с формули, се изследват във вида, в който са. Активното съдържание на пробите на повърхностноактивното вещество трябва да бъде определено, за да се приготви синтетичният отработен разтвор (1.3). 1.5. Действие на инсталацията Първо се напълват съдът за аерация С и съдът за декантиране D със синтетичния отработен разтвор. Съдът за декантиране D трябва да се закрепи на такава височина, че съдът за аерация С да съдържа три литра. Вкарват се 3 ml вторичен отработен разтвор с добро качество, прясно взет от инсталация за обработка на предимно битови отпадни води. Отработеният разтвор трябва да се поддържа в аеробни условия във времето от вземането на пробата до използването. След това се задействат устройството за аерация G, помпата за сгъстен въздух Е и помпата за дозиране В. Синтетичният отработен разтвор трябва да премине в съда за аерация С при дебит от един литър на час, което прави средно време на задържане от три часа. Протичането на аерацията трябва да се регулира по такъв начин, че съдържанието на съда С да е постоянно в състояние на суспензия и съдържанието на разтворения кислород да бъде минимум 2 mg/l. Трябва да се попречи на образуването на пяна с подходящи средства. Не трябва да се използват обаче вещества против пяна, които имат инхибиторно действие върху активната утайка или които съдържат повърхностноактивни вещества. Помпата Е трябва да бъде регулирана по такъв начин, че в съда за аерация С да протича непрекъснато равномерно рециклиране на активната утайка от съда за декантиране. Утайката, която се е натрупала на върха в съда за аерация С, на дъното на съда за декантиране D или по кръга на циркулация, трябва да бъде връщана в циркулация най-малко един път дневно чрез отнемане с четки или по друг подходящ начин. Когато активната утайка не декантира, декантацията може да се подпомогне чрез добавяне, което при необходимост се повтаря, на части от по 2 ml петпроцентен разтвор от железен хлорид. Водата, която излиза от съда за декантиране D, се събира в колектора F в продължение на двадесет и четири часа; след това се взема проба, след като се извърши хомогенизиране на сместа. После колекторът F трябва да бъде грижливо почистен. 1.6. Контрол на измервателното оборудване Количеството на повърхностноактивното вещество (в mg/l) в синтетичния отработен разтвор се определя непосредствено преди момента на използване. Количеството на повърхностноактивното вещество (в mg/l) в отпадната вода, събрана за двадесет и четири часа в колектора F, трябва да се определи аналитично по същия метод веднага след вземането на пробата: ако не може да стане веднага, пробите се консервират, за предпочитане чрез замразяване. Концентрацията на повърхностноактивното вещество трябва да се определи с точност до 0,1 mg/l. За да се провери доброто протичане на операцията, най-малко два пъти седмично се измерва химичната потребност от кислород (ХПК) или разтворения органичен въглерод (РОВ) във филтрирания върху стъклени влакна отработен разтвор, натрупан в колектора F, и във филтрирания синтетичен отработен разтвор, който е в събирателния съд А. Намаляването на ХПК или на РОВ трябва да се стабилизира, когато ежедневното биоразграждане на повърхностноактивното вещество е приблизително равномерно, тоест в края на началния период, посочен във фигура 3. Съдържанието на сухи минерални вещества в активната утайка, събрана в съда за аерация, трябва да се определя два пъти седмично в g/l. Ако то надвишава 2,5 g/l, е необходимо да се отстрани излишъкът от активната утайка. Изследването за биоразграждане се извършва при стайна температура; тази температура трябва да бъде равномерна и да се поддържа в границите между 19 и 24 °C. 1.7. Изчисляване на степента на биоразградимост Процентът на биоразграждане на повърхностноактивното вещество трябва да се изчислява ежедневно въз основа на съдържанието на повърхностноактивно вещество, изразено в mg/l, в синтетичния отработен разтвор и в съответната отпадна вода, събрана в колектора F. Получените по тази начин стойности трябва да бъдат графично изобразени, както е посочено на фигура 3. Биоразградимостта на повърхностноактивното вещество се изчислява, като се вземе средноаритметичното число на получените стойности през периода от двадесет и един дни след началния период на адаптация, срок, през който биоразградимостта трябва да е протичала равномерно и инсталацията да е работила без смущения. Продължителността на началния период в никакъв случай не трябва да надвишава шест седмици. Ежедневните стойности на биоразградимостта трябва да бъдат изчислявани с точност до 0,1 %, но крайният резултат се определя чрез закръгляне до най-близкото цяло число. В някои случаи честотата на вземане на проби може да бъде намалена, но за изчисляването на средната стойност трябва да се използват резултатите от най-малко четиринадесет вземания на проби, разпределени в периода от двадесет и един дни след началния период. 2. Определяне на анионните повърхностноактивни вещества при тестовите изпитания за биоразградимост 2.1. Принцип Методът се основава на факта, че катионният оцветител, който е метиленово синьо, взаимодейства с анионните повърхностноактивни вещества (МВАS) и дава сини соли, които могат да се извлекат с помощта на хлороформ. За да се избегнат интерференции, извличането се извършва отначало от алкален разтвор и екстрактът се разклаща след това в киселинен разтвор на метиленовото синьо. Поглъщането на отделената органична фаза се измерва чрез фотометрия при максимална дължина на поглъщане на вълната от 650 nm. 2.2. Реактиви и апаратура 2.2.1. Буферен разтвор pH 10 Разтварят се 24 g натриев бикарбонат, NaHCO3 за анализ и 27 g безводен натриев карбонат (Na2CO3) за анализ в дейонизирана вода и се разреждат в 1 000 ml. 2.2.2. Неутрален разтвор на метиленово синьо Разтварят се 0,35 g метиленово синьо за анализ в дейонизирана вода и се разреждат в 1 000 ml. Разтворът се приготвя най-малко двадесет и четири часа преди да се използва. Поглъщането на фазата на хлороформа при контролното изследване, сравнена с тази на чистия хлороформ, не трябва да надвишава 0,015 при 1 cm дебелина на слоя при 650 nm. 2.2.3. Киселинен разтвор на метиленовото синьо Разтварят се 0,35 g метиленово синьо за анализ в 500 ml дейонизирана вода и се смесват с 6,5 ml H2SO4 (d = 1,84 g/ml). Разрежда се до 1 000 ml с дейонизирана вода. Разтворът се приготвя най-малко двадесет и четири часа преди да се използва. Поглъщането на фазата на хлороформа при контролното изследване, сравнена с тази на чистия хлороформ, не трябва да надвишава 0,015 при 1 cm дебелина на слоя при 650 nm.
2.3. Метод Пробите, които са предназначени за анализ, не трябва да се вземат през пласт от пяна. След грижливото почистване с вода, апаратурата, използвана за анализа, трябва да се изплакне изцяло с разтвор от солна киселина и метанол (2.2.10), а преди използването ѝ – с дейонизирана вода. Извършва се филтриране на отработения разтвор на входа и изхода на инсталацията за активна утайка, който ще се тества непосредствено след вземането на пробата. Отстраняват се началните 100 ml от филтратите. Поставя се един измерен обем от пробата, която е неутрализирана при необходимост, в декантационна колба от 250 ml (2.2.11). Обемът на пробата трябва да съдържа между 20 и 150 g от MBAS. При по-ниско съдържание на MBAS може да се използват до 100 ml от пробата. Когато от нея се използват по-малко от 100 ml, се разрежда до 100 ml с дейонизирана вода. Към пробата се прибавят 10 ml от буферния разтвор (2.2.1), 5 ml от неутралния разтвор на метиленово синьо (2.2.2) и 15 ml от хлороформа (2.2.4). Сместа се разклаща равномерно и не прекалено силно в продължение на една минута. След разделяне на фазите, слоят на хлороформа се прехвърля във втора декантационна колба, съдържаща 110 ml дейонизирана вода и 5 ml киселинен разтвор на метиленово синьо (2.2.3). Сместа се разклаща в продължение на една минута. Слоят от хлороформ преминава през филтър от хидрофилен памук, предварително измит със спирт и напоен с хлороформ, и се прехвърля в градуирана колба (2.2.12). Извършва се трикратно извличане на алкалните и киселинните разтвори, като се използва 10 ml от хлороформа по време на второто и на третото извличане. Филтрират се комбинираните хлороформни екстракти през същия филтър от хидрофилен памук и се разрежда в колбата до чертата, отбелязваща 50 ml (2.2.12) с хлороформа, използван за повторното измиване на хидрофилния памук. Измерва се поглъщането на хлороформния разтвор с помощта на фотометър при 650 nm във вани от 1 до 5 cm, като се сравнява поглъщането с това на чистия хлороформ. Прави се един тест за контролно измерване на дозата по време на прилагането на метода. 2.4. Крива на еталониране Приготвя се разтвор за еталониране от еталонната субстанция от додецилбензен-метилов естер на сулфоновата киселина (тетрапропилен тип PM 340) след осапунване в калиева сол. MBAS се изчислява във вид на натриев додецилбензен сулфонат (PM 348). Изтеглят се 400 до 450 mg додецилбензен-метилов естер на сулфоновата киселина (2.2.5) с точност до 0,1 mg в облодънна колба и се добавят 50 ml разтвор на калиев хидроксид и етанол (2.2.6) и няколко гранули за улесняване на кипенето. След монтирането на обратния хладник (дефлегматор) се извършва варене в продължение на един час. След охлаждане обратният хладник и шлифованото гърло се измиват с около 30 ml етанол и тези отмивки се добавят към съдържанието на колбата. Разтворът се титрува със сярната киселина до обезцветяване на фенолфталина. Този разтвор се прехвърля в мерителна колба с обем 1 000 ml (2.2.14), разрежда се до чертата на тази вместимост с дейонизирана вода и се размесва. След това се разрежда отново една част от този разтвор на повърхностноактивното вещество. Отделят се 25 ml и се прехвърлят в мерителна колба с обем 500 ml (2.2.13), разреждат се до чертата на тази вместимост с дейонизирана вода и се размесват. Този етал3.5.онен разтвор съдържа:
където Е е масата на пробата в mg. За определяне на кривата на еталониране се вземат проби съответно от 1, 2, 4, 6 и 8 ml от еталонния разтвор и всяка от тях се разрежда до 100 ml с дейонизирана вода. След това се извършва процедурата, указана в точка 2.3 (включително като се извършва и един тест за контролно измерване на дозата). 2.5. Изчисляване на резултатите Кривата на еталониране (2.4) показва количеството анионно повърхностноактивно вещество (MBAS), което се съдържа в пробата. Съдържанието на MBAS в пробата се изчислява по формулата:
където: V = обема на използваната проба в ml. Резултатите се изразяват във вид на натриев додецилбензен сулфонат (PM 348). 2.6. Изразяване на резултатите Резултатите се изразяват в MBAS mg/l с точност до 0,1 mg. 3. Измерване на дозите на нейоногенните повърхностноактивни вещества при тестови изпитания за биоразграждане 3.1. Принцип Повърхностноактивните вещества се концентрират и изолират чрез газово извличане. В използваната проба количеството на нейоногенното повърхностноактивно вещество трябва да бъде в порядъка от 250-800 μg. Извлеченото повърхностноактивно вещество се разтваря в етилацетат. След разделянето на фазите и изпарението на разтворителя нейоногенното повърхностноактивно вещество се утаява във воден разтвор с модифициран реактив на Драгендорф, (KBiI4 + BaCl2 + ледена оцетна киселина). Утайката се филтрира, промива се с ледената оцетна киселина и се разтваря в разтвор от амониев тартарат. Бисмутът, който е в разтвора, се дозира потенциометрично с разтвор от пиролидинедитиокарбамат с pH 4-5, като се използва индикаторен електрод от полирана платина и еталонен електрод от каломел (меркурохлорид) или сребро/сребърен хлорид. Методът се прилага към нейоногенните повърхностноактивни вещества, съдържащи 6-30 групи алкиленов оксид. Резултатът от измерването на дозата се умножава по емпиричен коефициент 54, така че да бъде конвертиран в кондензиран нонилфенол с 10 мола етиленов оксид (NP 10). 3.2. Реактиви и апаратура Реактивите трябва да се приготвят в дейонизирана вода.
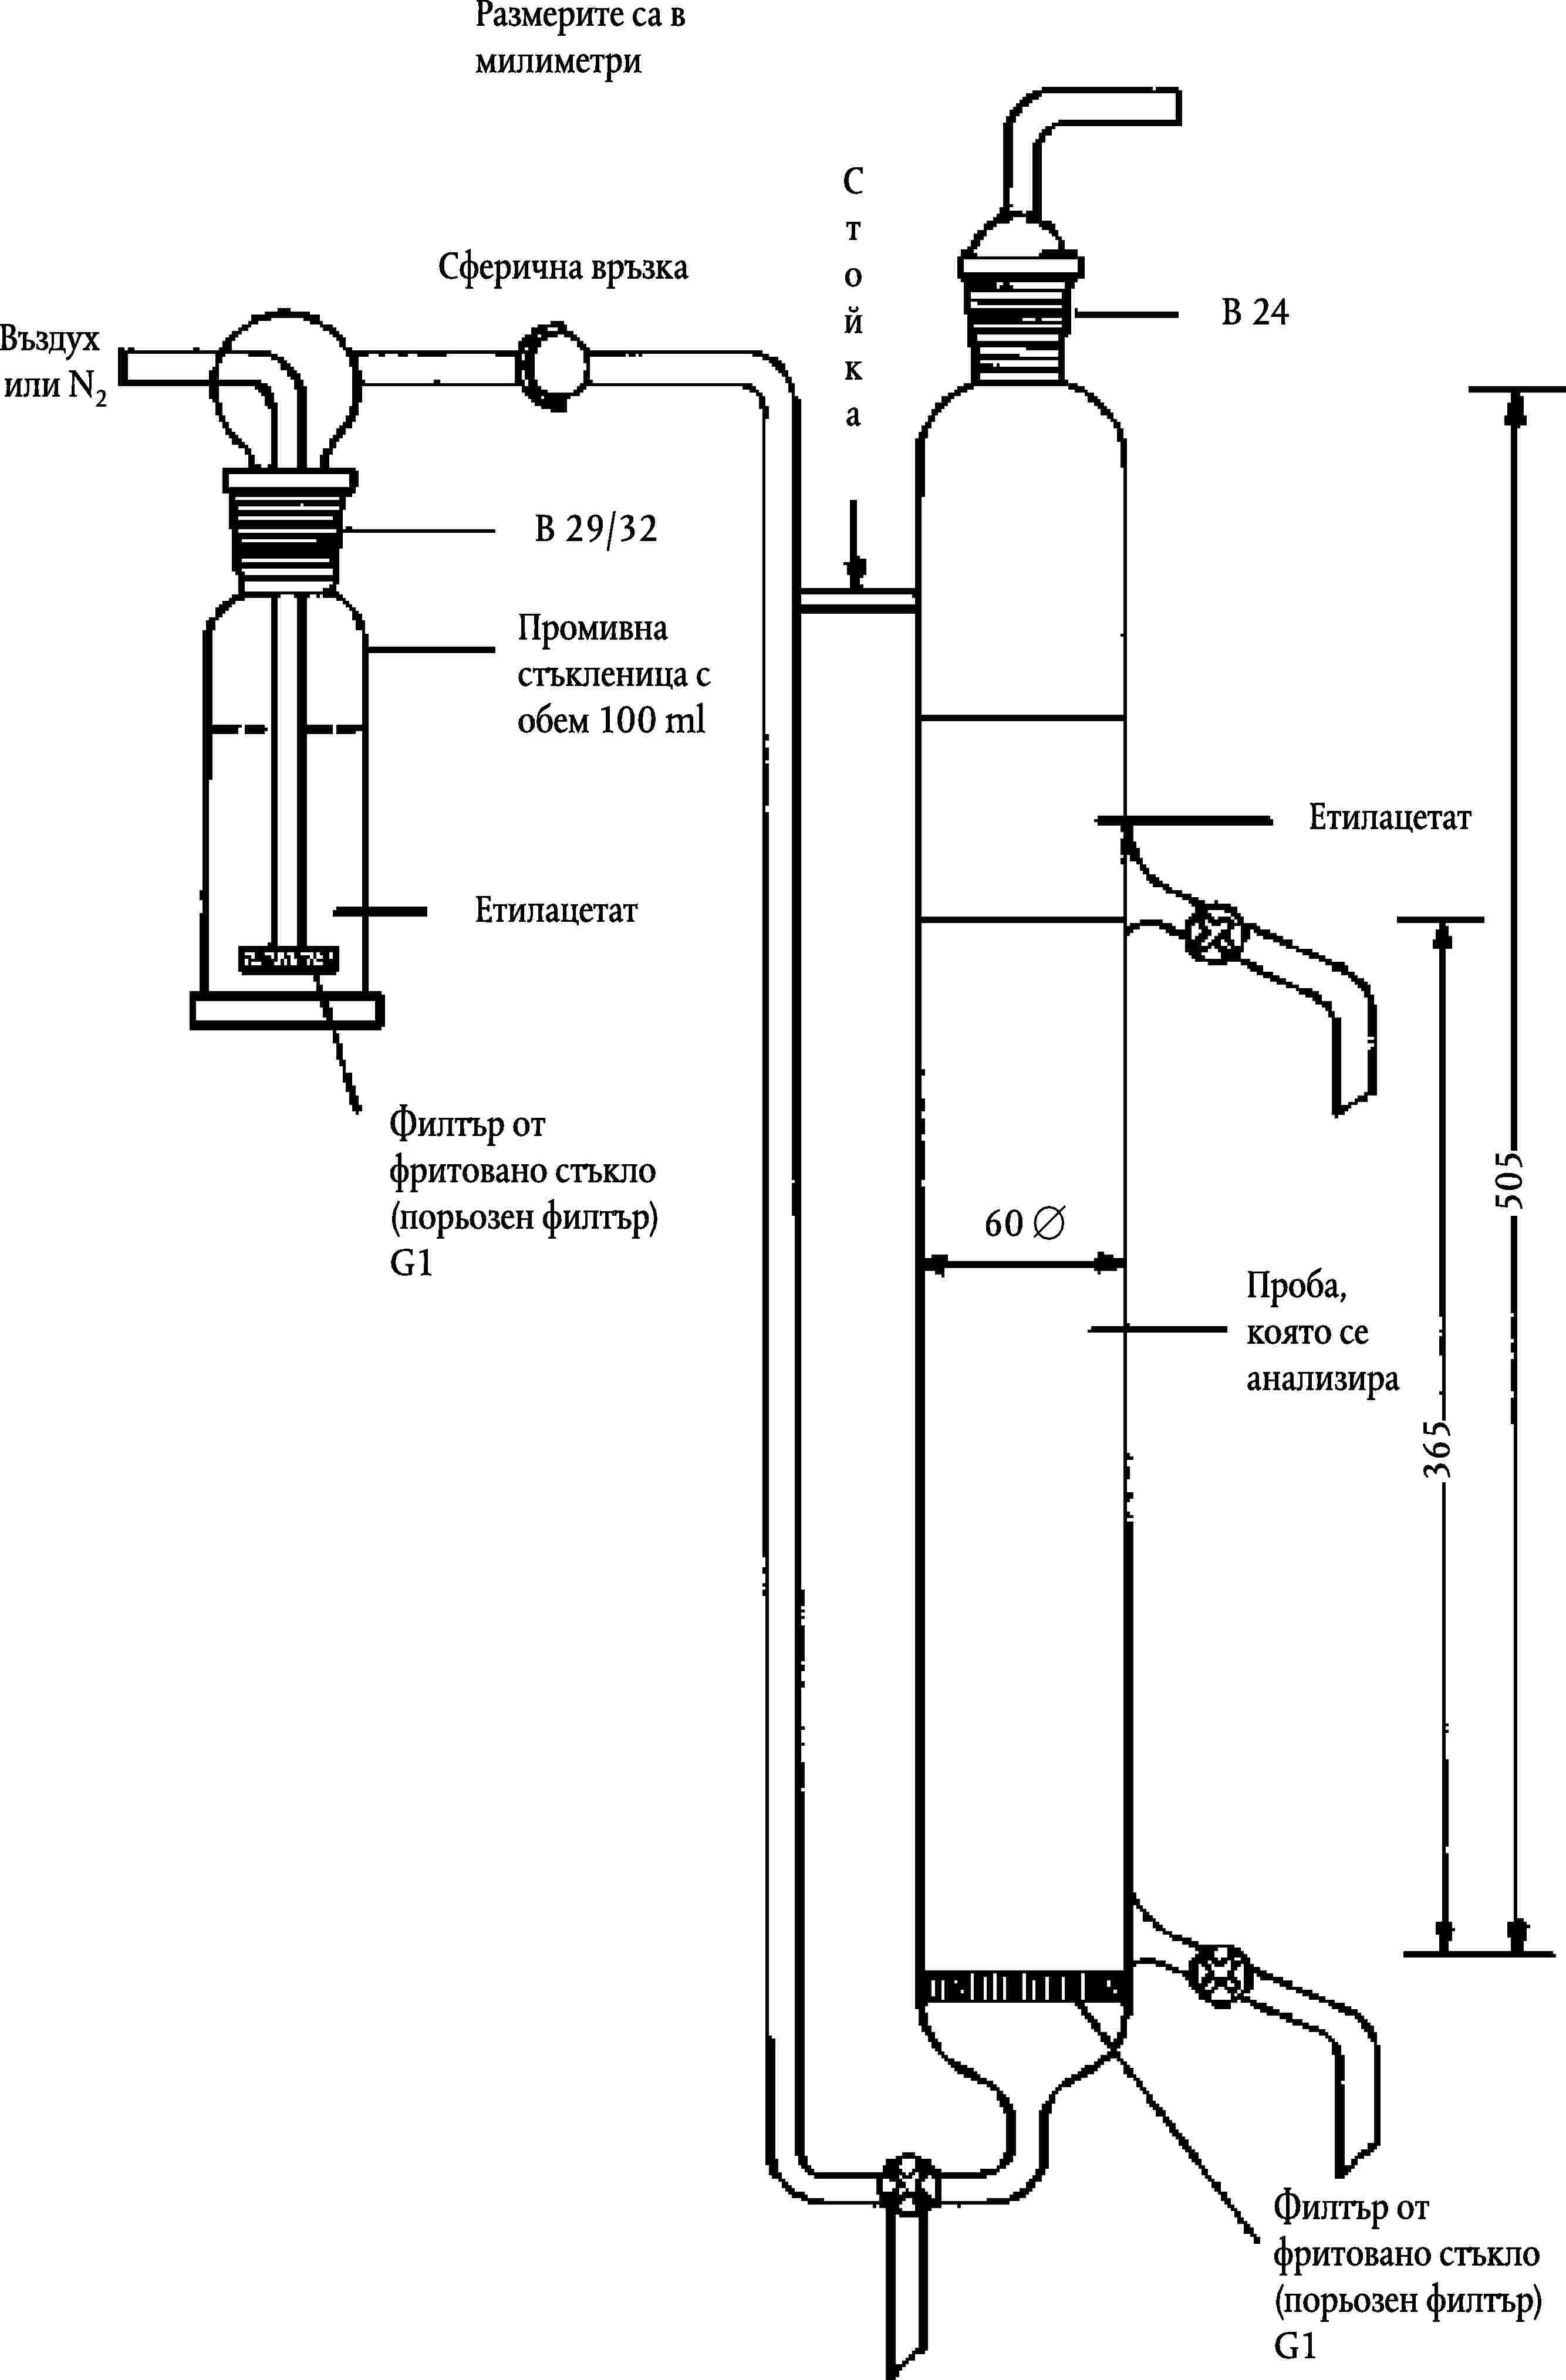
3.3. Метод 3.3.1. Концентрация и сепарация на повърхностноактивното вещество Водната проба се филтрира през филтърна хартия за качествен химичен анализ. Отстраняват се началните 100 ml от филтрата. В апарата за екстрахиране, който предварително е изплакнат с етилацетат, се поставя измерено по такъв начин количество от пробата, че тя да съдържа между 250 и 800 μg нейоногенно повърхностноактивно вещество. За да се подобри сепарацията, се добавят 100 g натриев хлорид и 5 g сода бикарбонат. Ако обемът на пробата надвишава 500 ml, тези соли се добавят в твърда форма в апарата за екстрахиране и се разтварят чрез прекарване на азот или на въздух през апарата. Ако се използва проба с по-редуциран обем, солите се разтварят в 400 ml вода, след това се прибавят в апарата за екстрахиране. Добавя се вода, докато нивото достигне до горното кранче. Добавят се внимателно 100 ml етилацетат на повърхността на водната фаза. Напълва се до две трети промивното шишенце за пропускане на газа (азот или въздух) с етилацетат. В апарата се пропуска газ с дебит от 30-60 l/ч; препоръчва се използване на дебитомер. В началото степента на аерация трябва да нараства постепенно. Дебитът на газта се регулира по такъв начин, че фазите да се запазят разделени, така че да се ограничи до минимум смесването на фазите и на етилацетата във водата. Подаването на газ се прекъсва след пет минути. Ако обемът на органичната фаза спадне с повече от 20 % поради разтваряне във водата, операцията се повтаря, като се внимава особено много за дебита на подавания газ. Органичната фаза се излива в декантационна колба. В апарата за екстрахиране се прелива отново водата от водната фаза, която се оказва в декантационната колба (не би трябвало да има повече от няколко ml). Етилацетатната фаза се филтрира през сух хартиен филтър за качествен химичен анализ в бехерова чаша с обем 250 ml. Наливат се отново 100 ml етилацетат в апарата за екстрахиране и през апарата се прекарва азот или въздух в продължение на пет минути. Органичната фаза се прелива в декантационната колба, използвана за първата сепарация, отстранява се водната фаза и органичната фаза се прекарва през същия филтър. Декантационната колба и филтърът се изплакват с около 20 ml етилацетат. Етилацетатовият екстракт се изпарява на водна баня (лабораторна смукателна камина) до пълно изсушаване. Насочва се леко въздушно течение по повърхността на разтвора, за да се ускори изпарението. 3.3.2. Утаяване и филтриране Разтваря се сухият остатък, визиран в точка 3.3.1, в 5 ml метанол, добавят се 40 ml вода и 0,5 ml разредена HCl (3.2.3), и сместа се разклаща с магнитна клатачна машина. Към този разтвор се добавят 30 ml от утайката (3.2.6) с помощта на градуирана епруветка. Утайката се образува чрез разклащане. След разклащане в продължение на десет минути сместа се оставя да се успокои за не по-малко от пет минути. Сместа се филтрира в тигел на Гуч, чиято основа е покрита с филтър от фибростъкло. Първо се измива филтърът посредством изсмукване с около 2 ml ледена оцетна киселина. След това бехеровата чаша, магнитната пръчка и тигелът се измиват добре с ледена оцетна киселина (около 40-50 ml). Не е необходимо върху филтъра да се прехвърля цялото количество на утайката, която полепва по стените на бехеровата чаша, защото разтворът на утайката, предназначен за титруването, се връща в използваната за утаяване бехерова чаша, като оставащата утайка след това се разтваря. 3.3.3. Разтваряне на утайката Утайката във филтриращия тигел се разтваря чрез добавяне на загрят (около 80 °C) разтвор на амониев тартарат (3.2.8) на три фракции по 10 ml. Всяка фракция се оставя да се успокои за няколко минути в тигела, преди да се извърши филтриране в колбата. Излива се съдържанието на филтриращата колба в бехеровата чаша, използвана за утаяването. Стените на бехеровата чаша се изплакват с 20 ml с тартаратен разтвор, за да се разтворят остатъците от утайката. Тигелът, наставките и филтриращата колба се измиват грижливо със 150-200 ml вода, като водата от изплакването се връща в бехеровата чаша, използвана за утаяването. 3.3.4. Титруване Разтворът се разклаща с магнитна клатачна машина (3.2.16), добавят се няколко капки пурпур на бромкрезол (3.2.5) и разредения амонячен разтвор (3.2.9) до получаване на виолетово оцветяване (отначало разтворът е леко киселинен поради остатъка от оцетната киселина, използвана при изплакването). След това се добавят 10 ml буферен ацетатен разтвор (3.2.10), потапят се електродите в разтвора и се дозира потенциометрично с еталонния „карбаматен разтвор“ (3.2.11), като краят на бюретата е потопен в разтвора. Скоростта на титруване не трябва да надвишава 2 ml/min. Точката на еквивалентност представлява мястото на пресичане на тангентите на двете части на кривата на потенциала. Понякога се констатира, че огъването на кривата на потенциала започва да намалява, като това може да се избегне чрез грижливо почистване на платинения електрод (чрез полиране с абразивна хартия). 3.3.5. Контролно измерване на дозата Едновременно се извършва едно контролно измерване на дозата, като се съблюдава целият метод с 5 ml метанол и 40 ml вода, според указанията, посочени в точка 3.3.2. Контролното измерване на дозата трябва да даде резултат под 1 ml, в противен случай чистотата на реактивите (3.2.3, 3.2.7, 3.2.8, 3.2.9, 3.2.10) е съмнителна (по-специално по отношение на съдържанието им на тежки метали) и ще бъде необходимо тяхното заменяне. При изчисляването на резултатите трябва да се държи сметка за извършеното контролно измерване на дозата. 3.3.6. Контрол на коефициента на „карбаматния разтвор“ Всеки ден коефициентът на карбаматния разтвор се изчислява преди употреба. За целта се измерва дозата в 10 ml от еталонния разтвор на меден сулфат (3.2.12) с „карбаматния разтвор“ след добавяне на 100 ml вода и 10 ml от буферния ацетатен разтвор (3.2.10). Ако използваното количество е равно на a ml, коефициентът f се получава, както следва:
и всички резултати от измерването на дозите се умножават по този коефициент. 3.4. Изчисляване на резултатите Всяко нейоногенно повърхностноактивно вещество притежава собствен коефициент в зависимост от своя състав и по-специално от дължината на веригата на алкиленовия оксид. Концентрациите в нейоногенни повърхностноактивни вещества се изразяват по отношение на една еталонна субстанция – нонилфенол с десет единици етиленов оксид (NP 10) – за която коефициентът на конвертиране е равен на 0,054. Количеството на повърхностноактивно вещество в пробата се изразява с помощта на този коефициент, както следва: (b — c) × f × 0,054 = mg нейоногенно повърхностноактивно вещество, изразено в mg от еквивалент NP 10 където:
3.5. Изразяване на резултатите Резултатите се изразяват в mg/l, във вид на еквивалент NP 10 с точност до 0,1 mg. 4. Предварителна обработка на определените за тестово изпитване анионни повърхностноактивни вещества 4.1. Уводни бележки 4.1.1. Обработка на пробите Извършва се следната обработка на анионните повърхностноактивни вещества и на детергентите, преди определянето на първичната биоразградимост чрез теста за потвърждаване:
Целта на екстрахирането на спирта е да се отстранят от пуснатите в продажба продукти неразтворимите и неорганични съставни елементи, които могат при определени обстоятелства да компрометират теста за биоразградимост. 4.1.2. Процедура на обмен на йони За точността на тестовете за биоразградимост е необходимо да се изолират и отделят анионните повърхностноактивни вещества от сапуна и от нейоногенните и катионните повърхностноактивни вещества. Този резултат се получава благодарение на приложението на техниката на обмен на йони, използваща анионнообменна макропореста смола и съответните вещества за елуиране, позволяващи извършването на фракционно елуиране. Така сапунът и анионните и нейоногенните повърхностноактивни вещества се оказват изолирани с извършване на една операция. 4.1.3. Аналитичен контрол Съдържанието в синтетичния детергент на анионни повърхностноактивни вещества се определя след хомогенизация, според метода за анализ на MBAS. Съдържанието на сапун се определя според съответния аналитичен метод. Този анализ на продуктите е наложителен за изчислението на необходимите количества за приготвянето на фракциите, предназначени за изследванията за биоразградимост. Не се налага количествено екстрахиране; въпреки това трябва да се екстрахират най-малко 80 % от анионните повърхностноактивни вещества. Обикновено се екстрахират 90 % и повече от тях. 4.2. Принцип От хомогенна проба (прахообразни вещества, каши и изсушени течности) се получава екстракт с етанол, който съдържа повърхностноактивните вещества, сапуна и други разтворими в спирт съставки от пробата на детергента. Екстрактът с етанол се изпарява и разтваря в смес от изопропанол и вода; така полученият разтвор се прекарва през смесено устройство за силно киселинен обмен на катиони/макропорест обмен на аниони, при температура 50 °C. Тази температура е необходима, за да попречи на утаяването на мастните киселини в кисела среда. Нейоногенните повърхностноактивни вещества остават в отработения разтвор. Мастните киселини на сапуна се отделят чрез екстрахиране с етанол, съдържащ CO2. Тогава се получават анионните повърхностноактивни вещества във вид на амониеви соли чрез елуиране с разтвор на амониев бикарбонат в смес от изопропанол и вода. Тези амониеви соли се използват при теста за биоразградимост. Катионните повърхностноактивни вещества, които са в състояние да компрометират теста за биоразградимост и аналитичната процедура, се отстраняват чрез обменника на катиони, поставен над обменника на аниони. 4.3. Химически продукти и апаратура 4.3.1. Дейонизирана вода 4.3.2. Етанол 95 % (v/v) C2H5OH (допустими денатурати: метилетилкетон или метанол) 4.3.3. Смес от изопропанол и вода (50/50 v/v): — 50 части изопропанол (CH3CHOH.CH3), и — 50 части вода (4.3.1). 4.3.4. Разтвор на въглероден диоксид в етанол (приблизително 0,1 % CO2): с помощта на трансферна тръба, снабдена с вградено фритовано стъкло, въглеродният диоксид (CO2) се прекарва през етанол (4.3.2) в продължение на десет минути. Разтворът трябва да е приготвен непосредствено преди употребата му. 4.3.5. Разтвор от амониев бикарбонат (60/40 v/v): 0,3 mol NH4HCO3 в 1 000 ml смес от изопропанол и вода, в съотношение от 60 части изопропанол и 40 части вода (4.3.1) 4.3.6. Обменник на катиони (KAT), силно киселинен, устойчив на спирт (50–100 mesh) 4.3.7. Обменник на аниони (АAT), макропорест, Merck Lewatit MP 7080 (70–150 mesh) или еквивалентен 4.3.8. Солна киселина, 10 % HCl (p/p) 4.3.9. Облодънна колба с обем 2 000 ml с конусовидно гърло и обратен хладник (дефлегматор) 4.3.10. Филтърна фуния с диаметър 90 mm (която може да бъде загрявана) за хартиени филтри 4.3.11. Вакуумна колба с обем 2 000 ml 4.3.12. Обменни колони със загряващ кожух и кранче: вътрешна тръба с диаметър 60 mm и височина 450 mm (виж фигура 4) 4.3.13. Водна баня 4.3.14. Вакуумен сушилен шкаф 4.3.15. Термостат 4.3.16. Ротативен изпарител 4.4. Подготовка на екстракта и сепарация на повърхностноактивните анионни вещества 4.4.1. Подготовка на екстракта Количеството на повърхностноактивните вещества, необходимо за тестовото изпитание за биоразграждане, е около 50 g МBAS. Нормално количеството на продукта за екстрахиране не надвишава 1 000 g, но може да се наложи да се екстрахират допълнителни количества от пробата. По причини от практически характер по време на приготвянето на екстрактите за тестовите изпитания за биоразградимост, количеството на използвания продукт в повечето от случаите би трябва да бъде ограничено до 5 000 g. Опитът показва, че е за предпочитане да бъде извършена серия от ограничени екстрахирания, преди да се извърши едно-единствено екстрахиране на голямо количество от продукта. Що се отнася до обменниците, те са предвидени за работа с количества от 600 до 700 mmol повърхностноактивни вещества и сапун. 4.4.2. Изолиране на разтворимите в спирт съставни елементи Добавят се 250 g от детергента за изследване в 1 250 ml етанол и сместа се загрява до кипене, сред това се подлага на отвръщане в продължение на един час, като се разклаща. Топлият спиртен разтвор се филтрира във филтърна фуния с широки пори, загрята до температура от 50 °C, като се извършва силно засмукване. Колбата и филтърната фуния се измиват с около 200 ml загрят етанол. Филтратът и промивката от филтъра се събират във вакуумна колба. Когато продуктите, които ще се анализират, са във вид на каша или течност, трябва да се провери дали пробата не съдържа повече от 55 g анионни повърхностноактивни вещества, нито повече от 35 g сапун. Тази претеглена проба се изпарява до пълно изсушаване. Остатъкът се разтваря в 2 000 ml етанол и се процедира, както е посочено по-горе. В случай на прахообразни вещества със слаба видима плътност (< 300 g/l) се препоръчва да се увеличи частта на етанола в съотношение 20:1. Етаноловият филтрат се изпарява до пълно изсушаване, за предпочитане с помощта на ротативен изпарител. Операцията се повтаря, ако е необходимо по-голямо количество екстракт. Остатъкът се разтваря в 5 000 ml смес от изопропанол и вода. 4.4.3. Подготовка на йоннообменните колони КОЛОНА ЗА ОБМЕН НА КАТИОНИ Поставя се 600 ml катионнообменна смола (4.3.6) в бехерова чаша с обем от 3 000 ml и тя се покрива изцяло с течност, като се прибавят 2 000 ml солна киселина (4.3.8). Разтворът се оставя да се успокои за период от най-малко два часа, като се разклаща от време на време. Киселината се декантира и смолата се прехвърля в колоната (4.3.12) с помощта на дейонизирана вода. В колоната трябва да има тампон от стъклена вата. Колоната се измива с дейонизирана вода с дебит 10–30 ml/min, докато елуатът се освободи от хлорида. Водата се премества с помощта на 2 000 ml смес от изопропанол и вода (4.3.3) при дебит 10–30 ml/min. Колоната за обмен на катиони е готова за използване. КОЛОНА ЗА ОБМЕН НА АНИОНИ Поставят се 600 ml анионнообменна смола (4.3.7) в бехерова чаша с обем 3 000 ml и се покриват изцяло с течност, като се прибавят 2 000 ml дейонизирана вода. Оставя се обменната смола да набъбне в продължение на най-малко два часа. С помощта на дейонизираната вода смолата се прехвърля в колоната. В колоната трябва да има тампон от стъклена вата. Колоната се измива с разтвор от 0,3 M амониев бикарбонат (4.3.5), докато се освободи от хлорида, като това изисква около 5 000 ml разтвор. След това се извършва измиване с 2 000 ml дейонизирана вода. Водата се премества с помощта на 2 000 ml смес от изопропанол и вода (4.3.3) при дебит 10–30 ml/min. Колоната за обмен на аниони сега е в състояние OH и е готова за използване. 4.4.4. Процедура по обмен на йони Обменните колони се монтират така, че колоната за обмен на катиони да се намира над колоната за обмен на аниони. Колоните се загряват до температура 50 °C, като се използва термостат. Загряват се 5 000 ml от разтвора, получен по точка 4.4.2, до 60 °C, и той се прекарва през групата от обменници при дебит 20 ml/min. Колоните се измиват с 1 000 ml загрята смес от изопропанол и вода (4.3.3). За да се получат анионните синтетични повърхностноактивни вещества (MBAS), колоната КАТ трябва да бъде демонтирана. Мастните киселини на сапуна се извличат чрез елуиране от колоната КАТ с помощта на 5 000 ml разтвор на етанол/CO2 с температура от 50 °C (4.3.4). Елуатът се изхвърля. След това се извличат чрез елуиране MBAS от колоната ААТ с помощта на 5 000 ml разтвор на амониев бикарбонат (4.3.5). Елуатът се изпарява до изсушаване на парна баня или в ротативен изпарител. Остатъците съдържат MBAS (във вид на амониева сол) и евентуално неповърхностноактивни анионни продукти, които не вредят на теста за биоразградимост. Добавя се дейонизирана вода, докато се достигне до определения обем и се определи съдържанието на MBAS в аликвотната част. Разтворът се използва като еталонен за анионните детергенти при тестовото изпитание за биоразградимост. Разтворът трябва да се поддържа при температура под 5 °C. 4.4.5. Регенериране на йоннообменните смоли Обменникът на катиони се изхвърля след използване. Анионнообменната смола се регенерира, като през колоната се прекара допълнително количество разтвор на амониев бикарбонат (4.3.5) с дебит от около 10 ml/min, докато елуатът се освободи от анионните повърхностноактивни вещества (тестово изпитание с метиленово синьо). След това обменникът на аниони се измива със смес от 2 000 ml изопропанол и вода (4.3.3). Обменникът на аниони може да се използва отново. 5. Предварителна обработка на определените за изследване нейоногенни повърхностноактивни вещества 5.1. Уводни бележки 5.1.1. Обработка на пробите Извършва се следната обработка на нейоногенните повърхностноактивни вещества и на детергентите, преди определянето на първичната биоразградимост чрез тест за потвърждаване:
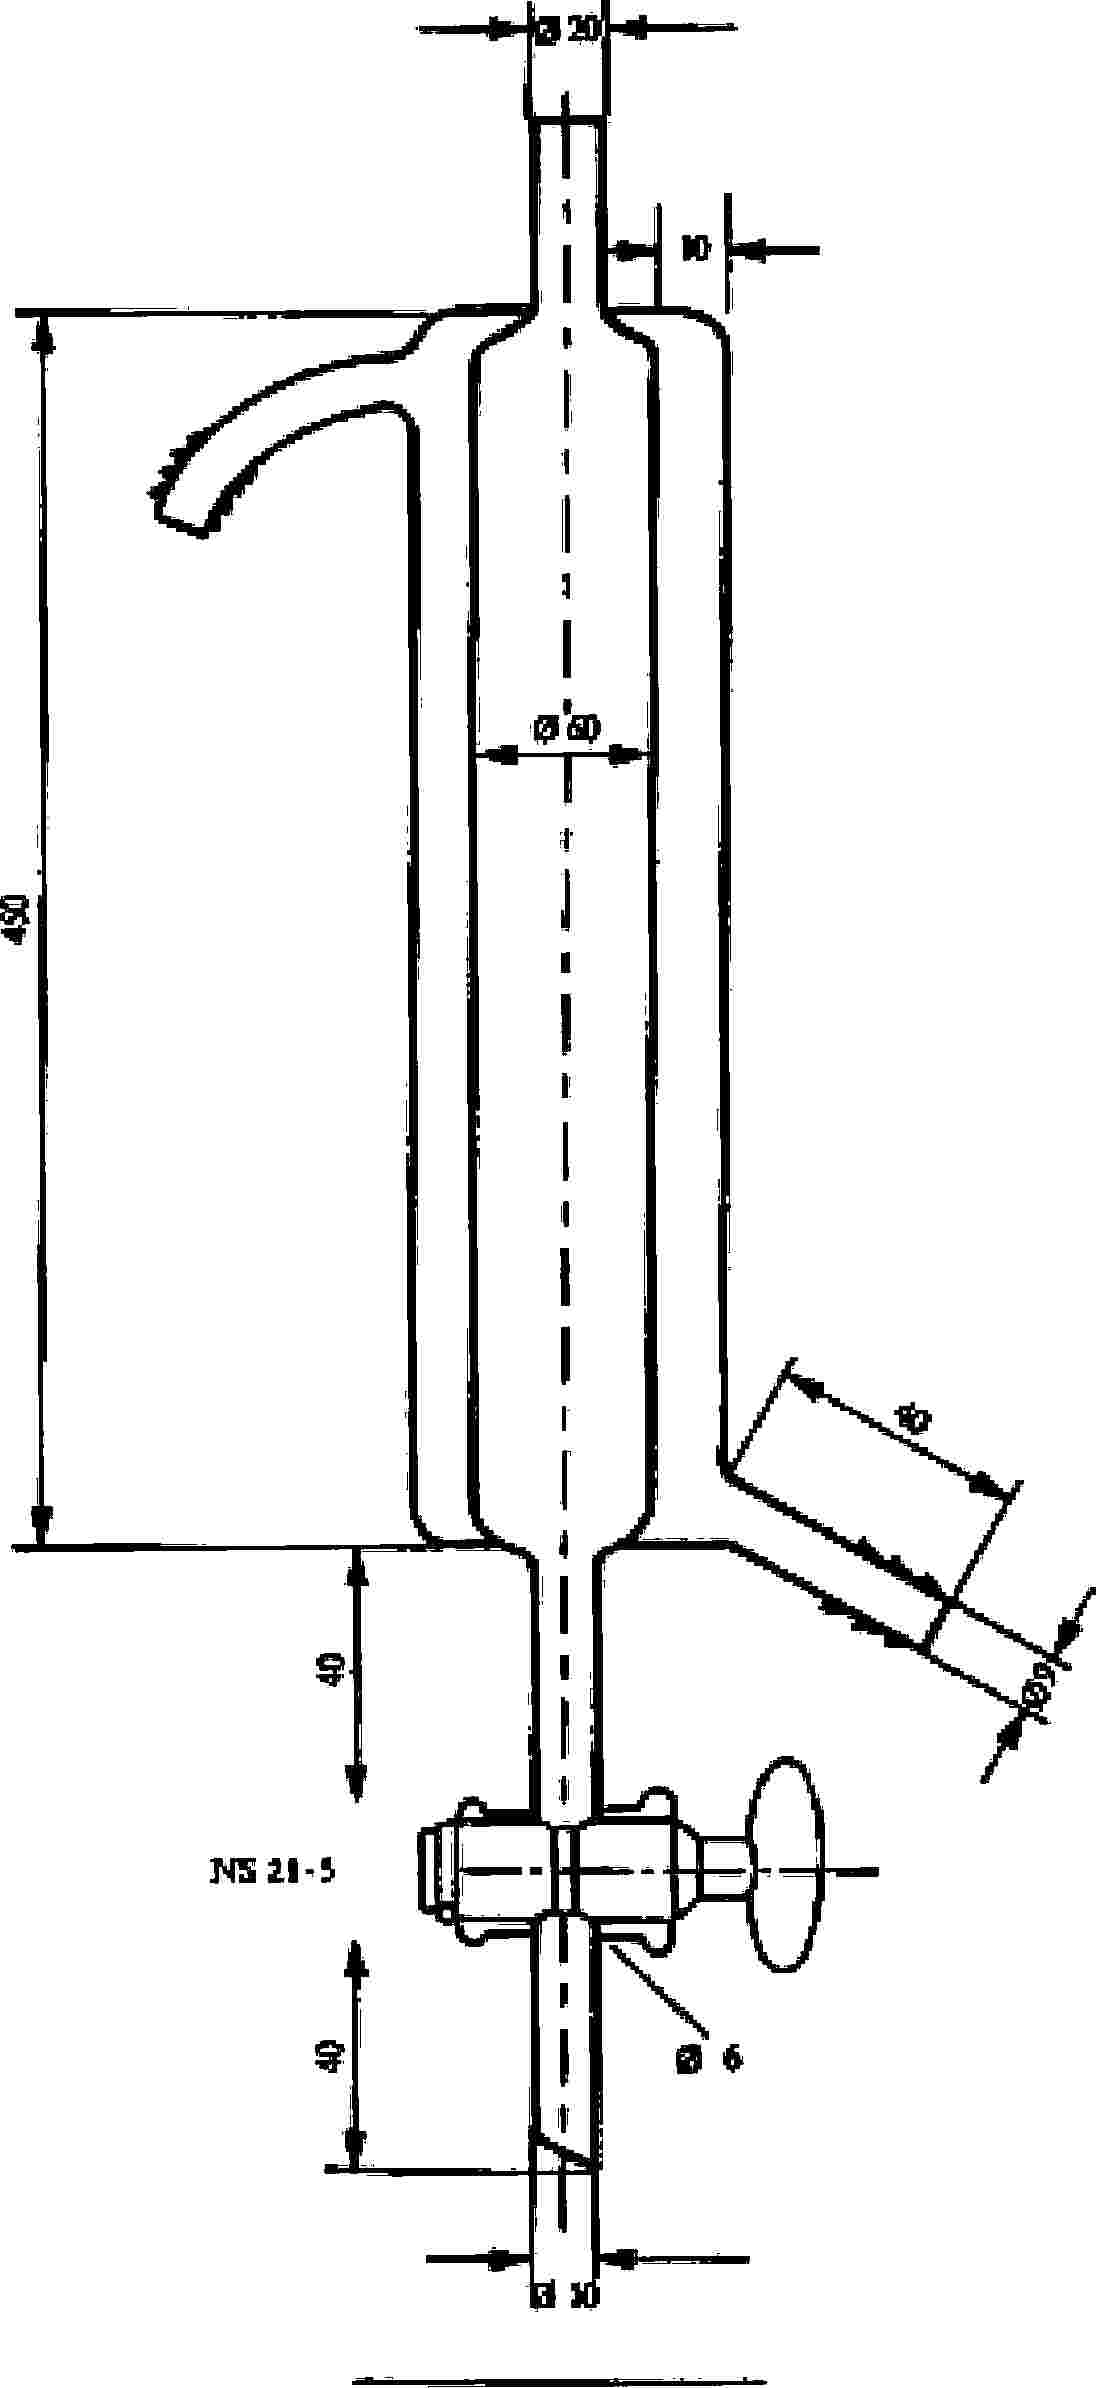
Целта на екстрахирането на спирта е да се отстранят от пуснатите в продажба продукти неразтворимите и неорганични съставни елементи, които могат при определени обстоятелства да компрометират теста за биоразградимост. 5.1.2. Процедура по обмен на йони За точността на тестовете за биоразградимост е необходимо да се изолират и отделят нейоногенните повърхностноактивни вещества от сапуна и от анионните и катионните повърхностноактивни вещества. Този резултат се получава благодарение на приложението на техниката на обмен на йони, използваща анионнообменна макропореста смола и съответните вещества за елуиране, позволяващи извършването на фракционно елуиране. Така сапунът и анионните и нейоногенните повърхностноактивни вещества се оказват изолирани с извършване на една операция. 5.1.3. Аналитичен контрол След хомогенизиране се извършва определяне на съдържанието в детергента на анионни и нейоногенни повърхностноактивни вещества, според метода за анализ на MBAS и на BiAS. Съдържанието на сапун се определя според съответния аналитичен метод. Този анализ на продукта е наложителен за изчислението на необходимите количества за приготвянето на фракциите, предназначени за изследванията за биоразградимост. Не се налага количествено екстрахиране; въпреки това трябва да се екстрахират най-малко 80 % от нейоногенните повърхностноактивни вещества. Обикновено се екстрахират 90 % и повече от тях. 5.2. Принцип От хомогенна проба (прахообразни вещества, каши и предварително изсушени течности) се получава екстракт с етанол, който съдържа повърхностноактивните вещества, сапуна и други разтворими в спирт съставки от пробата на детергента. Екстрактът с етанол се изпарява и разтваря в смес от изопропанол и вода; така полученият разтвор се прекарва през смесено устройство за силно киселинен обмен на катиони/макропорест обмен на аниони, при температура 50 °C. Тази температура е необходима, за да попречи на утаяването на мастните киселини в кисела среда. Нейоногенните повърхностноактивни вещества се екстрахират от отработения разтвор чрез изпаряване. Катионните повърхностноактивни вещества, които са в състояние да компрометират теста за биоразградимост и аналитичната процедура, се отстраняват чрез обменника на катиони, поставен над обменника на аниони. 5.3. Химически продукти и апаратура 5.3.1. Дейонизирана вода 5.3.2. Етанол (C2H5OH) 95 % (v/v) (допустими денатуранти: метилетилкетон или метанол) 5.3.3. Смес от изопропанол и вода (50/50 v/v): — 50 части изопропанол (CH3CHOH.CH3), и — 50 части вода (5.3.1). 5.3.4. Разтвор от амониев бикарбонат (60/40 v/v): 0,3 mol NH4HCO3 в 1 000 ml смес от изопропанол и вода в съотношение от 60 части изопропанол и 40 части вода (5.3.1) 5.3.5. Обменник на катиони (KAT), силно киселинен, устойчив на спирт (50-100 mesh) 5.3.6. Обменник на аниони (АAT), макропорест, Merck Lewatit MP 7080 (70-150 mesh) или еквивалентен 5.3.7. Солна киселина, 10 % HCl (p/p) 5.3.8. Облодънна колба с обем 2 000 ml с конусовидно гърло и обратен хладник (дефлегматор) 5.3.9. Филтърна фуния с диаметър 90 mm (която може да бъде загрявана) за хартиени филтри 5.3.10. Вакуумна колба с обем 2 000 ml 5.3.11. Обменни колони със загряващ кожух и кранче: вътрешна тръба с диаметър 60 mm и височина 450 mm (виж фигура 4) 5.3.12. Водна баня 5.3.13. Вакуумен сушилен шкаф 5.3.14. Термостат 5.3.15. Ротативен изпарител 5.4. Подготовка на екстракта и сепарация на повърхностноактивните нейоногенни вещества 5.4.1. Подготовка на екстракта Количеството на повърхностноактивните вещества, необходимо за тестовото изпитание за биоразграждане, е около 25 g BiAS. По време на приготвянето на екстрактите за тестовите изпитания за биоразградимост количеството на използвания продукт се ограничава до максимум 2 000 g. Поради това ще бъде необходимо операцията да се започва отново няколко пъти до получаването на количество, което да е достатъчно за изпитанието за биоразградимост. Опитът показва, че е за предпочитане да се извършат серия от ограничени екстрахирания, пред да бъде извършено едно-единствено екстрахиране на голямо количество от продукта. 5.4.2. Изолиране на разтворимите в спирт съставни елементи Добавят се 250 g от детергента за изследване в 1 250 ml етанол и сместа се загрява до кипене, сред това се подлага на отвръщане в продължение на един час, като се разклаща. Топлият спиртен разтвор се филтрира във филтърна фуния с широки пори, загрята до температура от 50 °C, като се извършва силно засмукване. Колбата и филтърната фуния се измиват с около 200 ml загрят етанол. Филтратът и промивката от филтъра се събират във вакуумна колба. Когато продуктите, които ще се анализират, са във вид на каша или течност, трябва да се провери дали пробата не съдържа повече от 25 g анионни повърхностноактивни вещества, нито повече от 35 g сапун. Тази претеглена проба се изпарява до пълно изсушаване. Остатъкът се разтваря в 500 ml етанол и се процедира, както е посочено по-горе. В случай на прахообразни вещества със слаба видима плътност (< 300 g/l) се препоръчва да се увеличи частта на етанола в съотношение 20:1. Етаноловият филтрат се изпарява до пълно изсушаване, за предпочитане с помощта на ротативен изпарител. Операцията се повтаря, ако е необходимо по-голямо количество екстракт. Остатъкът се разтваря в 5 000 ml смес от изопропанол и вода. 5.4.3. Подготовка на йоннообменните колони КОЛОНА ЗА ОБМЕН НА КАТИОНИ Поставя се 600 ml катионнообменна смола (5.3.5) в бехерова чаша с обем 3 000 ml и тя се покрива изцяло с течност, като се прибавят 2 000 ml солна киселина (5.3.7). Разтворът се оставя да се успокои за период от най-малко два часа, като се разклаща от време на време. Киселината се декантира и смолата се прехвърля в колоната (5.3.11) с помощта на дейонизирана вода. В колоната трябва да има тампон от стъклена вата. Колоната се измива с дейонизирана вода с дебит 10–30 ml/min, докато елуатът се освободи от хлорида. Водата се премества с помощта на 2 000 ml смес от изопропанол и вода (5.3.3) при дебит 10–30 ml/min. Колоната за обмен на катиони е готова за използване. КОЛОНА ЗА ОБМЕН НА АНИОНИ Поставят се 600 ml анионнообменна смола (5.3.6) в бехерова чаша и тя се покрива изцяло с течност, като се прибавят 2 000 ml дейонизирана вода. Оставя се обменната смола да набъбне в продължение на най-малко два часа. С помощта на дейонизираната вода смолата се прехвърля в колоната. В колоната трябва да има тампон от стъклена вата. Колоната се измива с разтвор от 0,3 M амониев бикарбонат (5.3.4), докато се освободи от хлорида, като това изисква около 5 000 ml разтвор. След това се извършва измиване с 2 000 ml дейонизирана вода. Водата се премества с помощта на 2 000 ml смес от изопропанол и вода (5.3.3) при дебит 10–30 ml/min. Колоната за обмен на аниони сега е в състояние OH и е готова за използване. 5.4.4. Процедура по обмен на йони Обменните колони се монтират така, че колоната за обмен на катиони да се намира над колоната за обмен на аниони. Колоните се загряват до температура 50 °C, като се използва термостат. Загряват се 5 000 ml от разтвора, получен по точка 5.4.2, до 60 °C, и той се прекарва през групата от обменниците при дебит 20 ml/min. Колоните се измиват с 1 000 ml загрята смес от изопропанол и вода (5.3.3). За да се получат нейоногенните повърхностноактивни вещества, се събират филтратът и промивката на филтъра и се изпарят до пълно изсушаване, за предпочитане с помощта на ротативен изпарител. Остатъкът съдържа BiAS. Добавя се дейонизирана вода, докато се достигне до определения обем и се определи съдържанието на BiAS в аликвотната част. Разтворът се използва като еталонен за нейоногенните повърхностноактивни вещества при тестовото изпитание за биоразградимост. Разтворът трябва да се поддържа при температура под 5 °C. 5.4.5. Регенериране на йоннообменните смоли Обменникът на катиони се изхвърля след използване. Анионнообменната смола се регенерира, като през колоната се прекарат от 5 000 до 6 000 ml разтвор на амониев бикарбонат (5.3.4) при дебит около 10 ml/min, докато елуатът се освободи от анионните повърхностноактивни вещества (тестово изпитване с метиленово синьо). След това обменникът на аниони се измива със смес от 2 000 ml изопропанол и вода (5.3.3). Обменникът на аниони може да се използва отново. Фигура 1 Инсталация за активна утайка: общ изглед
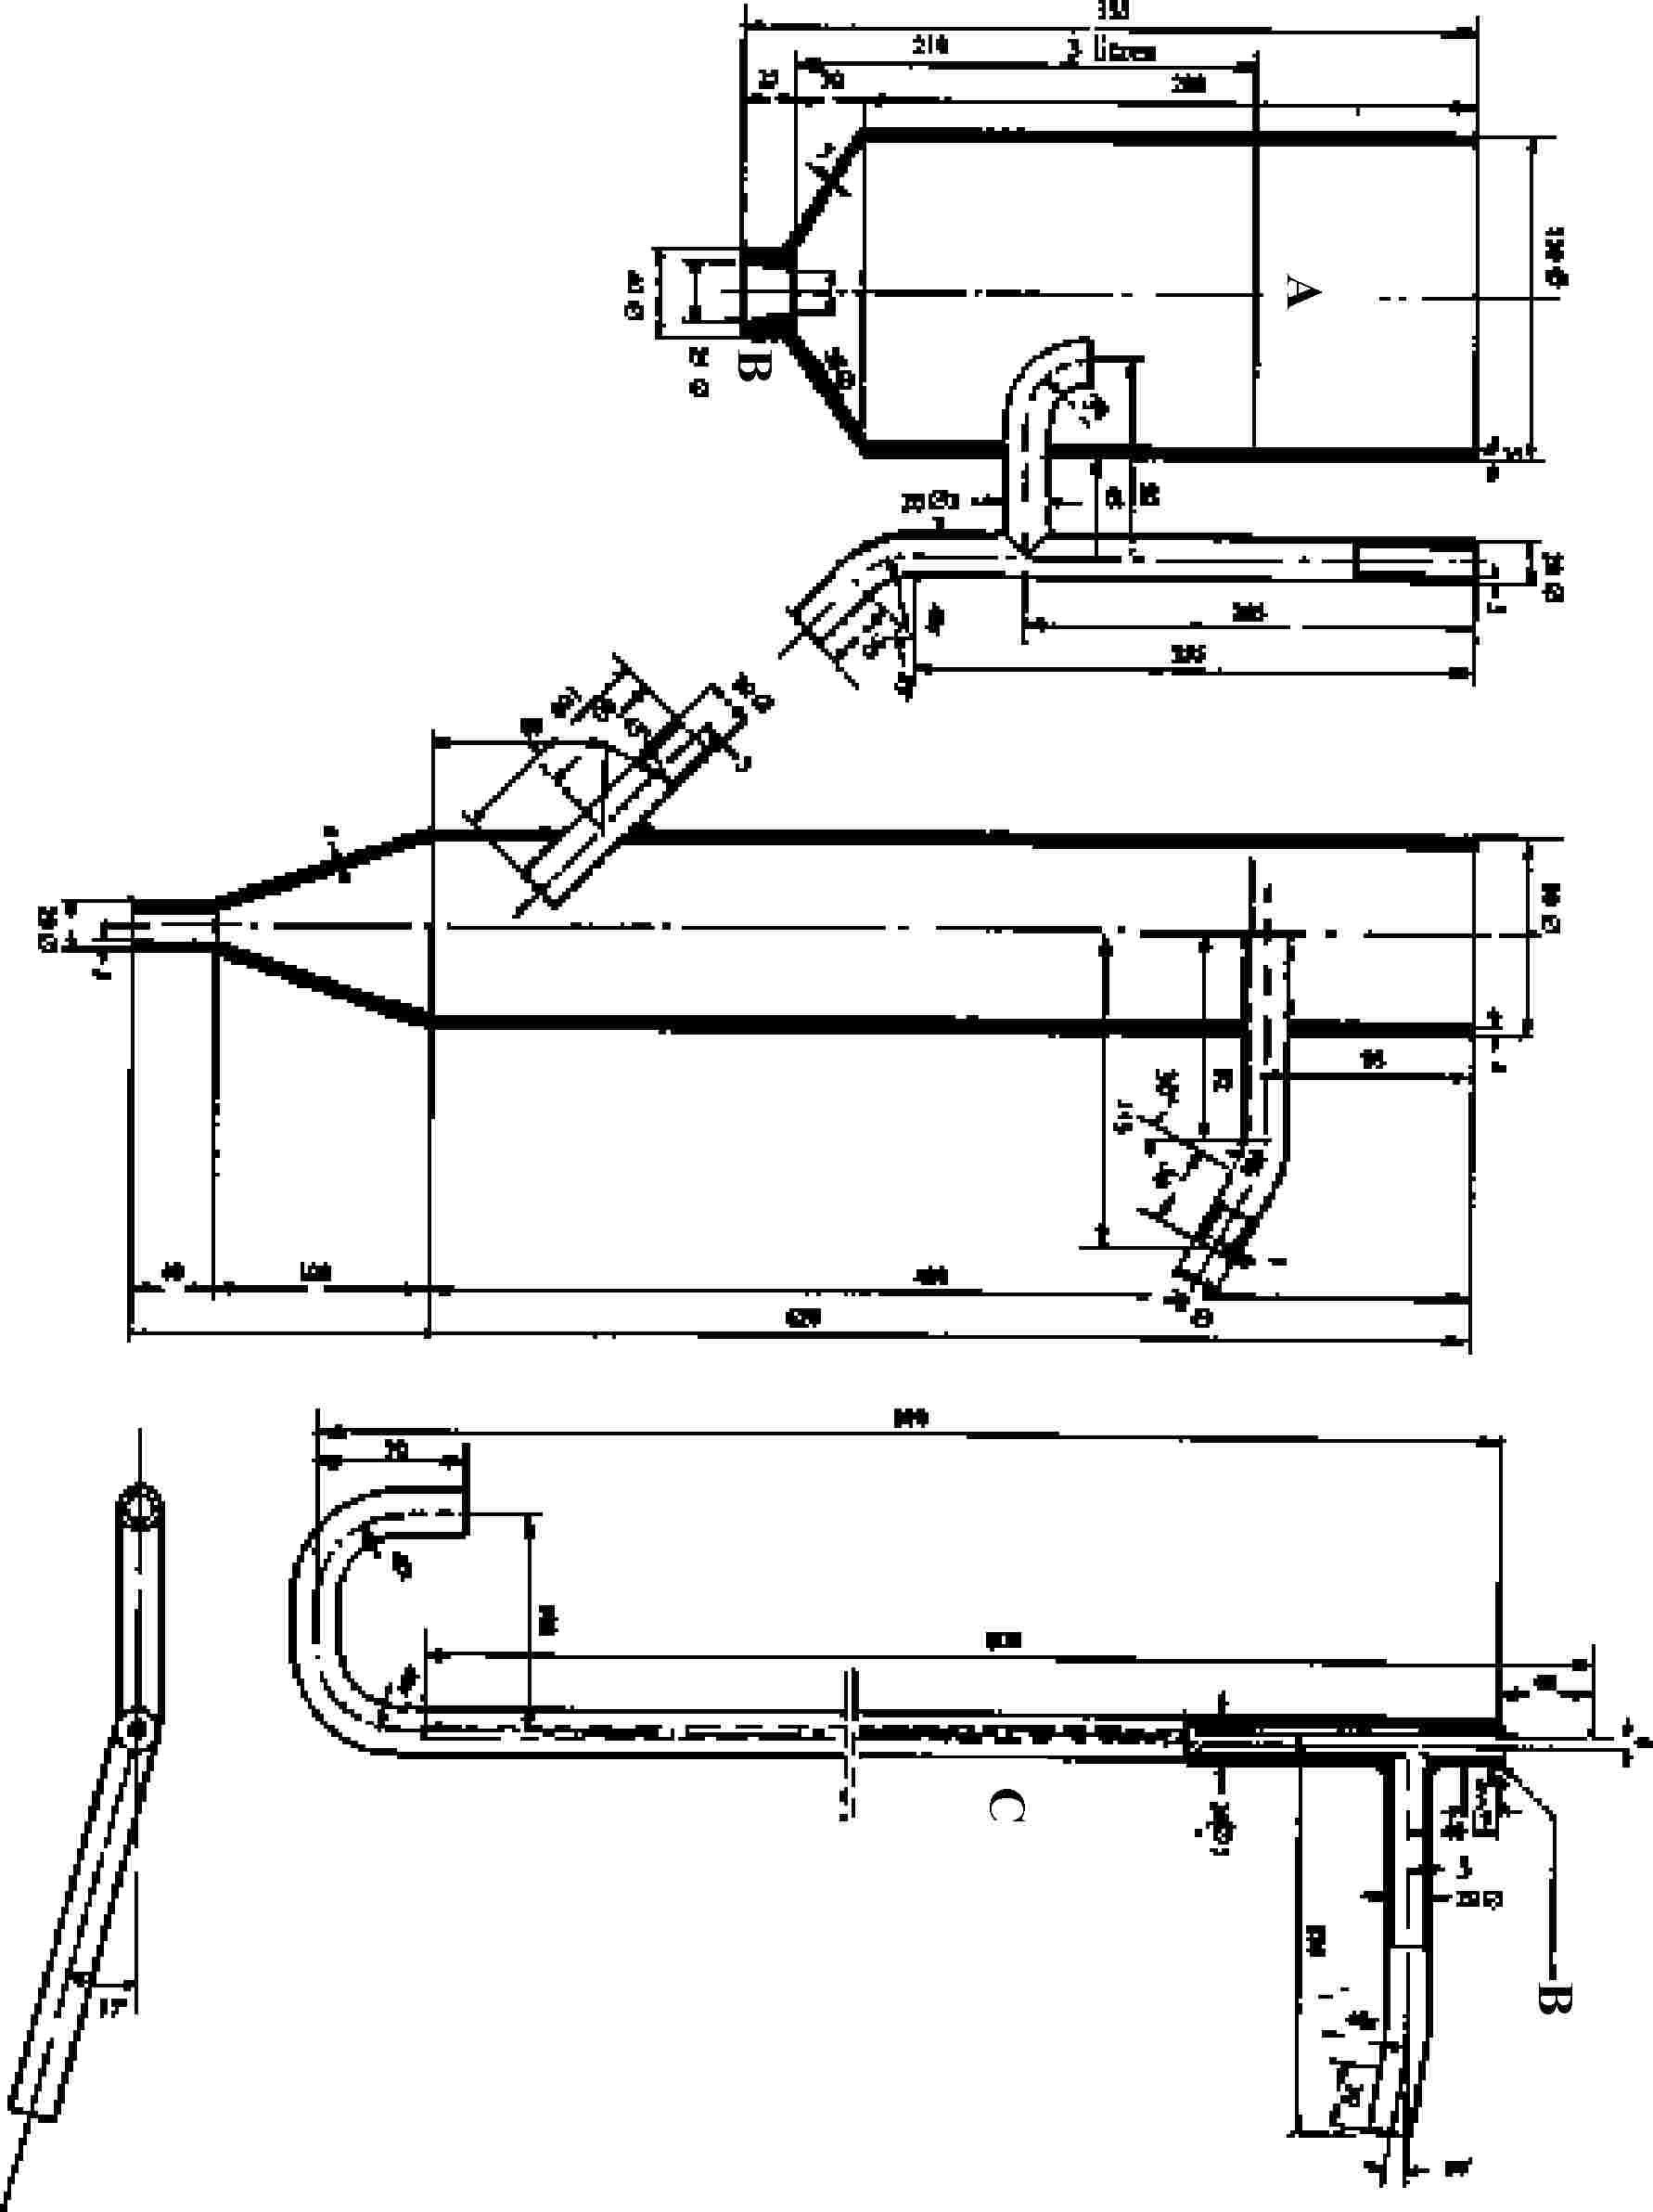
Фигура 2 Инсталация за активна утайка: детайл (размерите са в милиметри)
Фигура 3 Изчисляване на биоразградимостта – тест за потвърждение
Фигура 4 Топлообменна колона (размерите са в милиметри)
Фигура 5 Апарат за дегазиране (размерите са в милиметри)
( 1 ) ОВ С 95, 23.4.2003 г., стр. 24. ( 2 ) Становище на Европейския парламент от 10 април 2003 г. (все още непубликувано в Официален вестник), Обща позиция на Съвета от 4 ноември 2003 г. (ОВ С 305 Е, 16.12.2003 г., стр. 11) и Позиция на Европейския парламент от 14 януари 2004 г. (все още непубликувана в Официален вестник). Решение на Съвета от 11 март 2004 г. ( 3 ) ОВ L 347, 17.12.1973 г., стр. 51. Директива, последно изменена с Регламент (ЕО) № 807/2003 (ОВ L 122, 16.5.2003 г., стр. 36). ( 4 ) ОВ L 347, 17.12.1973 г., стр. 53. Директива, изменена с Директива 82/243/ЕИО (ОВ L 109, 22.4.1982 г., стр. 18). ( 5 ) ОВ L 109, 22.4.1982 г., стр. 1. ( 6 ) ОВ L 109, 22.4.1982 г., стр. 18. ( 7 ) ОВ L 80, 25.3.1986 г., стр. 51. ( 8 ) ОВ L 291, 10.10.1989 г., стр. 55. ( 9 ) ОВ L 215, 1.8.1998 г., стр. 73. ( 10 ) ОВ L 200, 30.7.1999 г., стр. 1. Директива, последно изменена с Регламент (ЕО) № 1882/2003 на Европейския парламент и на Съвета (ОВ L 284, 31.10.2003 г., стр. 1). ( 11 ) ОВ L 84, 5.4.1993 г., стр. 1. Регламент, изменен с Регламент (ЕО) № 1882/2003. ( 12 ) Директиви 73/404/ЕИО и 86/94/ЕИО. ( 13 ) Директиви 73/405/ЕИО и 82/243/ЕИО. ( 14 ) Директива 82/242/ЕИО (ОВ L 109, 22.4.1982 г., стр. 1). ( 15 ) ОВ L 184, 17.7.1999 г., стр. 23. ( 16 ) ОВ L 262, 27.9.1976 г., стр. 201. Директива, последно изменена с Директива 2004/21/ЕО на Комисията (ОВ L 57, 25.2.2004 г., стр. 4). ( 17 ) ОВ 196, 16.8.1967 г., стр. 1. Директива, последно изменена с Регламент (ЕО) № 807/2003 (ОВ L 122, 16.5.2003 г., стр. 36). ( 18 ) ОВ L 227, 8.9.1993 г., стр. 9. ( 19 ) ОВ L 161, 29.6.1994 г., стр. 3. ( 20 ) ОВ L 123, 24.4.1998 г., стр. 1. Директива, изменена с Регламент (ЕО) № 1882/2003. ( 21 ) ОВ L 50, 20.2.2004 г., стр. 44. ( 22 ) ОВ L 50, 20.2.2004 г., стр. 28. ( 23 ) ОВ L 358, 18.12.1986 г., стр. 1. Директива, изменена с Директива 2003/65/ЕО на Европейския парламент и на Съвета (ОВ L 230, 16.9.2003 г., стр. 32). ( 24 ) ОВ L 353, 31.12.2008 г., стр. 1. ( 25 ) ОВ L 204, 21.7.1998 г., стр. 37. ( 26 ) Тези тестове се считат като най-подходящи за повърхностноактивните вещества. ( 27 ) Методите, свързани с разтворения органичен въглерод, биха могли да дадат резултати за степента на освобождаване в околната среда, а не за крайното биоразграждане. Методите на манометричната респирометрия, на MITI и на теста, две фази за определяне на биохимичната нужда, кислород в някои случаи не биха били подходящи, защото високата начална концентрация при тестовото изпитване би могла да предизвика инхибиторен ефект. ( 28 ) Европейски инвентарен списък на съществуващите пуснати в продажба вещества. ( 29 ) Европейски списък на нотифицираните химични вещества. ( 30 ) ОВ C 146 A, 15.6.1990 г., стp. 1. ( 31 ) Служба за официални публикации на Европейските общности, 2006 г., ISSN 1018-5593 EUR 22543 EN. ( 32 ) ОВ L 396, 30.12.2006 г., стp. 1. ( 33 ) Служба за официални публикации на Европейските общности, 2007 г., ISSN 1018-5593 EUR 20853 EN/3. ( 34 ) ОВ L 262, 27.9.1976 г., стр. 169. Директива, последно изменена с Директива 2005/80/ЕО на Комисията (ОВ L 303, 22.11.2005 г., стр. 32). ( 35 ) ОВ L 66, 11.3.2003 г., стр. 26. ( 36 ) ОВ L 187, 20.7.1999 г., стр. 52. Решение, изменено с Решение 2011/264/ЕС (ОВ L 111, 30.4.2011 г., стр. 34). ( 37 ) Международен съюз по чиста и приложна химия. ( 38 ) Международна номенклатура на козметичните съставки. 1. Преглед
1.1 Препратки1.2 Идентифицирани изисквания1.3 Свързани стандарти2. Идентифицирани изисквания
3. Свързани стандарти
|