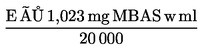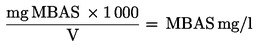|
+ZAŁĄCZNIK VIII METODY BADAŃ I METODY ANALITYCZNE |
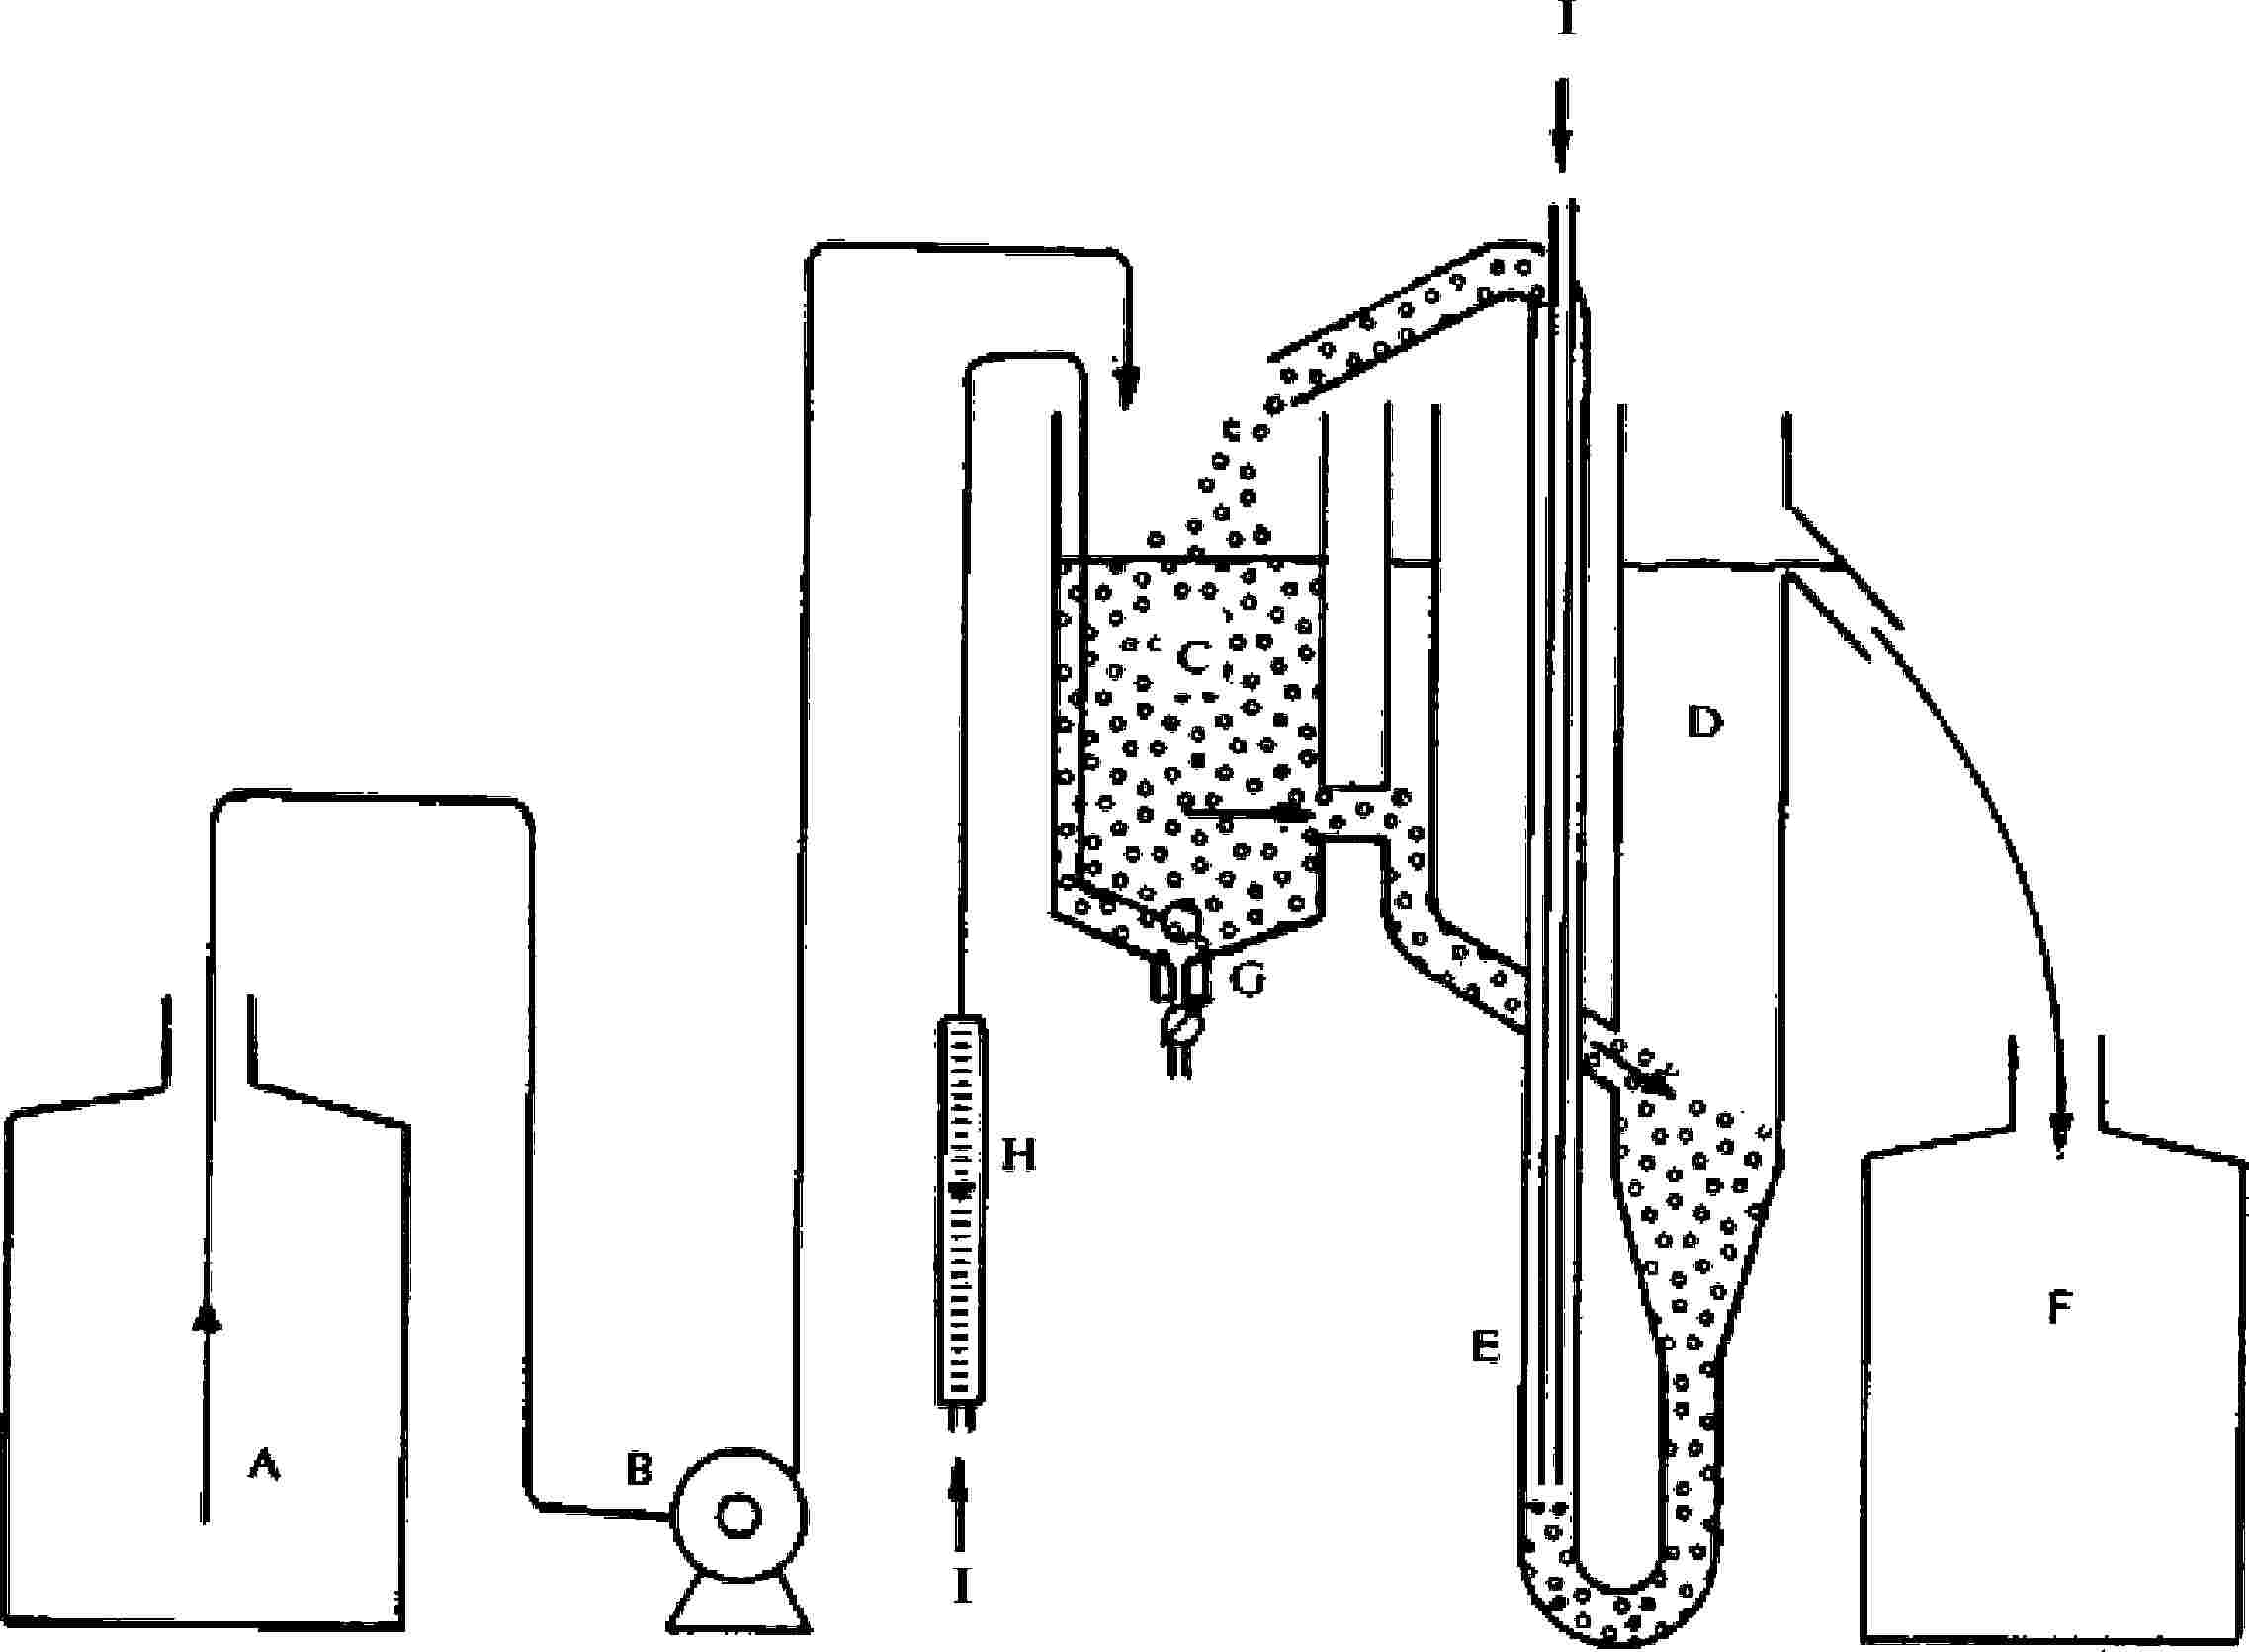
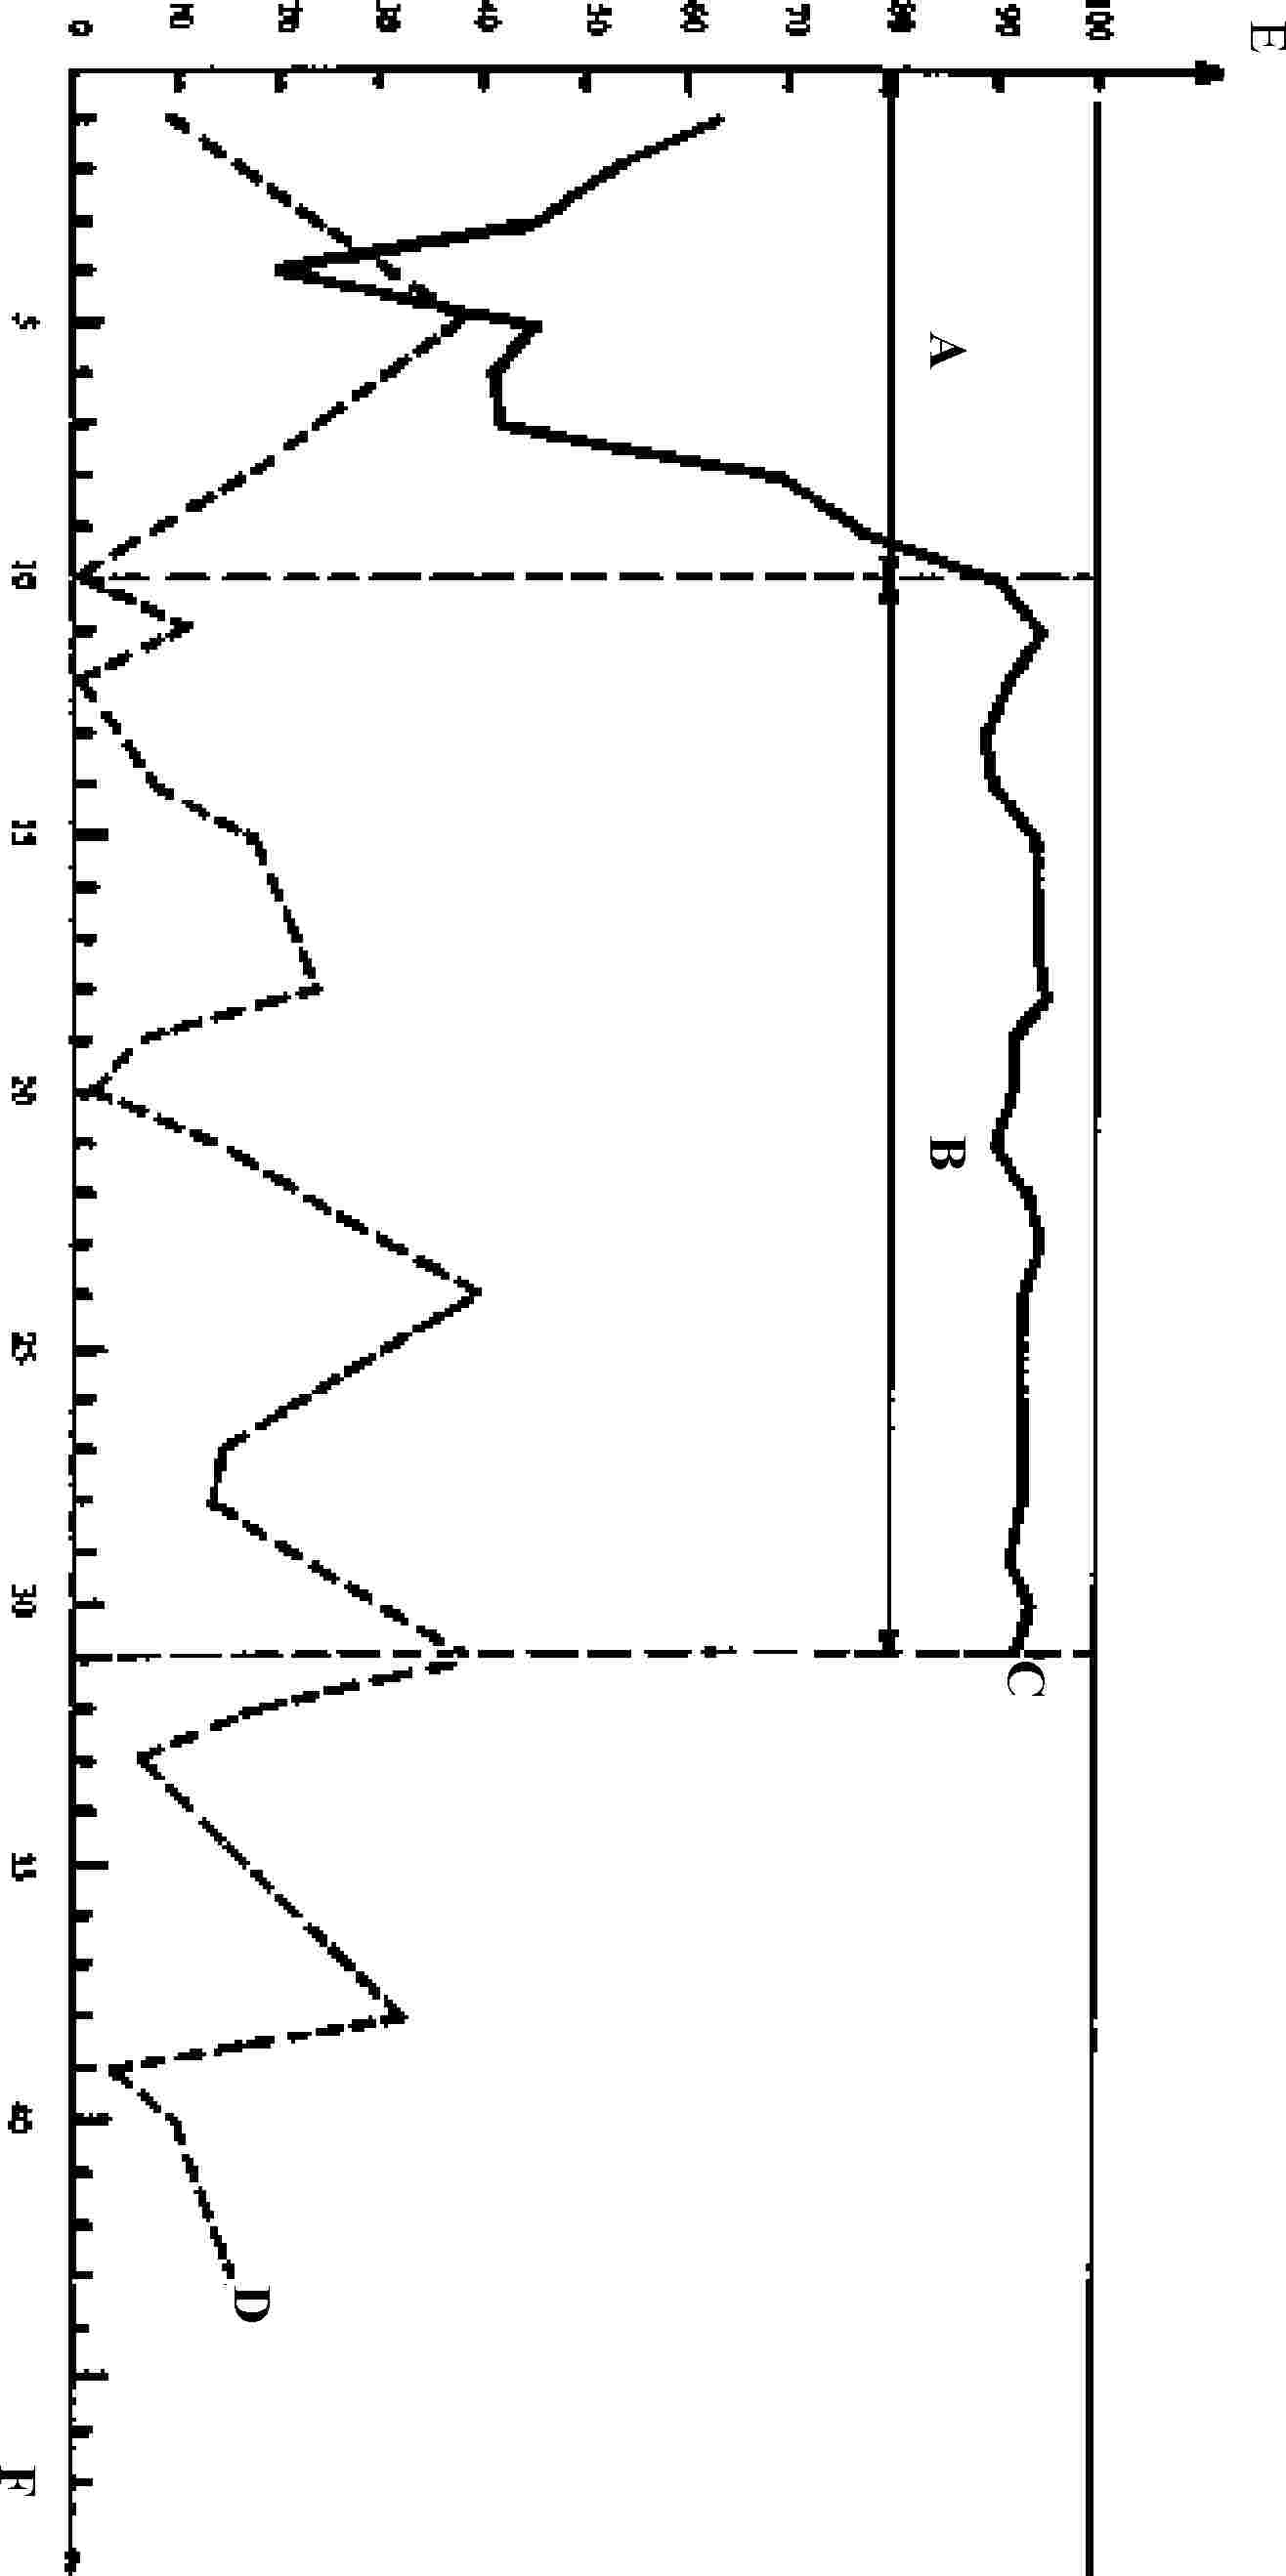
ZAŁĄCZNIK VIII METODY BADAŃ I METODY ANALITYCZNEZAŁĄCZNIK VIII METODY BADAŃ I METODY ANALITYCZNE Następujące metody badań i metody analityczne dla detergentów stosuje się w procedurach kontrolnych przeprowadzanych na rynku przez Państwa Członkowskie: 1. Metoda referencyjna (test potwierdzający) 1.1. Definicje Niniejsza metoda dotyczy procesu badania biodegradacji prowadzonego w laboratoryjnym urządzeniu składającym się z reaktora z osadem czynnym oraz wtórnego osadnika zaprojektowanego do symulacji pracy komunalnej oczyszczalni ścieków. Warunki badania są analogiczne jak opisano w Dyrektywach poprzedzających niniejsze rozporządzenie. Zmodernizowany sposób prowadzenia oznaczania możliwy do zastosowania opisano w normie ISO 11733. 1.2. Aparatura niezbędna do pomiarów Przy prowadzeniu procesu stosuje się mało gabarytową instalację z osadem czynnym przedstawioną schematycznie na rys. 1 i szczegółowiej na rys. 2. Urządzenie to składa się ze zbiornika A na ściek syntetyczny, pompy dozującej B, komory napowietrzania C, osadnika D, powietrznego podnośnika cieczy E do recyrkulacji osadu czynnego i odbieralnika F do zbierania odpływu po obróbce. Zbiorniki A i F muszą być wykonane ze szkła lub odpowiedniego tworzywa sztucznego i mieć pojemność, co najmniej 24 litry. Pompa B musi zapewniać stały przepływ ścieków syntetycznych do zbiornika napowietrzającego; zbiornik ten podczas normalnej operacji zawiera trzy litry mieszanki płynów. Spiekana kostka napowietrzania G jest zawieszana w zbiorniku C w wierzchołku stożka. Ilość powietrza wdmuchiwanego przez napowietrzacz musi być mierzona przy użyciu przepływomierza H. 1.3. Ścieki syntetyczne Do badania wykorzystuje się ścieki syntetyczne. Rozpuścić w każdym litrze wody bieżącej: — 160 mg peptonu, — 110 mg ekstraktu mięsnego, — 30 mg mocznika, CO(NH2)2, — 7 mg chlorku sodu, NaCl, — 4 mg chlorku wapnia, CaCl2.2H2O, — 2 mg siarczanu magnezu, MgSO4.7H2O, — 28 mg wodorofosforanu dipotasu, K2HPO4, — 10 ± 1 mg środka powierzchniowo czynnego. Syntetyczne ścieki przygotowuje się świeżo, codziennie. 1.4. Przygotowanie próbek Niespreparowane środki powierzchniowo czynne są badane w postaci oryginalnej. Aktywna zawartość w próbkach środka powierzchniowo czynnego należy oznaczyć w celu przygotowania syntetycznych ścieków (ppkt 1.3). 1.5. Obsługiwanie sprzętu Na wstępie należy napełnić zbiornik napowietrzający C i osadnik D ściekami syntetycznymi. Wysokość zbiornika D powinna być tak dobrana, aby objętość zawarta w zbiorniku napowietrzającym C wynosiła trzy litry. Zaszczepianie przebiega poprzez wprowadzenie 3 ml wtórnych ścieków dobrej jakości, świeżo zebranych, z zakładu obróbki ścieków zajmującego się w szczególności ściekami domowymi. Ścieki należy przetrzymywać w tlenowych warunkach w okresie między zebraniem, a zastosowaniem. Następnie włączyć aerator G, pompę podnośnika powietrznego E i urządzenie dozujące B. Ścieki syntetyczne muszą przejść przez naczynie napowietrzania C z prędkością jeden litr na godzinę; daje to przeciętny czas retencji trzech godzin. Szybkość napowietrzania powinna być taka, by zawartość zbiornika C utrzymywana była stale w zawiesinie, przy zawartości rozpuszczonego tlenu równej, co najmniej 2 mg/litr. Należy użyć właściwych metod zabezpieczających przed wytwarzaniem się piany. Nie wolno używać środków przeciwpieniących, które hamują działanie osadu czynnego lub zawierają BiAS. Pompa powietrznego podnośnika E musi być tak ustawiona, aby osad aktywny z osadnika był w sposób ciągły i niezakłócony przenoszony do zbiornika napowietrzającego C. Osad, który zebrał się wokół górnej części zbiornika napowietrzającego C, na dnie osadnika D lub w obwodzie łączącym, należy ponownie wprowadzić do obiegu przynajmniej raz dziennie przy użyciu szczotki lub innych odpowiednich sposobów. Jeżeli osadu nie udaje się oddzielić, jego gęstość można zwiększyć przez dodanie porcji 2 ml 5 % roztworu chlorku żelaza, powtarzane w razie potrzeby. Ściek z osadnika D trzymane są w zbiorniku F przez dwadzieścia cztery godziny, po czym po dokładnym wymieszaniu pobierana jest próbka. Zbiornik F musi być dokładnie czyszczony. 1.6. Kontrola urządzeń pomiarowych Zawartość środka powierzchniowo czynnego (w mg/l) w ściekach syntetycznych jest określana bezpośrednio przed użyciem. Zawartość środka powierzchniowo czynnego (w mg/l) w ścieku zebranym po dwudziestu czterech godzinach w zbiorniku F powinna być oznaczona analitycznie przy użyciu tej samej metody, bezpośrednio po zebraniu: w innym razie próbki należy zabezpieczyć, najlepiej przez zamrożenie. Stężenia muszą być określone z dokładnością do 0,1 mg/l środka powierzchniowo czynnego. W celu sprawdzenia wydajności procesu, co najmniej dwa razy w tygodniu, mierzy się chemiczne zapotrzebowanie tlenu (ChZT) lub też rozpuszczony węgiel organiczny (RWO), zawarty w szklanych włóknach przefiltrowanych ścieków, zgromadzonych w zbiorniku F i w przefiltrowanych ściekach syntetycznych w zbiorniku A. Zmniejszanie ChZT lub RWO powinno wyrównać się w sytuacji, kiedy uzyska się w miarę regularną dzienną degradację pod koniec okresu rozruchu przedstawionego na rys. 3. Zawartość suchej masy substancji zawieszonych ciał stałych w aktywnym osadzie, w zbiorniku napowietrzania, powinna być określana dwa razy w tygodniu w g/l. Jeżeli jest ona większa niż 2,5 g/l, powinno się odrzucić nadmiar aktywnego osadu. Badanie degradacji jest wykonywane w pokojowej temperaturze; powinna być ona stała i utrzymywana w przedziale między 19–24 °C. 1.7. Obliczenie podatności na biodegradację Procentową degradację środka powierzchniowo czynnego należy obliczać codziennie na podstawie zawartości środka powierzchniowo czynnego w mg/l syntetycznego ścieku i w odpowiadającym mu ścieku zebranym w zbiorniku F. Otrzymane w ten sposób wartości podatności na degradację powinny być przedstawione graficznie w sposób jak na rys. 3. Podatność na degradację środka powierzchniowo czynnego należy obliczyć jako średnią arytmetyczną wyników otrzymanych w ciągu dwudziestu jeden dni od zakończenia okresu rozruchu i aklimatyzacji, w czasie, których degradacja była regularna a urządzenie działało bezawaryjnie. W żadnym przypadku okres rozruchu nie powinien przekroczyć sześciu tygodni. Wartości dziennej degradacji są obliczane z dokładnością do 0,1 %, lecz ostateczny rezultat podany jest w przybliżeniu do najbliższej liczby całkowitej. W niektórych przypadkach pozwala się na zredukowanie częstotliwości pobierania próbek, lecz należy zebrać, co najmniej czternastu wyników, w ciągu dwudziestu jeden dni, które następują po okresie rozruchu, które powinno się wykorzystać przy obliczaniu średniej. 2. Oznaczanie anionowych środków powierzchniowo czynnych w badaniach podatności na biodegradację 2.1. Zasada Metoda opiera się na tym, iż kationy barwnika błękitu metylenowego tworzą niebieskie sole z anionowymi substancjami powierzchniowo czynnymi (MBAS), które ekstrahuje się chloroformem. W celu eliminacji zakłóceń, ekstrakt w pierwszej fazie poddawany jest działaniu roztworem alkalicznym, a następnie ekstrakt jest wytrząsany z kwasowym roztworem błękitu metylenowego. Absorpcja oddzielonej fazy organicznej mierzona jest fotometrycznie przy długości fali maksymalnej absorpcji 650 nm. 2.2. Odczynniki i sprzęt 2.2.1. Roztwór buforowy pH 10 Rozpuścić 24 g wodorowęglanu sodu (NaHCO3) (cz.d.a.) i 27 g bezwodnego węglanu sodu (Na2CO3) (cz.d.a.) w zdejonizowanej wodzie i rozcieńczyć do 1 000 ml. 2.2.2. Roztwór obojętny błękitu metylenowego Rozpuścić 0,35 g błękitu metylenowego (cz.d.a.) w zdejonizowanej wodzie i rozcieńczyć do 1 000 ml. Należy przygotować roztwór, co najmniej dwadzieścia cztery godziny przed użyciem. Absorpcja fazy czystego chloroformu mierzona w stosunku do chloroformu, nie może przekroczyć 0,015 na 1 cm grubości warstwy przy 650 nm. 2.2.3. Kwasowy roztwór błękitu metylenowego Rozpuścić 0,35 g błękitu metylenowego (cz.d.a.) w 500 ml zdejonizowanej wody i zmieszać z 6,5 ml H2SO4 (d = 1,84 g/ml). Rozcieńczyć do 1 000 ml zdejonizowaną wodą. Roztwór należy przygotować, co najmniej dwadzieścia cztery godziny przed użyciem. Absorpcja fazy czystego chloroformu mierzona w stosunku do chloroformu, nie może przekroczyć 0,015 na 1 cm grubości warstwy przy 650 nm.
2.3. Procedura Próbki do analizy nie mogą być pobierane przez warstwę piany. Po dokładnym umyciu wodą, sprzęt użyty do analizy musi być dokładnie przepłukany metanolowym roztworem kwasu chlorowodorowego (ppkt 2.2.10), a następnie zdejonizowaną wodą przed użyciem. Przefiltrować strumienie dopływowy i odpływowy z instalacji z osadem czynnym, które przeznaczone są do analizy bezpośrednio po próbkowaniu. Należy odrzucić pierwsze 100 ml pozostałości. Umieścić odmierzoną objętość próbki, jeżeli konieczne zneutralizowanej, w 250 ml rozdzielaczu (ppkt 2.2.11.) Objętość próbki powinna zawierać 20–150 μg MBAS. Przy małej zawartości MBAS, można użyć do 100 ml próbki. Przy użyciu mniej niż 100 ml, rozcieńczyć do 100 ml za pomocą zdejonizowanej wody. Dodać do próbki 10 ml mieszaniny buforowej (ppkt 2.2.1), 5 ml obojętnego roztworu błękitu metylenowego (ppkt 2.2.2) i 15 ml chloroformu (ppkt 2.2.4.). Potrząsać mieszaniną równomiernie i ostrożnie przez minutę. Po oddzieleniu faz, przenieść oddzieloną chloroformową warstwę do drugiego rozdzielacza, zawierającego 110 ml zdejonizowanej wody i 5 ml kwasowego roztworu błękitu metylenowego (ppkt 2.2.3). Wstrząsać mieszaninę przez minutę. Przenieść chloroformową warstwę przez bawełniany filtr wcześniej odpowiednio umyty i nawilżony za pomocą chloroformu do szklanej kolby miarowej (ppkt 2.2.12). Ekstrahować roztwory alkaliczne i kwasowe trzykrotnie, używając 10 ml chloroformu w drugiej i trzeciej ekstrakcji. Należy przefiltrować połączone ekstrakty chloroformu przez ten sam bawełniany filtr i rozcieńczyć, do oznaczenia na 50 ml kolbie (ppkt 2.2.12), z chloroformem użytym do ponownego umycia bawełny. Należy zmierzyć absorpcję roztworu chloroformu za pomocą fotometru przy 650 nm, w naczyńkach 1–5 c w stosunku do chloroformu. Przeprowadzić ślepą próbę poprzez całą procedurę. 2.4. Krzywa kalibracji Przygotować roztwór wzorcowy ze standardowej substancji estru metylowego kwasu dodecylobenzenosulfonowego (typu tetrapropylenowego o masie cząsteczkowej 340) po zmydleniu do soli potasowej. MBAS jest obliczane jako dodecylobenzenosulfonian sodu (o masie cząsteczkowej 348). Z pipety wagowej, odważyć 400–450 mg estru metylowego kwasu dodecylobenzenosulfonowego (ppkt 2.2.5) z dokładnością do 0,1 mg w kolbie okrągłodennej, dodać 50 ml roztworu etanolowego wodorotlenku potasu (ppkt 2.2.6) i trochę granulek ułatwiających wrzenie. Po zamontowaniu chłodnicy zwrotnej, należy go gotować przez godzinę. Po ochłodzeniu, należy umyć chłodnicę i połączenie o szklanej podstawie za pomocą 30 ml etanolu, następnie dodać te popłuczyny do zawartości kolby. Miareczkować roztwór za pomocą kwasu siarkowego wobec fenoloftaleiny, aż stanie się bezbarwny. Przenieść ten roztwór do kolby miarowej o objętości 1 000 ml (ppkt 2.2.14), rozcieńczyć do kreski wodą zdejonizowaną i wymieszać. Część roztworu podstawowego środków powierzchniowo czynnych jest następnie rozcieńczana. Odlać 25 ml, przenieść do 500 ml szklanej kolby miarowej (ppkt 2.2.13) i rozcieńczyć do kreski, za pomocą zdejonizowanej wody i wymieszać. Niniejszy roztwór mianowany zawiera:
gdzie E jest wagą próbki w mg. W celu ustalenia krzywej kalibracyjnej, odlać porcje 1, 2, 4, 6, 8 ml roztworu mianowanego i rozcieńczyć każdy do 100 ml za pomocą wody dejonizowanej. Następnie postępować według ppkt2.3 włączając ślepą próbę. 2.5. Obliczanie wyników Sumę anionowych środków powierzchniowo czynnych (MBAS) w próbce odczytuje się z krzywej kalibracji (ppkt2.4). Zawartość MBAS próbki jest dana przez:
gdzie: V = ml objętość użytej próbki. Wyrazić wyniki jako dodecylobenzenosulfonian sodu (masa cząsteczkowa 348). 2.6. Przedstawienie wyników Przedstawić wyniki jako MBAS w mg/l z dokładnością do 0,1. 3. Oznaczanie niejonowych środków powierzchniowo czynnych w cieczach badanych na biodegradację 3.1. Zasada Środki powierzchniowo czynne są zatężane i wydzielane przez oddzielanie gazowe. W użytej próbce ilość niejonowych środków powierzchniowo czynnych powinna być w zakresie 250–800 g. Oddzielony środek powierzchniowo czynny rozpuszcza się w octanie etylu. Po rozdzieleniu faz i odparowaniu rozpuszczalnika, niejonowy środek powierzchniowo czynny jest wytrącany w roztworze wodnym za pomocą zmodyfikowanego odczynnika Dragendorffa (KBiI4 + BaCl2 + lodowaty kwas octowy). Osad poddaje się filtracji, przemyciu lodowatym kwasem octowym i rozpuszczeniu w roztworze winianu amonu. Bizmut w roztworze jest miareczkowany potencjometrycznie za pomocą roztworu pirolidynotiokarbaminianu przy pH 4–5, używając błyszczącej platynowej elektrody wskaźnikowej i kalomelowej lub elektrody srebro/chlorek srebra jako elektrody odniesienia. Metoda ma zastosowanie do niejonowych środków powierzchniowo czynnych zawierających 6–30 grup tlenku alkilenu. Wynik miareczkowania jest mnożony przez empiryczny współczynnik 54 w celu przeliczenia na substancję odniesienia, nonylofenol skondensowany z 10 molami tlenku etylenu (NP 10). 3.2. Sprzęt i odczynniki Odczynniki należy przygotować w wodzie dejonizowanej.
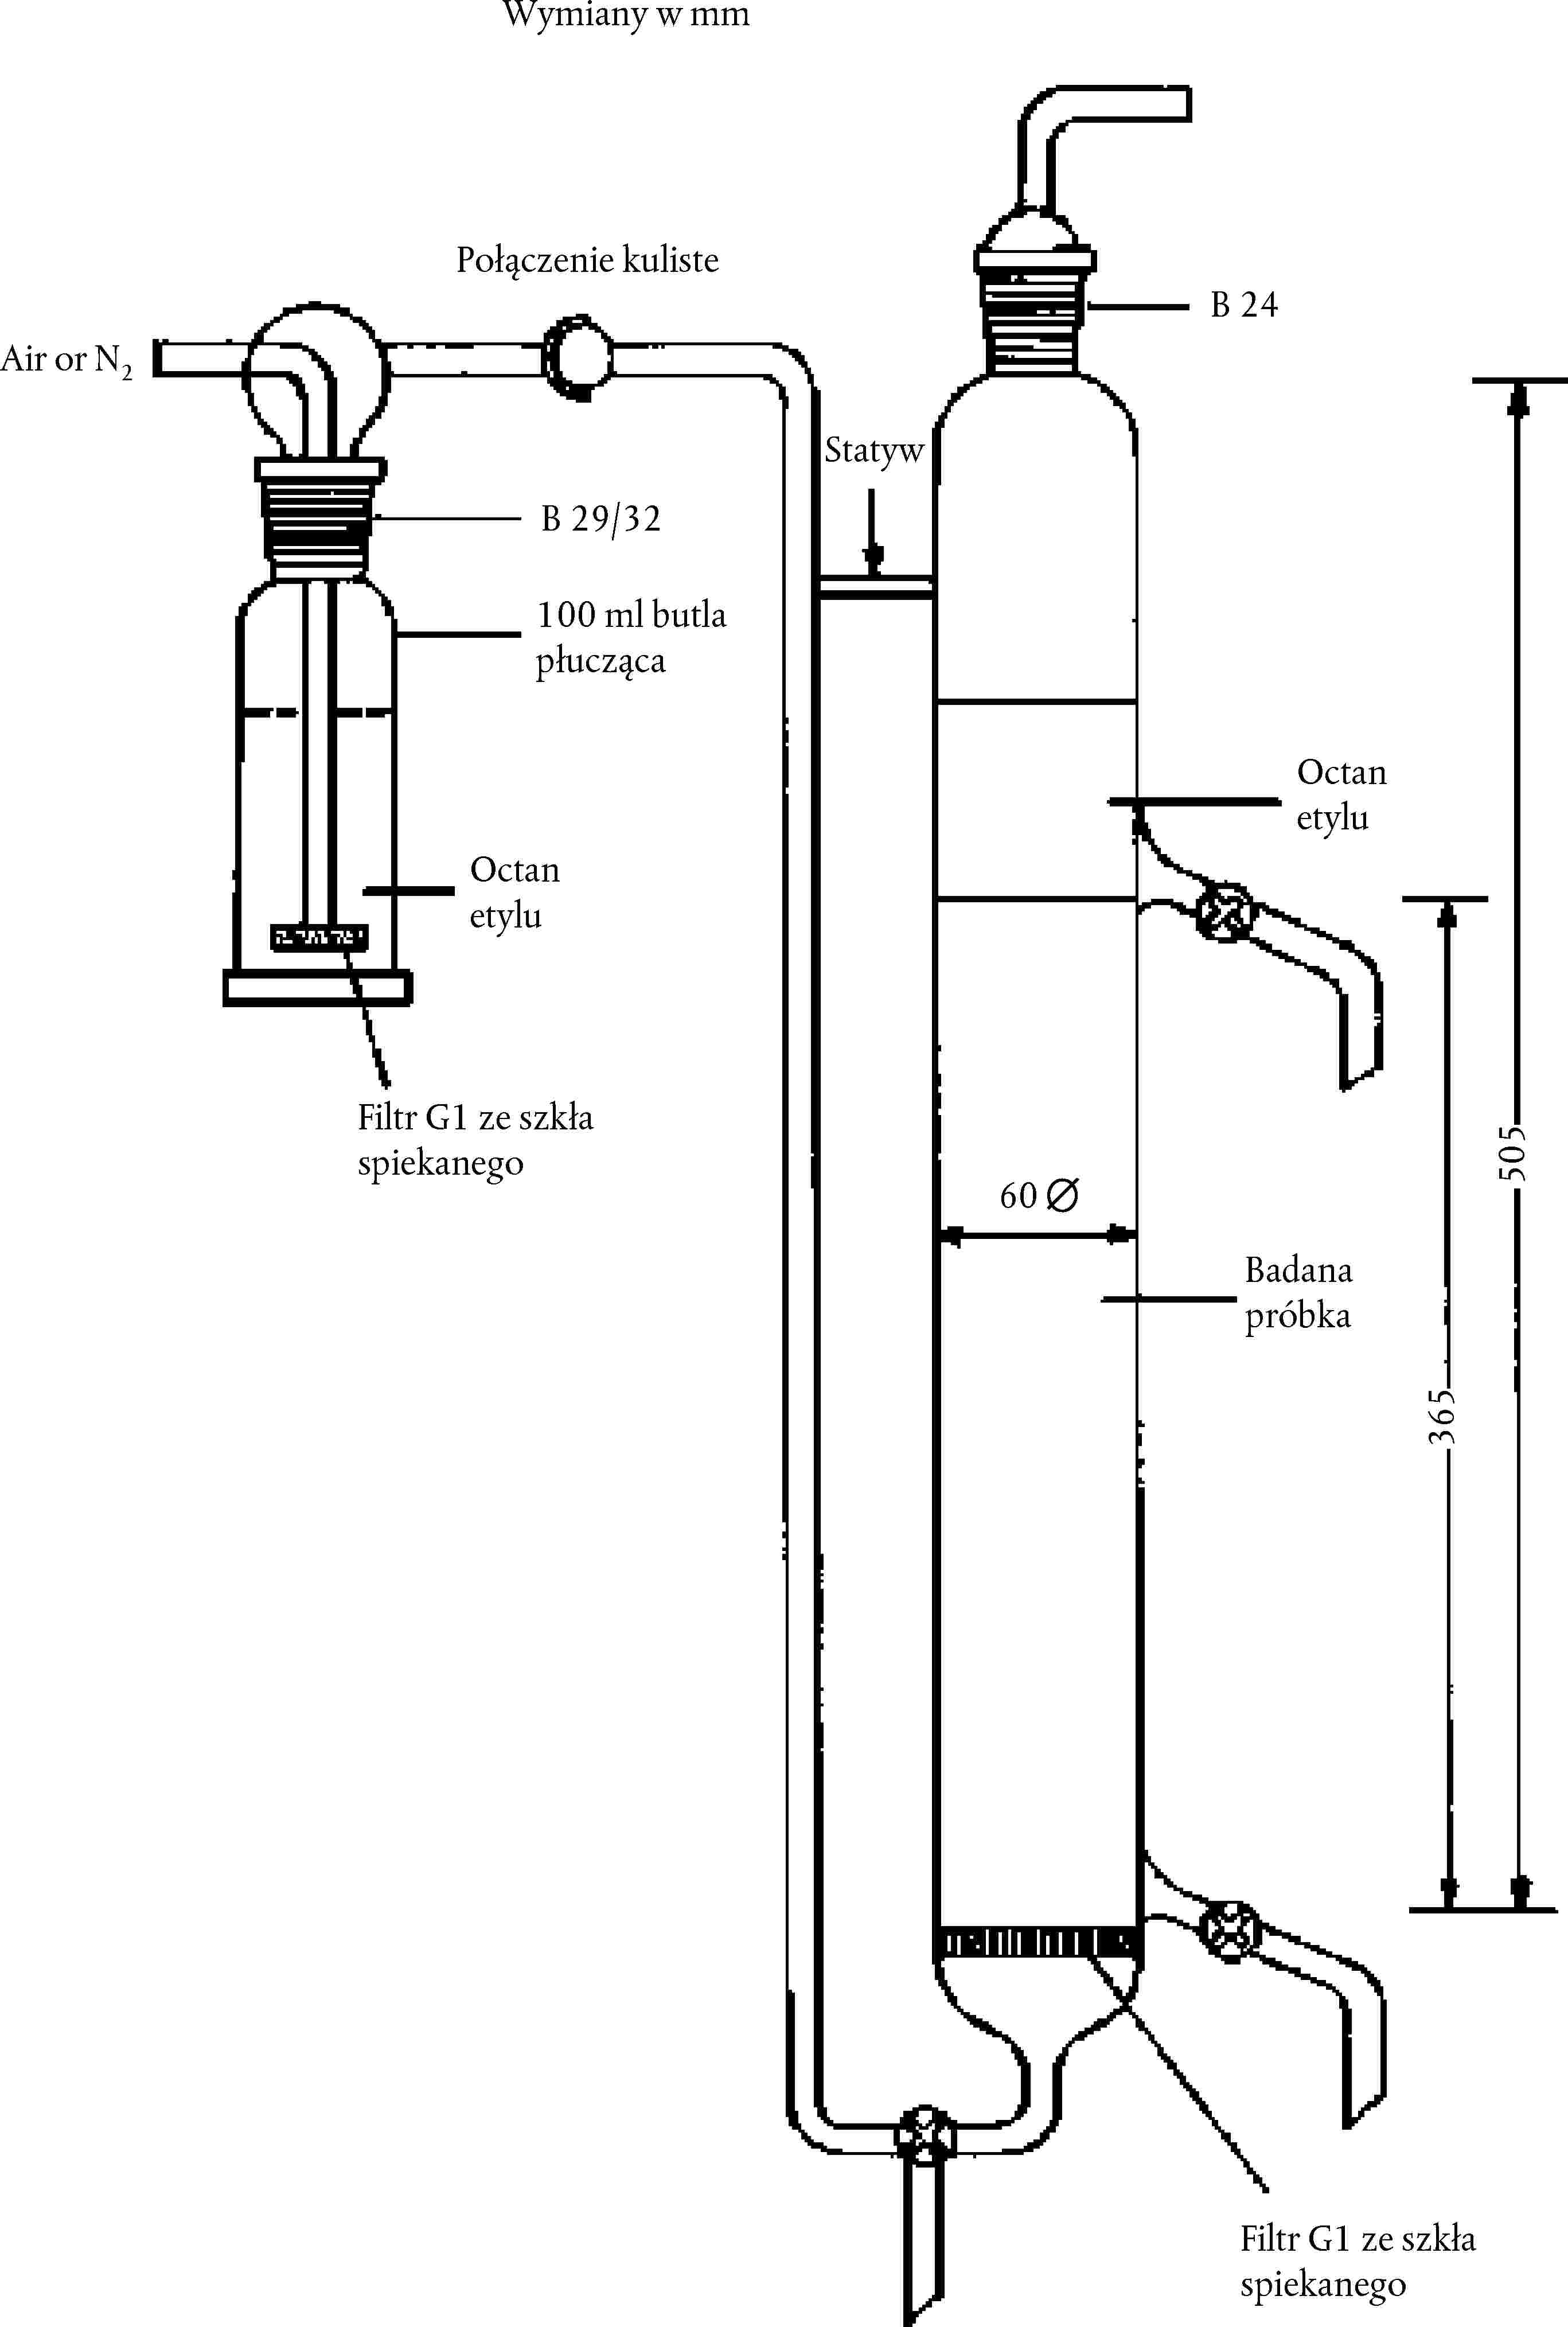
3.3. Metoda 3.3.1. Zatężanie i wydzielanie środka powierzchniowo czynnego Przefiltrować wodną próbkę przez jakościową bibułę filtracyjną. Odrzucić pierwsze 100 ml przesączu. W aparacie oddzielającym, uprzednio przepłukanym octanem etylu, umieścić odmierzoną ilość próbki, tak by zawierała pomiędzy 250–800 g niejonowego środka powierzchniowo czynnego. Dla poprawy oddzielenia dodać 100 g chlorku sodu i 5 g wodorowęglanu sodu. Jeżeli objętość próbki przekracza 500 ml, dodać te sole do aparatu oddzielającego w postaci stałej, i rozpuścić za pomocą przepuszczanego powietrza lub azotu. Jeżeli stosuje się próbki mniejsze, rozpuścić sole w 400 ml wody i następnie dodać do aparatu oddzielającego. Dodać wody do uzyskania poziomu górnego kurka odcinającego. Ostrożnie dodać 100 ml octanu etylu na górną powierzchnię wody. Napełnić płuczkę instalowaną w linii przepływu gazu (azot lub powietrze) w dwóch trzecich objętości octanem etylu. Przepuścić przez aparat strumień gazu z prędkością 30–60 l/godz.; wskazane jest użycie miernika przepływu. Na początku szybkość napowietrzania musi wzrastać stopniowo. Szybkość gazu musi być tak ustawiona, by fazy zostały zauważalnie oddzielone w celu zminimalizowania mieszania się faz i roztworu octanu etylu w wodzie. Po upływie pięciu minut przerwać przepływ gazu. Jeżeli następuje większe niż 20 % zmniejszenie objętości fazy organicznej w wyniku rozpuszczania w wodzie, należy powtórzyć oddzielenie, zwracając szczególną uwagę na szybkość przepływu gazu. Przenieść fazę organiczną do rozdzielacza. Zawrócić całą wodę z rozdzielacza z fazy wodnej – powinno to być kilka mililitrów - do aparatu oddzielającego. Przefiltrować fazę octanu etylu przez suchą jakościową bibułę filtracyjną do zlewki 250 ml. Umieścić dalsze 100 ml octanu etylu w aparacie oddzielającym i ponownie przepuścić przez niego azot lub powietrze przez pięć minut. Ściągnąć fazę organiczną do rozdzielacza używanego przy pierwszym oddzielaniu, odrzucić fazę wodną i przepuścić fazę organiczną przez ten sam filtr jak przy pierwszej porcji octanu etylu. Przemyć zarówno rozdzielacz jak i filtr około 20 ml octanu etylu. Odparować ekstrakt octanu etylu do sucha stosując łaźnię wodną (dygestorium). Skierować delikatny strumień powietrza nad powierzchnię roztworu dla przyśpieszenia odparowania. 3.3.2. Strącanie osadu i filtracja Rozpuścić suchą pozostałość z ppkt 3.3.1 w 5 ml metanolu, dodać 40 ml wody i 0,5 ml rozcieńczonego HCl (ppkt 3.2.3) i mieszać mieszaninę na mieszadle magnetycznym. Do niniejszego roztworu dodać 30 ml środka strącającego (ppkt3.2.6) z cylindra miarowego. Osad tworzy się po powtórzeniu mieszania. Po czasie mieszania przez dziesięć minut odstawić mieszaninę, na co najmniej pięć minut. Przefiltrować mieszaninę przez tygiel Goocha, którego podstawa jest pokryta papierem filtracyjnym z włókna szklanego. Wpierw przemyć filtr stosując podciśnienie ilością około 2 ml lodowatego kwasu octowego. Następnie dokładnie przemyć zlewkę, magnes i tygiel za pomocą lodowatego kwasu octowego, którego konieczna ilość wynosi około 40–50 ml. Nie jest konieczne ilościowe przeniesienie osadu przywierającego do ścianek zlewki, do filtra, ponieważ roztwór osadu do miareczkowania jest zawracany do zlewki, w której zachodzi wytrącanie, zatem pozostałości osadu są rozpuszczane. 3.3.3. Rozpuszczanie osadu Rozpuścić osad w tyglu filtracyjnym poprzez dodanie gorącego roztworu winianu amonu (około 80 °C) (ppkt 3.2.8) trzema porcjami po 10 ml każda. Pozwolić każdej porcji na pozostanie w tyglu przez kilka minut przed odsączeniem za pomocą podciśnienia przez filtr do kolby. Umieścić zawartość kolby filtracyjnej w zlewce używanej do wytrącania osadu. Przemyć ścianki zlewki za pomocą dalszych 20 ml roztworu winianu w celu rozpuszczenia reszty osadu. Starannie umyć tygiel, złączkę i kolbę filtracyjną przy pomocy 150–200 ml wody i zawrócić popłuczyny do zlewki używanej do strącania osadu. 3.3.4. Miareczkowanie Mieszać roztwór przy pomocy mieszadła magnetycznego (ppkt 3.2.16), dodać kilka kropli czerwieni bromokrezolowej (ppkt 3.2.5) i dodawać rozcieńczony roztwór amoniaku (ppkt 3.2.9) do momentu zmiany barwy na fioletową (początkowo roztwór jest słabo kwasowy z powodu pozostałości kwasu octowego użytego do przemywania). Następnie dodać 10 ml standartowego buforu octanowego (ppkt 3.2.10), zanurzyć elektrody w roztworze, i miareczkować potencjometrycznie mianowanym „roztworem karbaminianowym” (ppkt 3.2.11), z końcówką biurety zanurzoną w roztworze. Szybkość miareczkowania nie powinna przekraczać 2 ml/min. Punktem końcowym miareczkowania jest punkt przecięcia stycznych do dwóch gałęzi krzywej potencjału. Sporadycznie obserwuje się, że przegięcie krzywej potencjału spłaszcza się; można to wyeliminować przez staranne oczyszczenie elektrody platynowej (przez polerowanie papierem ściernym). 3.3.5. Ślepa próba W tym samym czasie przeprowadzić ślepe oznaczenie poprzez całą procedurę stosując 5 ml metanolu i 40 ml wody zgodnie z instrukcjami przedstawionymi w ppkt 3.3.2. Ślepe miareczkowanie powinno być poniżej 1ml, w przeciwnym razie podejrzana jest czystość odczynników (ppkt 3.2.3, 3.2.7, 3.2.8, 3.2.9, 3.2.10) szczególnie zawartość w nich metali ciężkich, i należy je wymienić. Wyniki ślepego miareczkowania muszą być wzięte pod uwagę przy obliczaniu wyników. 3.3.6. Kontrola współczynnika „roztworu karbaminianu” Miano karbaminianu powinno być sprawdzone w dniu użycia. W tym celu należy zmiareczkować 10 ml roztworu siarczanu miedzi (ppkt 3.2.12) za pomocą „roztworu karbaminianu” po dodaniu 100 ml wody i 10 ml standardowego buforu octanowego (ppkt 3.2.10). Jeżeli ilość użyta podana jest w mililitrach, to współczynnik f wynosi:
a wszystkie wyniki miareczkowania należy pomnożyć przez niniejszy współczynnik. 3.4. Obliczanie wyników Wszystkie niejonowe środki powierzchniowo czynne posiadają swój własny współczynnik, który zależy od ich składu, szczególnie od długości łańcucha tlenku alkenu. Stężenie niejonowego środka powierzchniowo czynnego jest wyrażone w stosunku do substancji wzorcowej – nonylofenolu z dziesięcioma cząsteczkami tlenku etylenu (NP 10) – dla którego współczynnik przeliczeniowy wynosi 0,054. Stosując niniejszy współczynnik, ilość środka powierzchniowo czynnego obecnego w próbce znajduje się wyrażając ją jako mg równoważne NP 10, w następujący sposób: (b - c) x f x 0,054 = mg niejonowego środka powierzchniowo czynnego jako NP 10 gdzie:
3.5. Wyrażenie wyników Wyrazić wyniki w mg/l jako NP 10 z dokładnością do 0,1. 4. Obróbka wstępna anionowych środków powierzchniowo czynnych przeznaczonych do badania 4.1. Uwagi wstępne 4.1.1. Przygotowanie próbek Obróbka anionowych środków powierzchniowo czynnych i gotowych detergentów, wcześniejsza od oznaczenia pierwotnej podatności na biodegradację, w badaniu zatwierdzającym to:
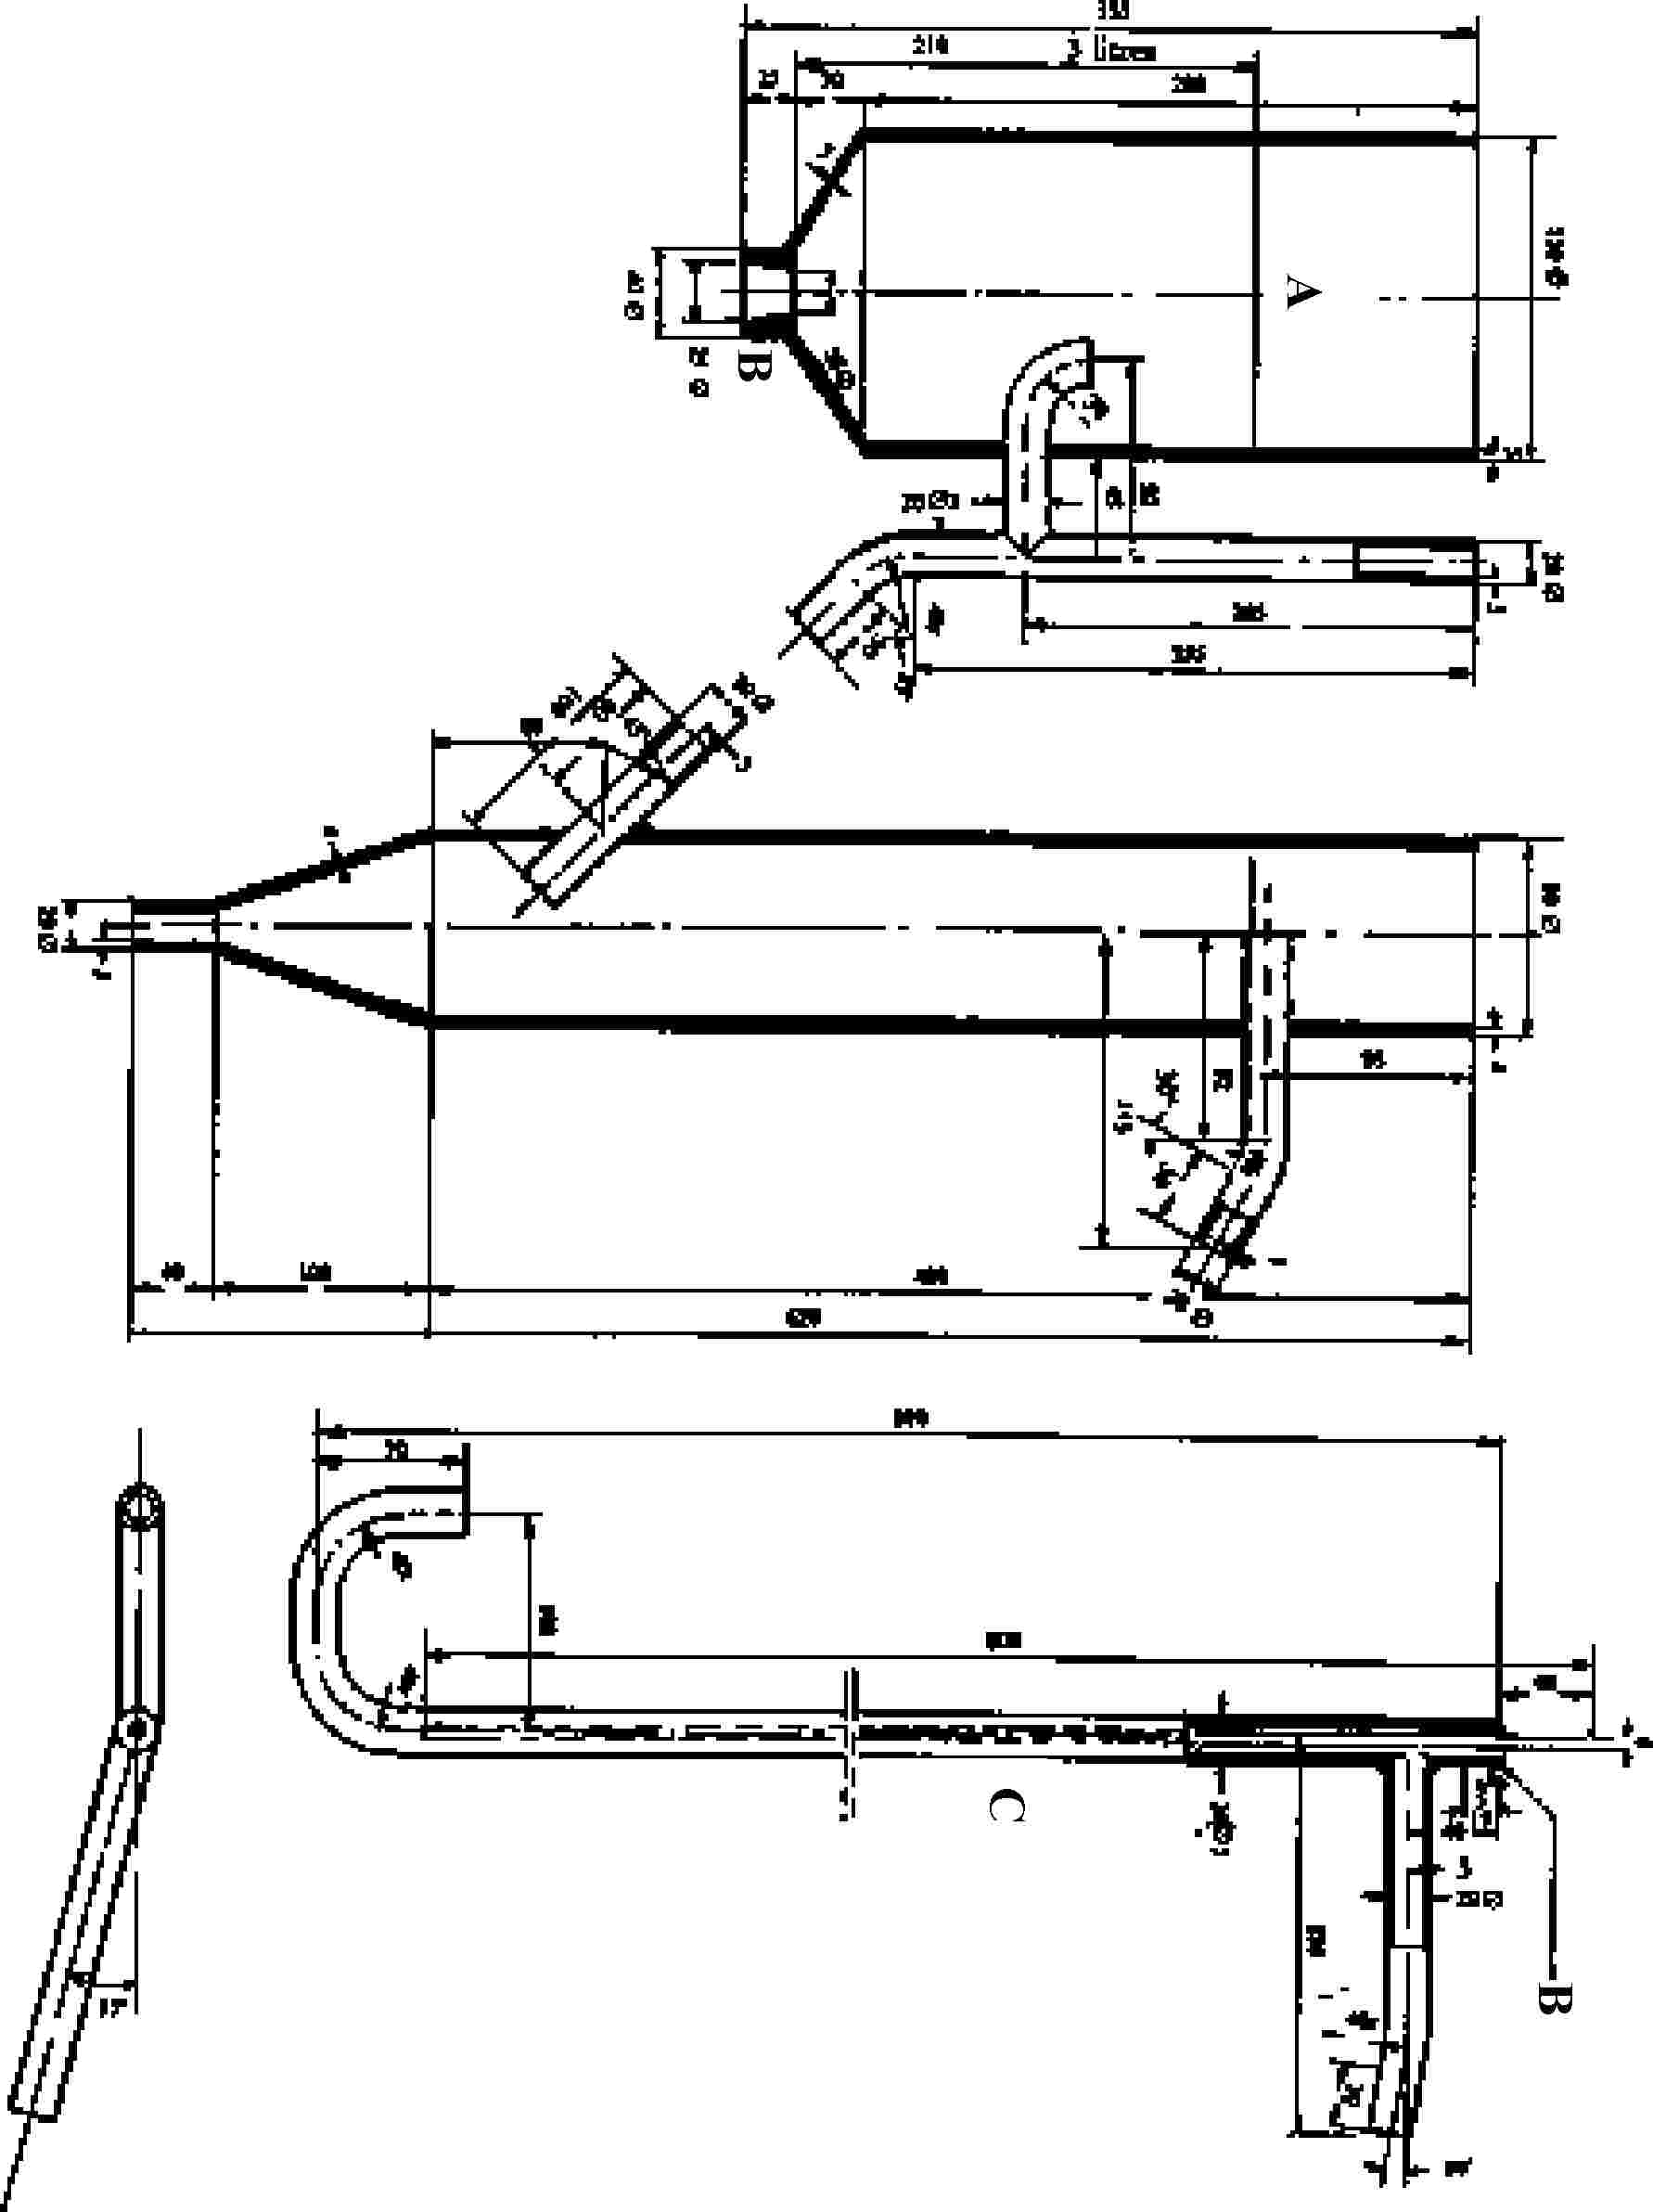
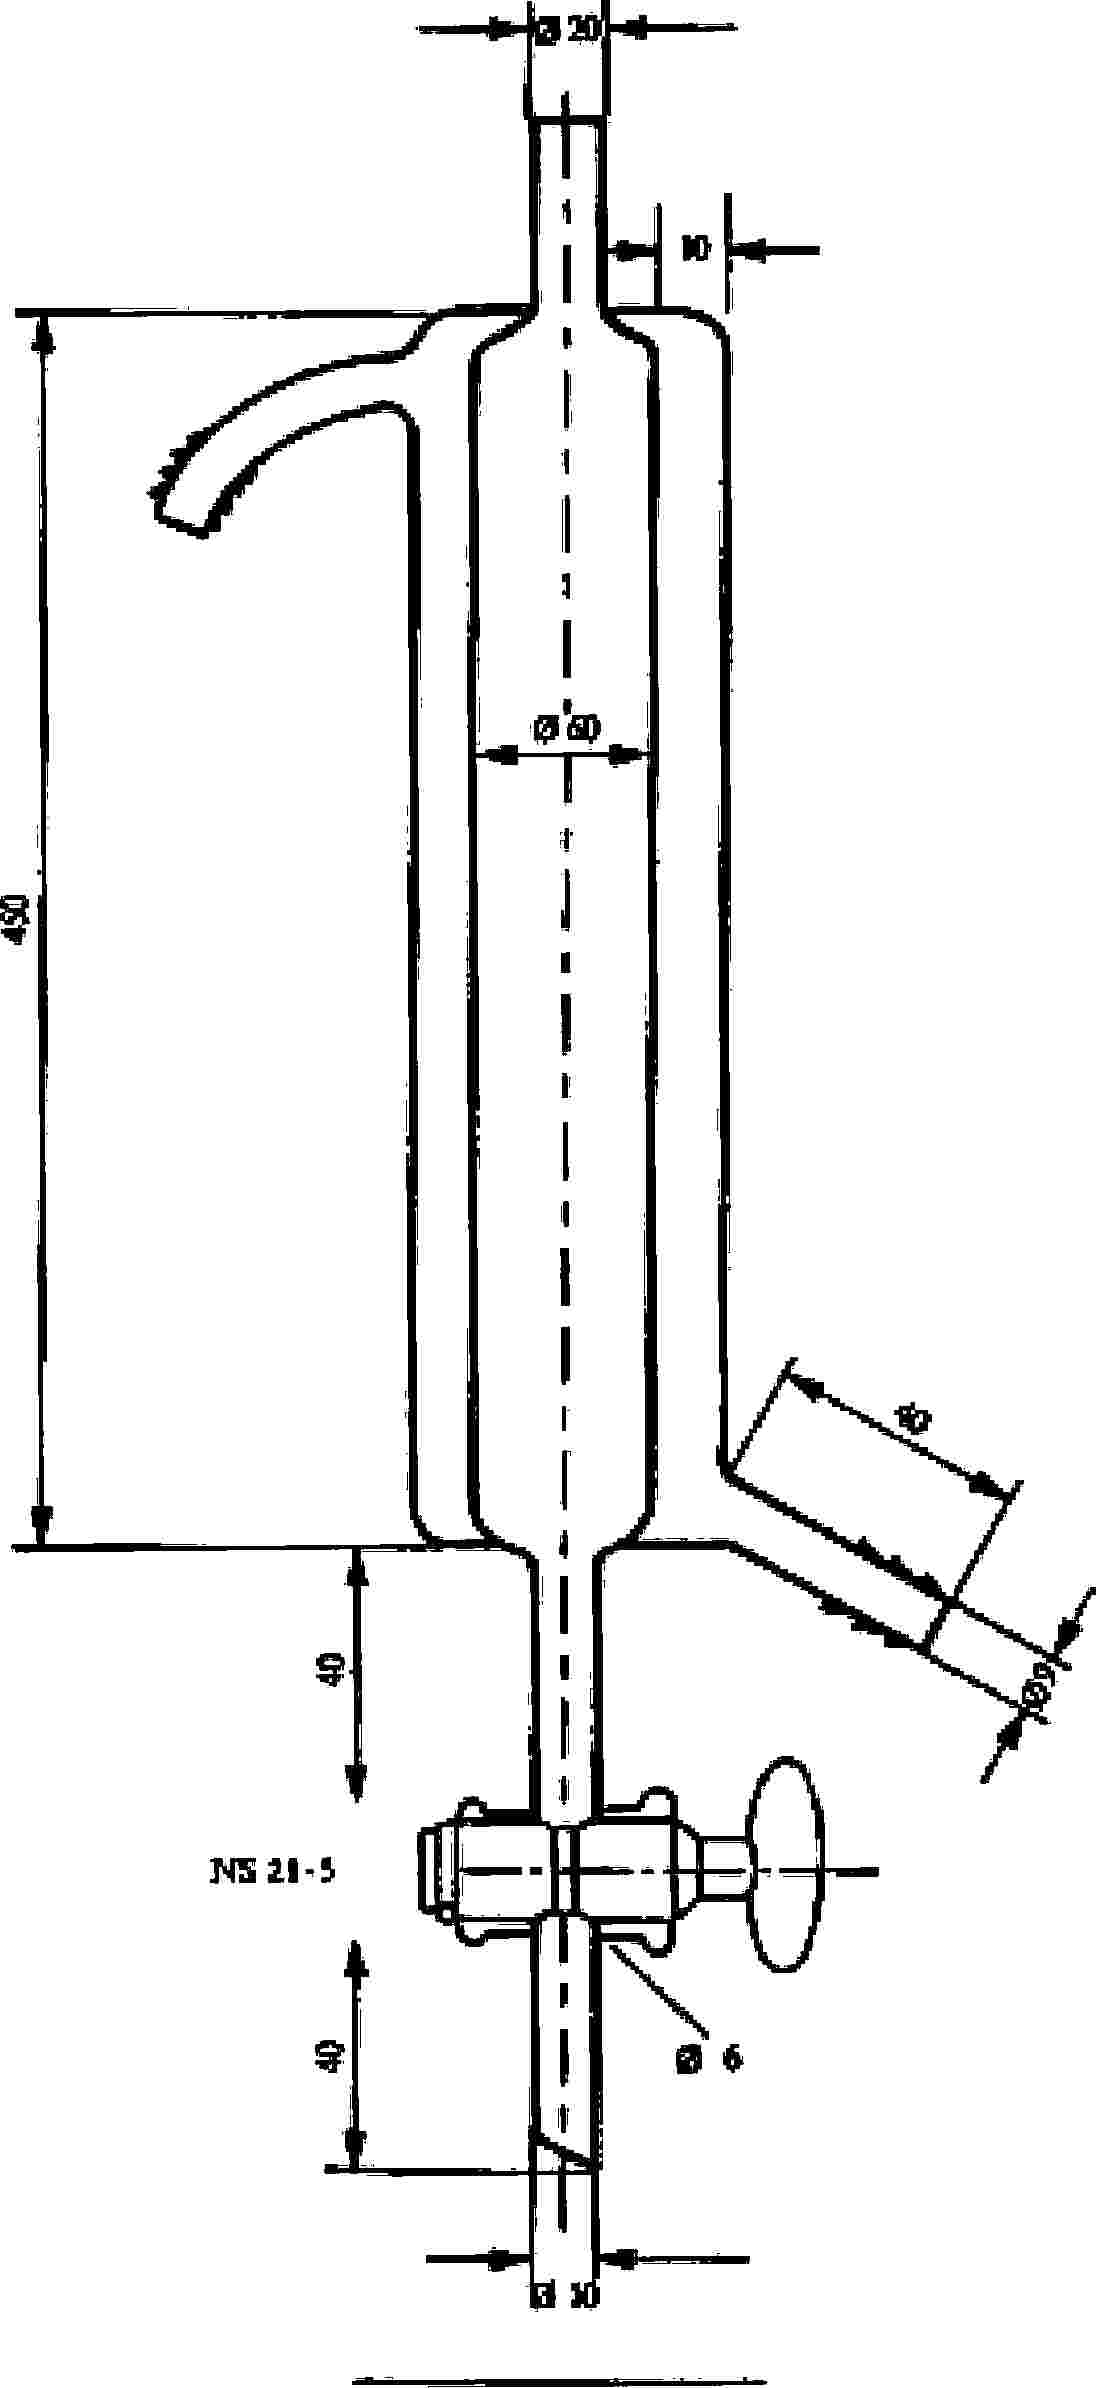
Celem ekstrakcji alkoholowej jest wyeliminowanie nierozpuszczalnych i nieorganicznych składników produktu handlowego, które w pewnych okolicznościach mogą dawać fałszywe wyniki badania podatności na biodegradację. 4.1.2. Procedura wymiany jonowej Wyizolowanie i oddzielenie aktywnych anionowych środków powierzchniowo czynnych od mydeł, niejonowych i kationowych środków powierzchniowo czynnych jest wymagane dla poprawnego przeprowadzenia badań podatności na biodegradację. Jest to osiągane przez technikę wymiany jonowej, przy użyciu makroporowatej żywicy jonowymiennej i odpowiednich eluentów, w celu częściowej eluacji. Jednakże mydło anionowe i niejonowe środki powierzchniowo czynne mogą być oddzielone w jednej procedurze. 4.1.3. Kontrola analityczna Po homogenizacji, stężenie anionowych środków powierzchniowo czynnych w syntetycznym detergencie jest określane zgodnie z analityczną metodą z MBAS. Zawartość mydeł jest oznaczana odpowiednią metodą analityczną. Niniejsza analiza produktów jest konieczna do obliczenia ilości, wymaganych do przygotowania, składników do badania podatności na biodegradację. Ilościowa ekstrakcja nie jest konieczna; jednakże co najmniej 80 % anionowych środków powierzchniowo czynnych powinno być ekstrahowanych. Zwykle uzyskuje się 90 % lub więcej. 4.2. Zasada Z homogenicznej próbki (proszek, sucha pasta i osuszone ciecze) uzyskuje się wyciąg etanolowy, który zawiera środki powierzchniowo czynne, mydła i inne rozpuszczalne w alkoholu składniki próbki syntetycznego detergentu. Wyciąg etanolowy jest odparowywany do sucha, rozpuszczany w mieszaninie wody i izopropanolu, a uzyskany roztwór przepuszczany przez mieszaninę silnie kwasowych wymieniaczy kationowych i makroporowatych wymieniaczy anionowych, podgrzaną do 50 °C. Taka temperatura jest konieczna do zapobiegania wytrącaniu się tłuszczowych kwasów, które mogą być obecne w kwaśnym środowisku. Wszystkie niejonowe środki powierzchniowo czynne pozostają w eluatach. Mydła kwasów tłuszczowych są odseparowane poprzez ekstrakcję z etanolem zawierającym CO2. Anionowe środki powierzchniowo czynne są, zatem otrzymywane jako sole amonowe przez eluację z wodno izopropanolowym roztworem wodorowęglanu amonu. Te sole amonowe używa się w badaniu degradacji. Kationowe środki powierzchniowo czynne mogą zafałszować wynik badania podatności na biodegradację i procedurę analityczną, są eliminowane poprzez wymieniacz kationowy umieszczony powyżej wymieniacza anionowego. 4.3. Odczynniki i sprzęt 4.3.1. Woda dejonizowana 4.3.2. Etanol, 95 % (v/v), C2H5OH (dopuszczalny denaturat, metyloetyloketon lub metanol) 4.3.3. Mieszanina izopropanolu i wody (50/50 v/v): — 50 części objętościowych izopropanolu, CH3CHOH.CH3, i — 50 części objętościowych wody (ppkt4.3.1) 4.3.4. Roztwór ditlenku węgla w etanolu (około 0,1 % CO2) Używając odpowiedniej dosyłowej rurki z wbudowanym spiekiem, należy przepuszczać ditlenek węgla (CO2) poprzez etanol (ppkt4.3.2) przez dziesięć minut. Należy używać tylko świeżych roztworów. 4.3.5. Roztwór wodorowęglanu amonu (60/40 v/v) 0,3 mola NH4HCO3 w 1 000 ml mieszaniny izopropanolu i wody, składającej się z 60 części objętościowych izopropanolu i 40 części objętościowych wody (ppkt4.3.1) 4.3.6. Wymieniacz kationowy (KAT), silnie kwasowy, odporny na alkohol (50–100 Mesh) 4.3.7. Wymieniacz anionowy (AAT), makroporowaty, Merck Lewatit MP 7080 (70–150 Mesh) lub równoważny 4.3.8. Kwas chlorowodorowy, 10 % HCl (wagowo) 4.3.9. Kolby o okrągłym dnie ze szklaną zatyczką i chłodnicą zwrotną o objętości 2 000 ml 4.3.10. Filtr ciśnieniowy, o średnicy 90 mm (podgrzewany) dla bibuły filtracyjnej 4.3.11. Kolba filtracyjna o objętości 2 000 ml 4.3.12. Kolumny wymieniaczy z ogrzewaną osłoną i kranem: wewnętrzna rurka, o średnicy 60 mm i wysokości 450 mm (patrz rys. 4) 4.3.13. Łaźnia wodna 4.3.14. Suszarka próżniowa 4.3.15. Termostat 4.3.16. Wyparka obrotowa. 4.4. Przygotowanie ekstraktu i oddzielenie anionowych substancji czynnych 4.4.1. Przygotowanie ekstraktu Ilości środków powierzchniowo czynnych, koniecznych do przeprowadzenia badań biodegradacji, wynoszą ok. 50 g MBAS. Zazwyczaj, ilość produktu przeznaczonego do procesu ekstrakcji nie przekracza 1 000 g, ale może być konieczna do procesu ekstrakcji wykorzystanie większej ilości próbki. Z przyczyn praktycznych, ilość użytego produktu do przygotowania ekstraktów do badania biodegradacji powinna w większości wypadków być ograniczona do 5 000 g. Doświadczenie wykazało, że istnieją zalety w użyciu wielu małych objętościowo ekstraktów, zamiast jednego dużego. Wymieniacz określonych ilości jonów jest zaprojektowany dla objętości roboczej 600–700 mmoli środka powierzchniowo czynnego i mydeł. 4.4.2. Oddzielenie składników rozpuszczalnych w alkoholu Należy dodać 250 g syntetycznego detergentu przeznaczonego do analizy do 1 250 ml etanolu, podgrzać mieszaninę do temperatury wrzenia i skraplać przez godzinę mieszając. Przepuścić alkoholowy roztwór przez grubo porowaty filtr ssący, podgrzany do 50 °C i natychmiast przefiltrować. Należy umyć kolbę i filtr ssący, 200 ml objętością gorącego alkoholu. Należy zebrać przesącz i popłuczyny w kolbie filtrującej. W przypadku past i produktów ciekłych przeznaczonych do analizy, należy się upewnić, że w próbce znajduję się nie więcej niż 55 g anionowych środków powierzchniowo czynnych i 35 g mydła. Odparować zważoną próbkę do sucha. Należy rozpuścić pozostałość w 2 000 ml etanolu i postępować wg powyższych wskazówek. W przypadku proszków o małej gęstości pozornej (< niż 300 g/l) zalecane jest zwiększenie współczynnika etanolu w stosunku 20:1. Odparować filtrat etanolowy do sucha, najlepiej za pomocą wyparki obrotowej. Powtórzyć operację, jeżeli wymagana jest duża ilość ekstraktu. Rozpuścić pozostałość w 5 000 ml mieszaniny izopropanol/woda. Przygotowanie kolumn jonowymiennych 4.4.3. KOLUMNA KATIONOWYMIENNA Umieścić 600 ml żywicy kationitowej (ppkt 4.3.6) w 3 000 ml zlewce i przykryć, dodając 2 000 ml kwasu chlorowodorowego (ppkt 4.3.8). Następnie pozostawić, na co najmniej dwie godziny, od czasu do czasu mieszając. Zdekantować kwas i przenieść żywicę do kolumny (ppkt 4.3.12) za pomocą wody dejonizowanej. Kolumna powinna zawierać zatyczkę z waty szklanej. Przemyć kolumnę za pomocą zdejonizowanej wody z prędkością 10–30 ml/min, aż do zaniku chlorku w eluencie. Oddzielić wodę z 2 000 ml mieszaniny izopropanolu i wody (ppkt 4.3.3) z prędkością 10–30 ml/min. Kolumna wymieniacza jest teraz gotowa do działania. KOLUMNA ANIONOWYMIENNA Umieścić 600 ml żywicy wymieniacza anionowego (ppkt 4.3.7) w zlewce 3 000 ml i przykryć, dodając 2 000 ml zdejonizowanej wody. Pozostawić żywicę, na co najmniej dwie godziny do spęcznienia. Przenieść żywicę do kolumny za pomocą zdejonizowanej wody. Kolumna powinna zawierać zatyczkę z waty szklanej. Przemyć kolumnę za pomocą 0,3 M roztworu wodorowęglanu amonu (ppkt 4.3.5), Aż do momentu uwolnienia się chlorku. Wymaga to około 5 000 ml roztworu. Przemyć ponownie za pomocą 2 000 ml zdejonizowanej wody. Oddzielić wodę z 2 000 ml mieszaniny izopropanolu i wody (ppkt 4.3.3) z prędkością 10–30 ml/min. Kolumna wymieniacza jest teraz w postaci zasadowej i jest gotowa do działania. Procedura wymiany jonów
5. Uwagi wstępne 5.1. Przygotowanie próbek
( 1 ) Dz.U. C 95 z 23.4.2003, str. 24. ( 2 ) Opinia Parlamentu Europejskiego z dnia 10 kwietnia 2003 r. (dotychczas niepublikowana w Dzienniku Urzędowym), wspólne stanowisko Rady z dnia 4 listopada 2003 r. (Dz.U. C 305 E z 16.12.2003, str. 11) i stanowisko Parlamentu Europejskiego z dnia 14 stycznia 2004 r. (dotychczas niepublikowane w Dzienniku Urzędowym). Decyzja Rady z dnia 11 marca 2004 r. ( 3 ) Dz.U. L 347 z 17.12.1973, str. 51. Dyrektywa ostatnio zmieniona rozporządzeniem (WE) 807/2003 (Dz.U. L 122 z 16.5.2003, str. 36). ( 4 ) Dz.U. L 347 z 17.12.1973, str. 53. Dyrektywa zmieniona dyrektywą 82/243/EWG (Dz.U. L 109 z 22.4.1982, str. 11). ( 5 ) Dz.U. L 109 z 22.4.1982, str. 1. ( 6 ) Dz.U. L 109 z 22.4.1982, str. 18. ( 7 ) Dz.U. L 80 z 25.3.1986, str. 51. ( 8 ) Dz.U. L 291 z 10.10.1989, str. 55. ( 9 ) Dz.U. L 215 z 1.8.1998, str. 73. ( 10 ) Dz.U. L 200 z 30.7.1999, str. 1. Dyrektywa zmieniona ostatnio rozporządzeniem (WE) 1882/2003 Parlamentu Europejskiego i Rady (Dz.U. L 284 z 31.10.2003, str. 1). ( 11 ) Dz.U. L 84 z 5.4.1993, str. 1. Rozporządzenie zmienione rozporządzeniem (WE) 1882/2003. ( 12 ) Dyrektywy 73/404/EWG i 86/94/EWG. ( 13 ) Dyrektywy 73/405/EWG i 82/243/EWG. ( 14 ) Dyrektywa 82/242/EWG. ( 15 ) Dz.U. L 184 z 17.7.1999, str. 23. ( 16 ) Dz.U. L 262 z 27.9.1976, str. 201. Dyrektywa ostatnio zmieniona dyrektywą Komisji 2004/21/WE (Dz.U. L 57 z 25.2.2004, str. 4). ( 17 ) Dz.U. L 196 z 16.8.1967, str. 1. Dyrektywa ostatnio zmieniona rozporządzeniem (WE) 807/2003. ( 18 ) Dz.U. L 227 z 8.9.1993, str. 9. ( 19 ) Dz.U. L 161 z 29.6.1994, str. 3. ( 20 ) Dz.U. L 123 z 24.4.1998, str. 1. Dyrektywa zmieniona rozporządzeniem (WE) 1882/2003. ( 21 ) Dz.U. L 50 z 20.2.2004, str. 44. ( 22 ) Dz.U. L 50 z 20.2.2004, str. 28. ( 23 ) Dz.U. L 358 z 18.12.1986, str. 1. Dyrektywa zmieniona dyrektywą 2003/65/WE Parlamentu Europejskiego i Rady (Dz.U. L 230 z 16.9.2003, str. 32). ( 24 ) Dz.U. L 353 z 31.12.2008, s. 1. ( 25 ) Dz.U. L 204 z 21.7.1998, s. 37. ( 26 ) Te badania uznano za najbardziej odpowiednie w odniesieniu do środków powierzchniowo czynnych. ( 27 ) Metody RWO mogą dawać wyniki oznaczające usunięcie, a nie całkowitą biodegradację. Respirometria manometryczna, MITI oraz metody dwufazowego BZT w niektórych przypadkach nie są właściwe, ponieważ wysokie stężenia początkowe mogłyby mieć działanie hamujące. ( 28 ) Europejski Wykaz Istniejących Substancji o Znaczeniu Komercyjnym. ( 29 ) Europejski Wykaz Notyfikowanych Substancji Chemicznych. ( 30 ) Dz.U. C 146 A z 15.6.1990, s. 1. ( 31 ) Urząd Oficjalnych Publikacji Wspólnot Europejskich, 2006, ISSN 1018-5593 EUR 22543 EN. ( 32 ) Dz.U. L 396 z 30.12.2006, s. 1; sprostowanie w Dz.U. L 136 z 29.5.2007, s. 3. ( 33 ) Urząd Oficjalnych Publikacji Wspólnot Europejskich, 2007, ISSN 1018-5593 EUR 20853 EN/3. ( 34 ) Dz.U. L 262 z 27.9.1976, str. 169. Dyrektywa ostatnio zmieniona dyrektywą Komisji 2005/80/WE (Dz.U. L 303 z 22.11.2005, str. 32). ( 35 ) Dz.U. L 66 z 11.3.2003, str. 26. ( 36 ) Dz.U. L 187 z 20.7.1999, s. 52. Decyzja zmieniona decyzją 2011/264/UE (Dz.U. L 111 z 30.4.2011, s. 34). ( 37 ) IUPAC = Międzynarodowa Unia Chemii Czystej i Stosowanej. ( 38 ) INCI = Międzynarodowe Nazewnictwo Składników Kosmetycznych. 1. Przegląd
1.1 Odwołania1.2 Zidentyfikowane wymagania1.3 Powiązane normy2. Zidentyfikowane wymagania
3. Powiązane normy
|