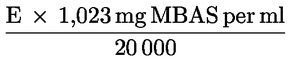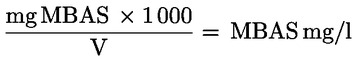|
+ALLEGATO VIII ELENCO DEI METODI DI PROVA E DEI METODI DI ANALISI |
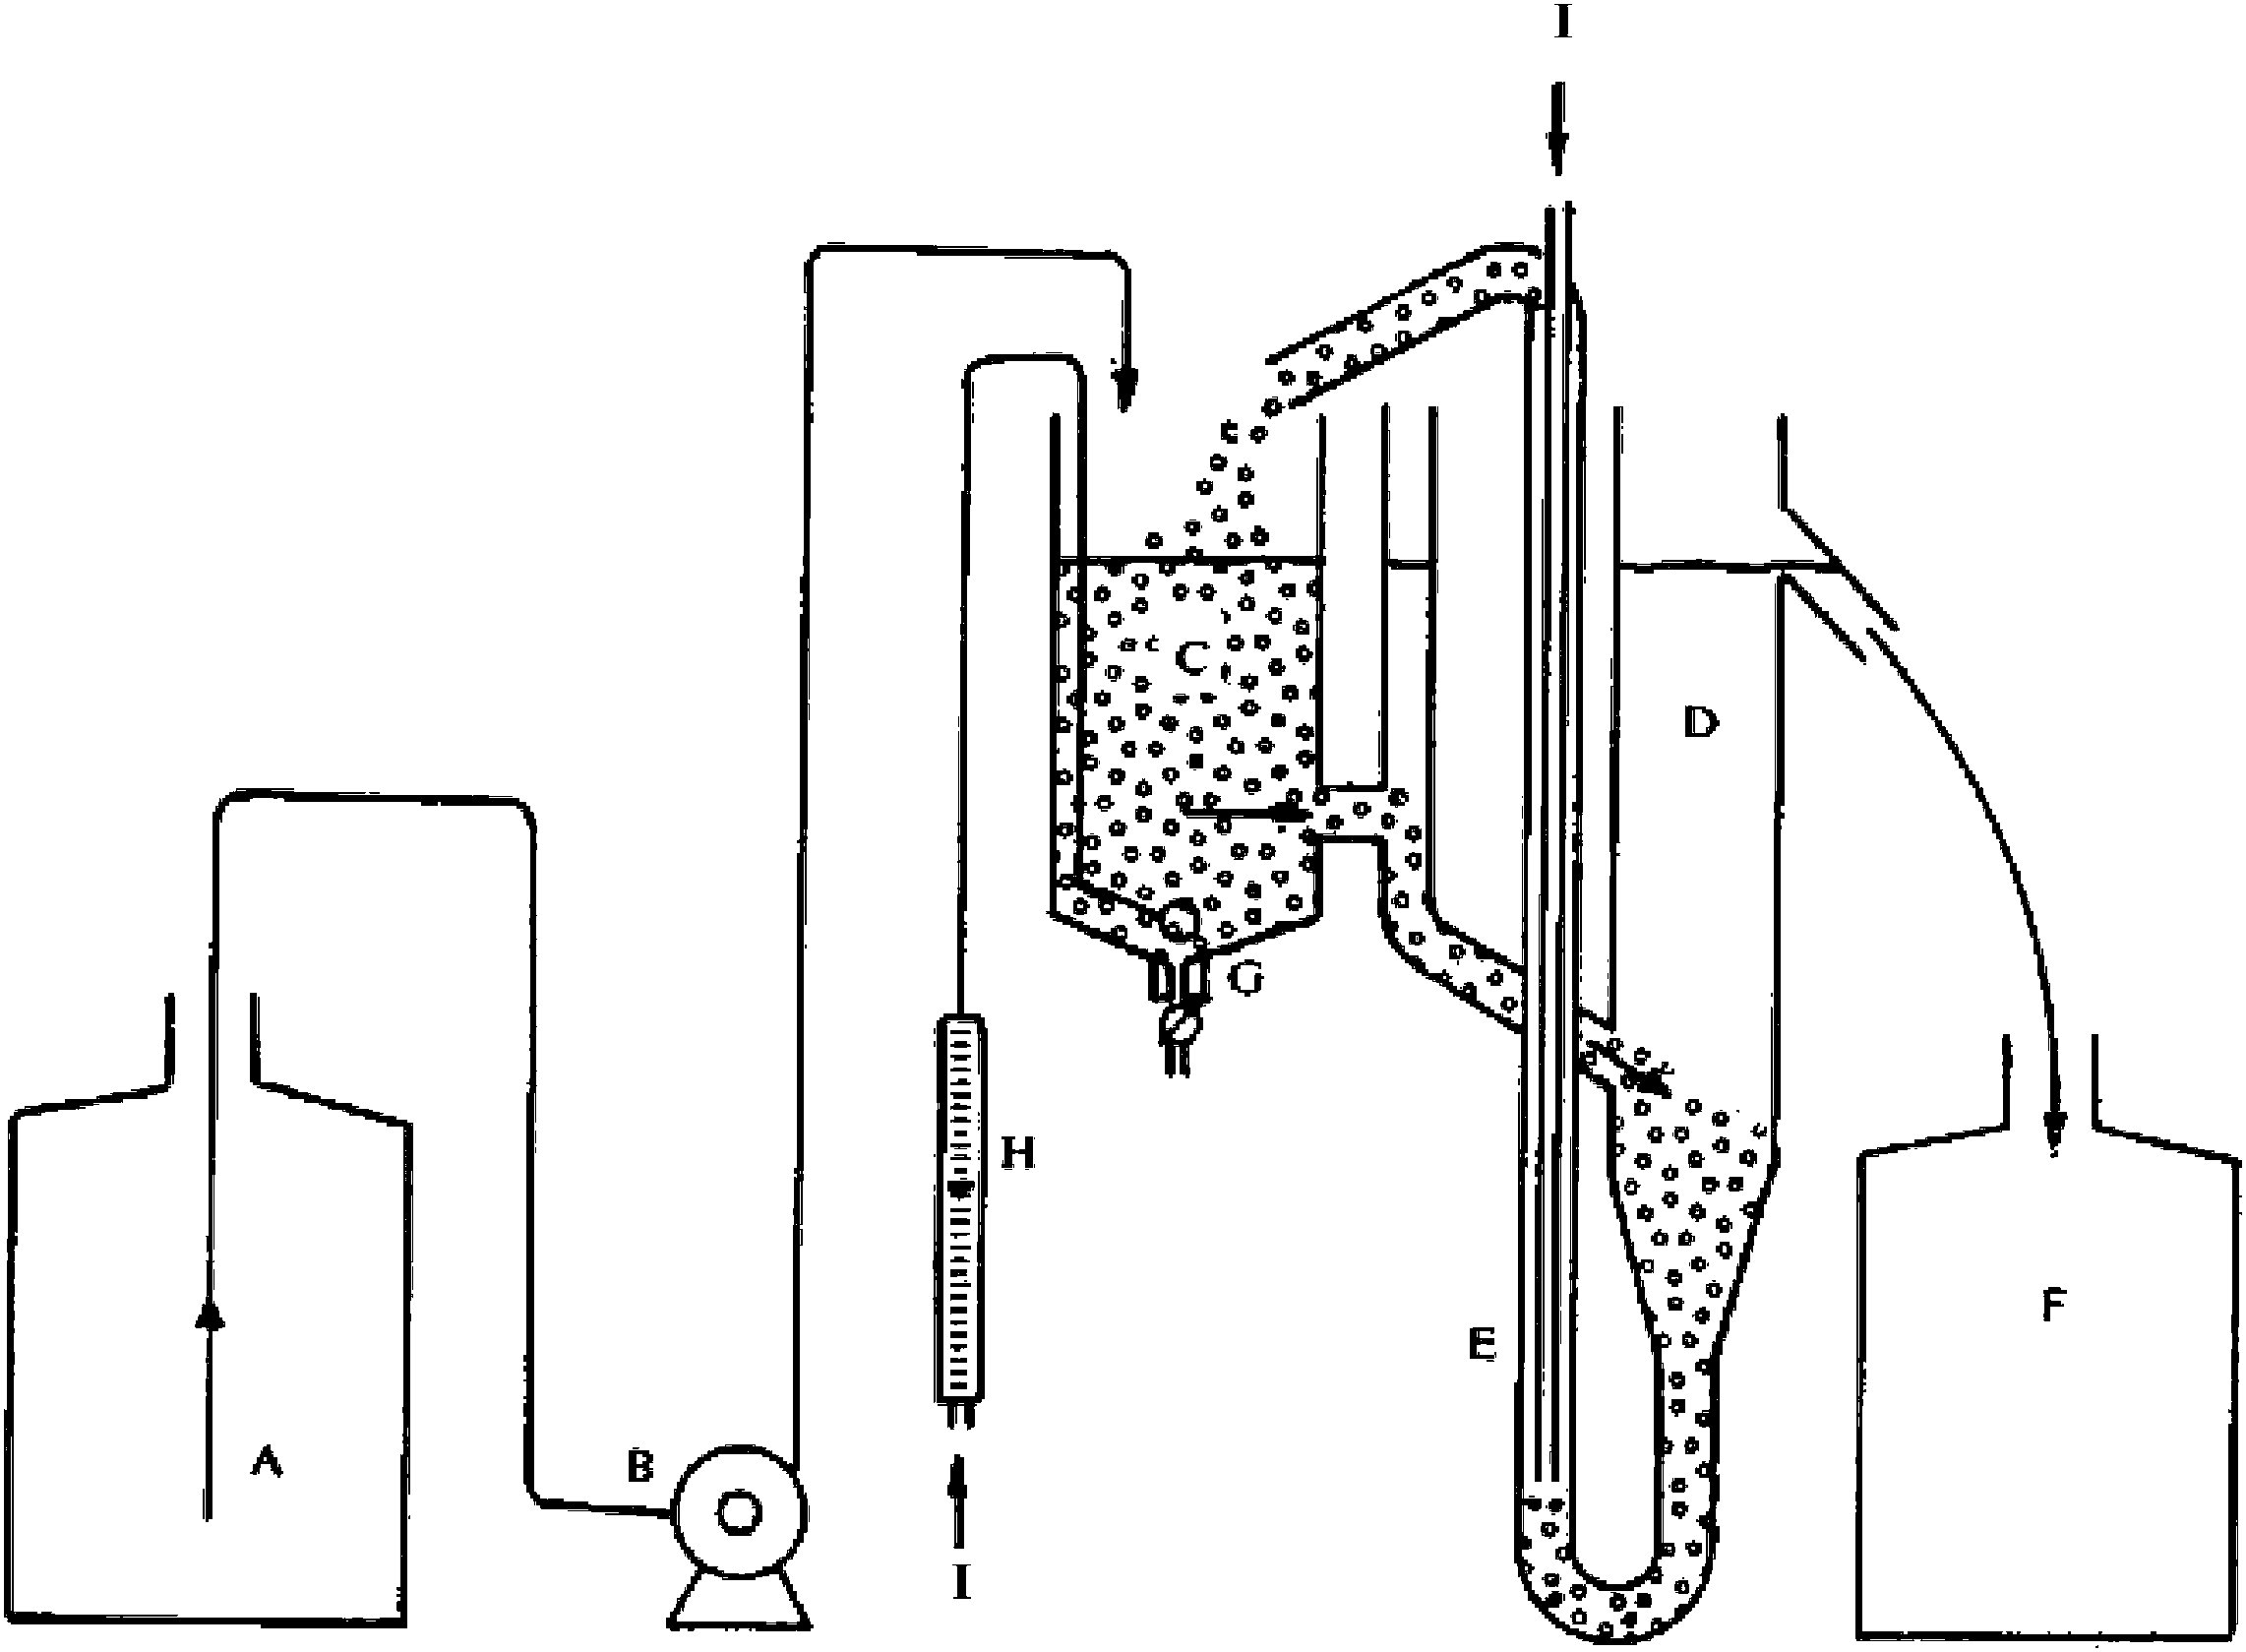
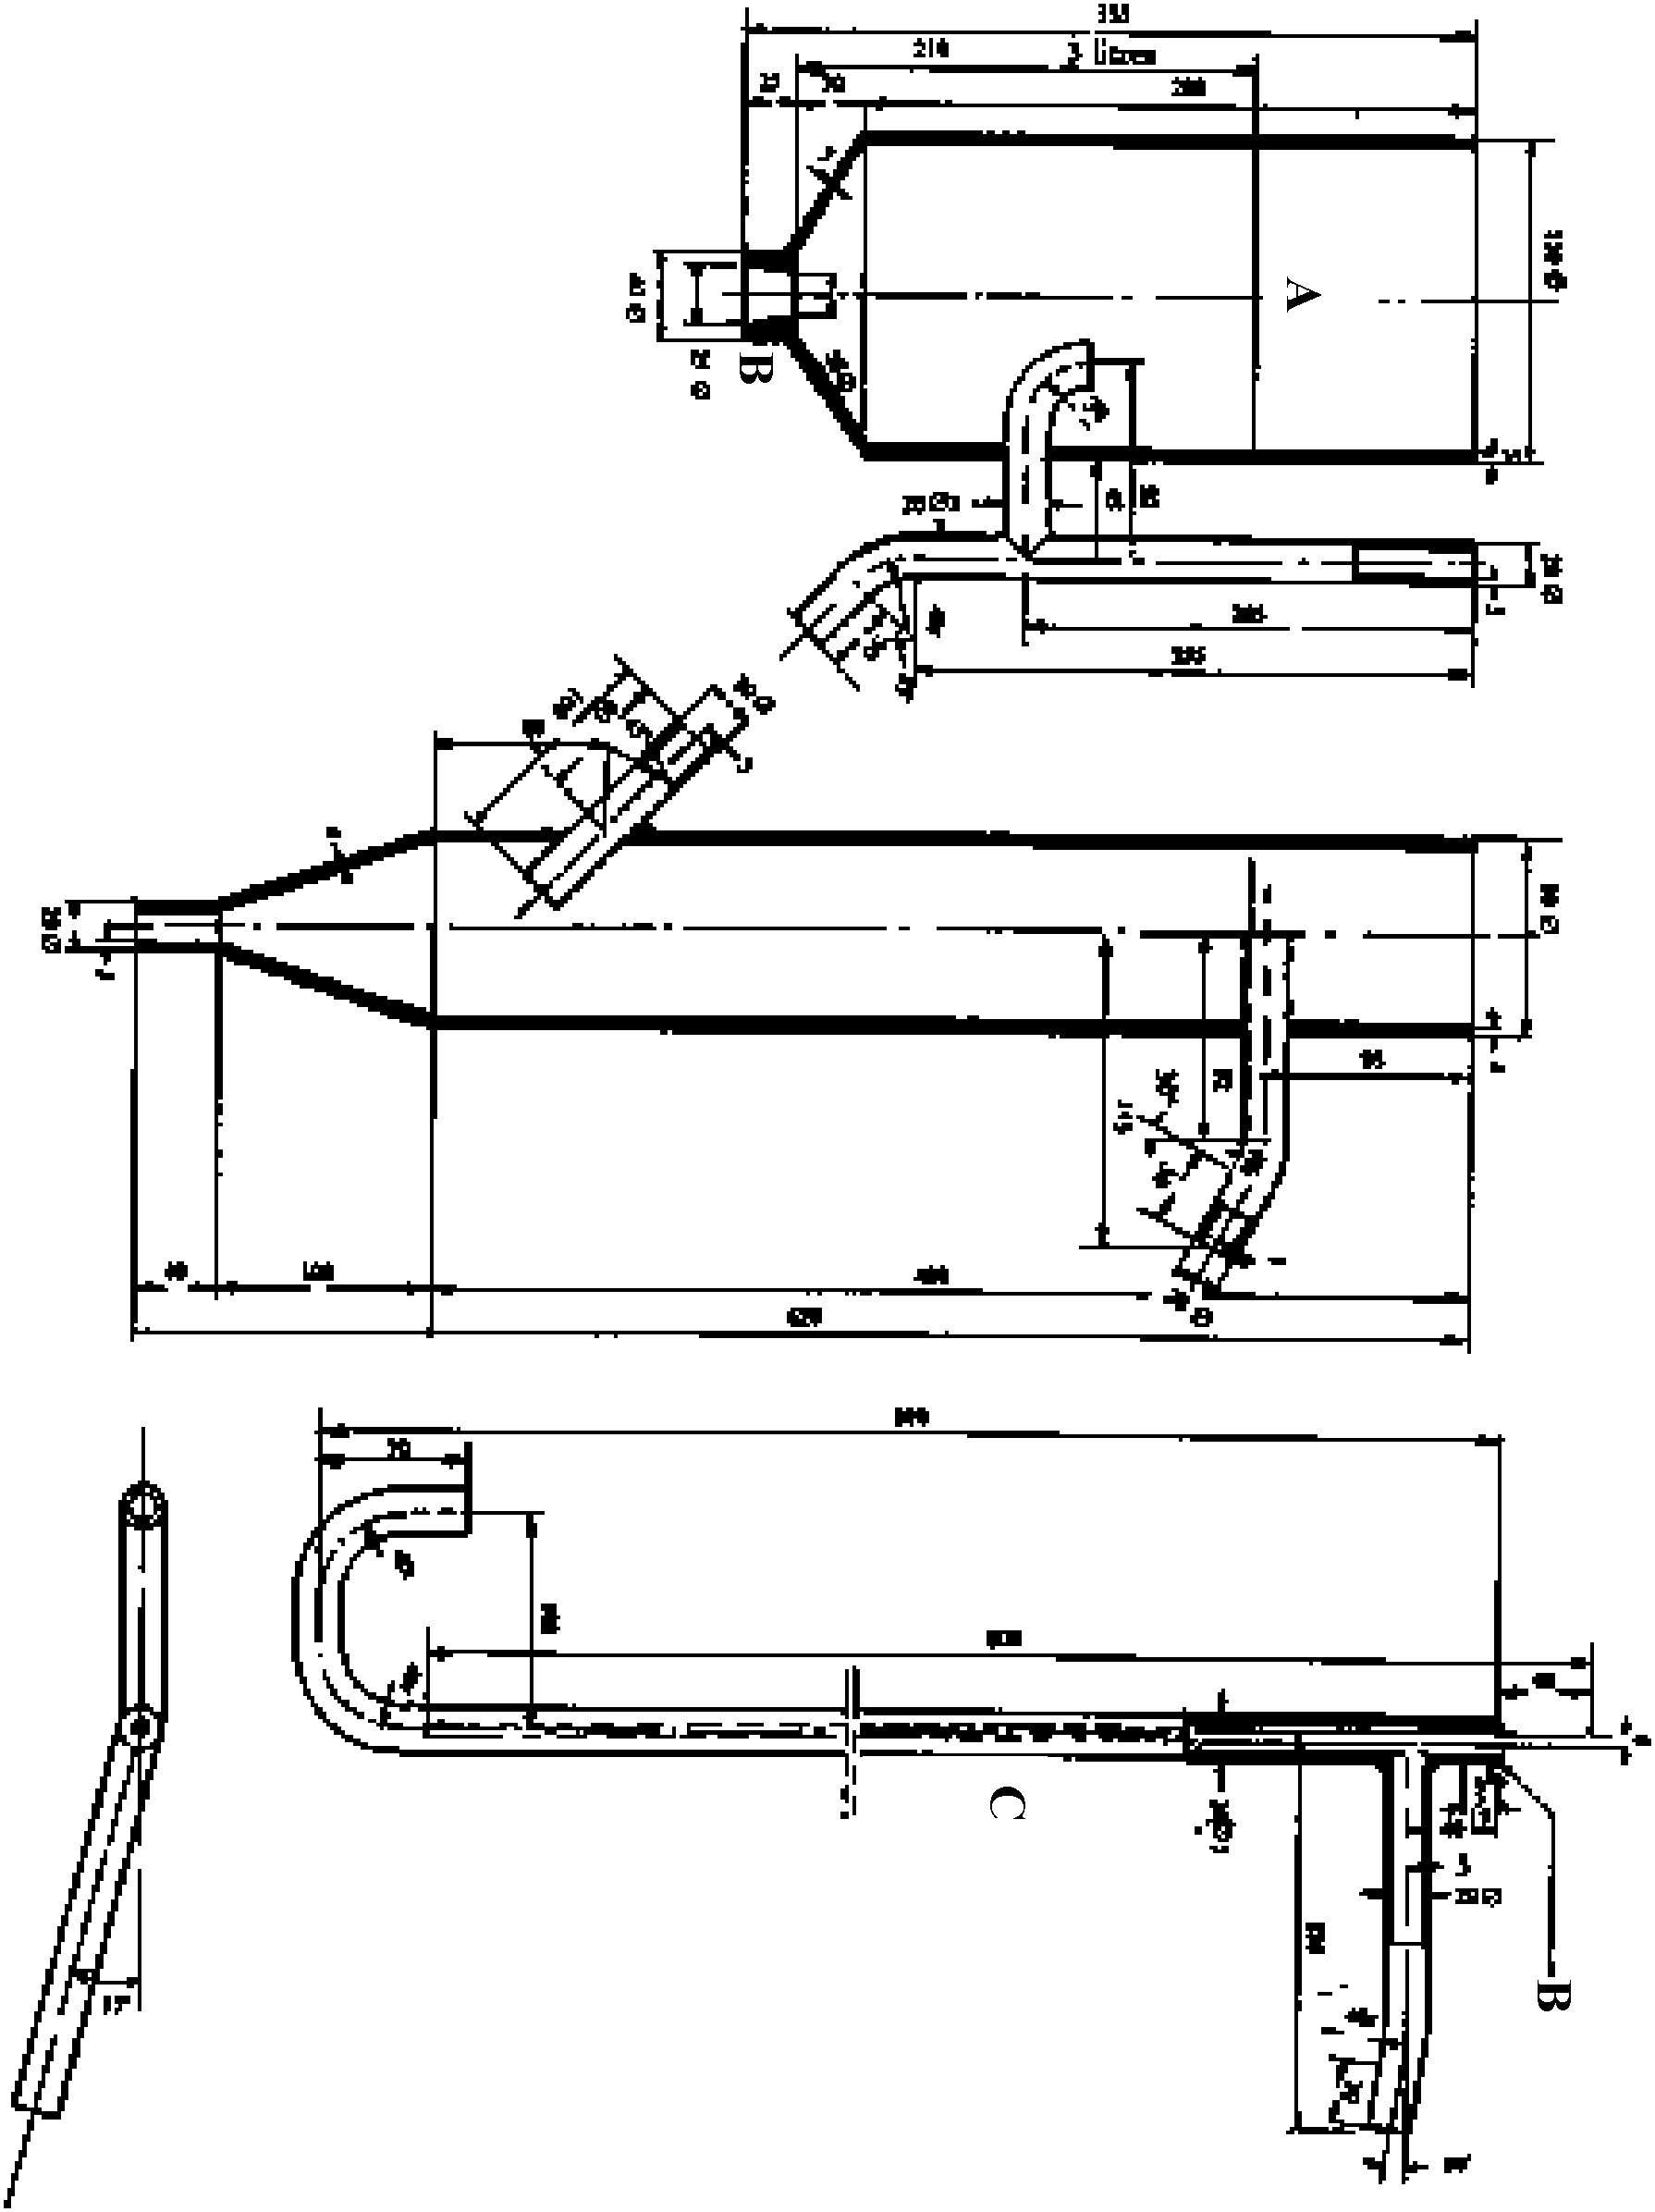
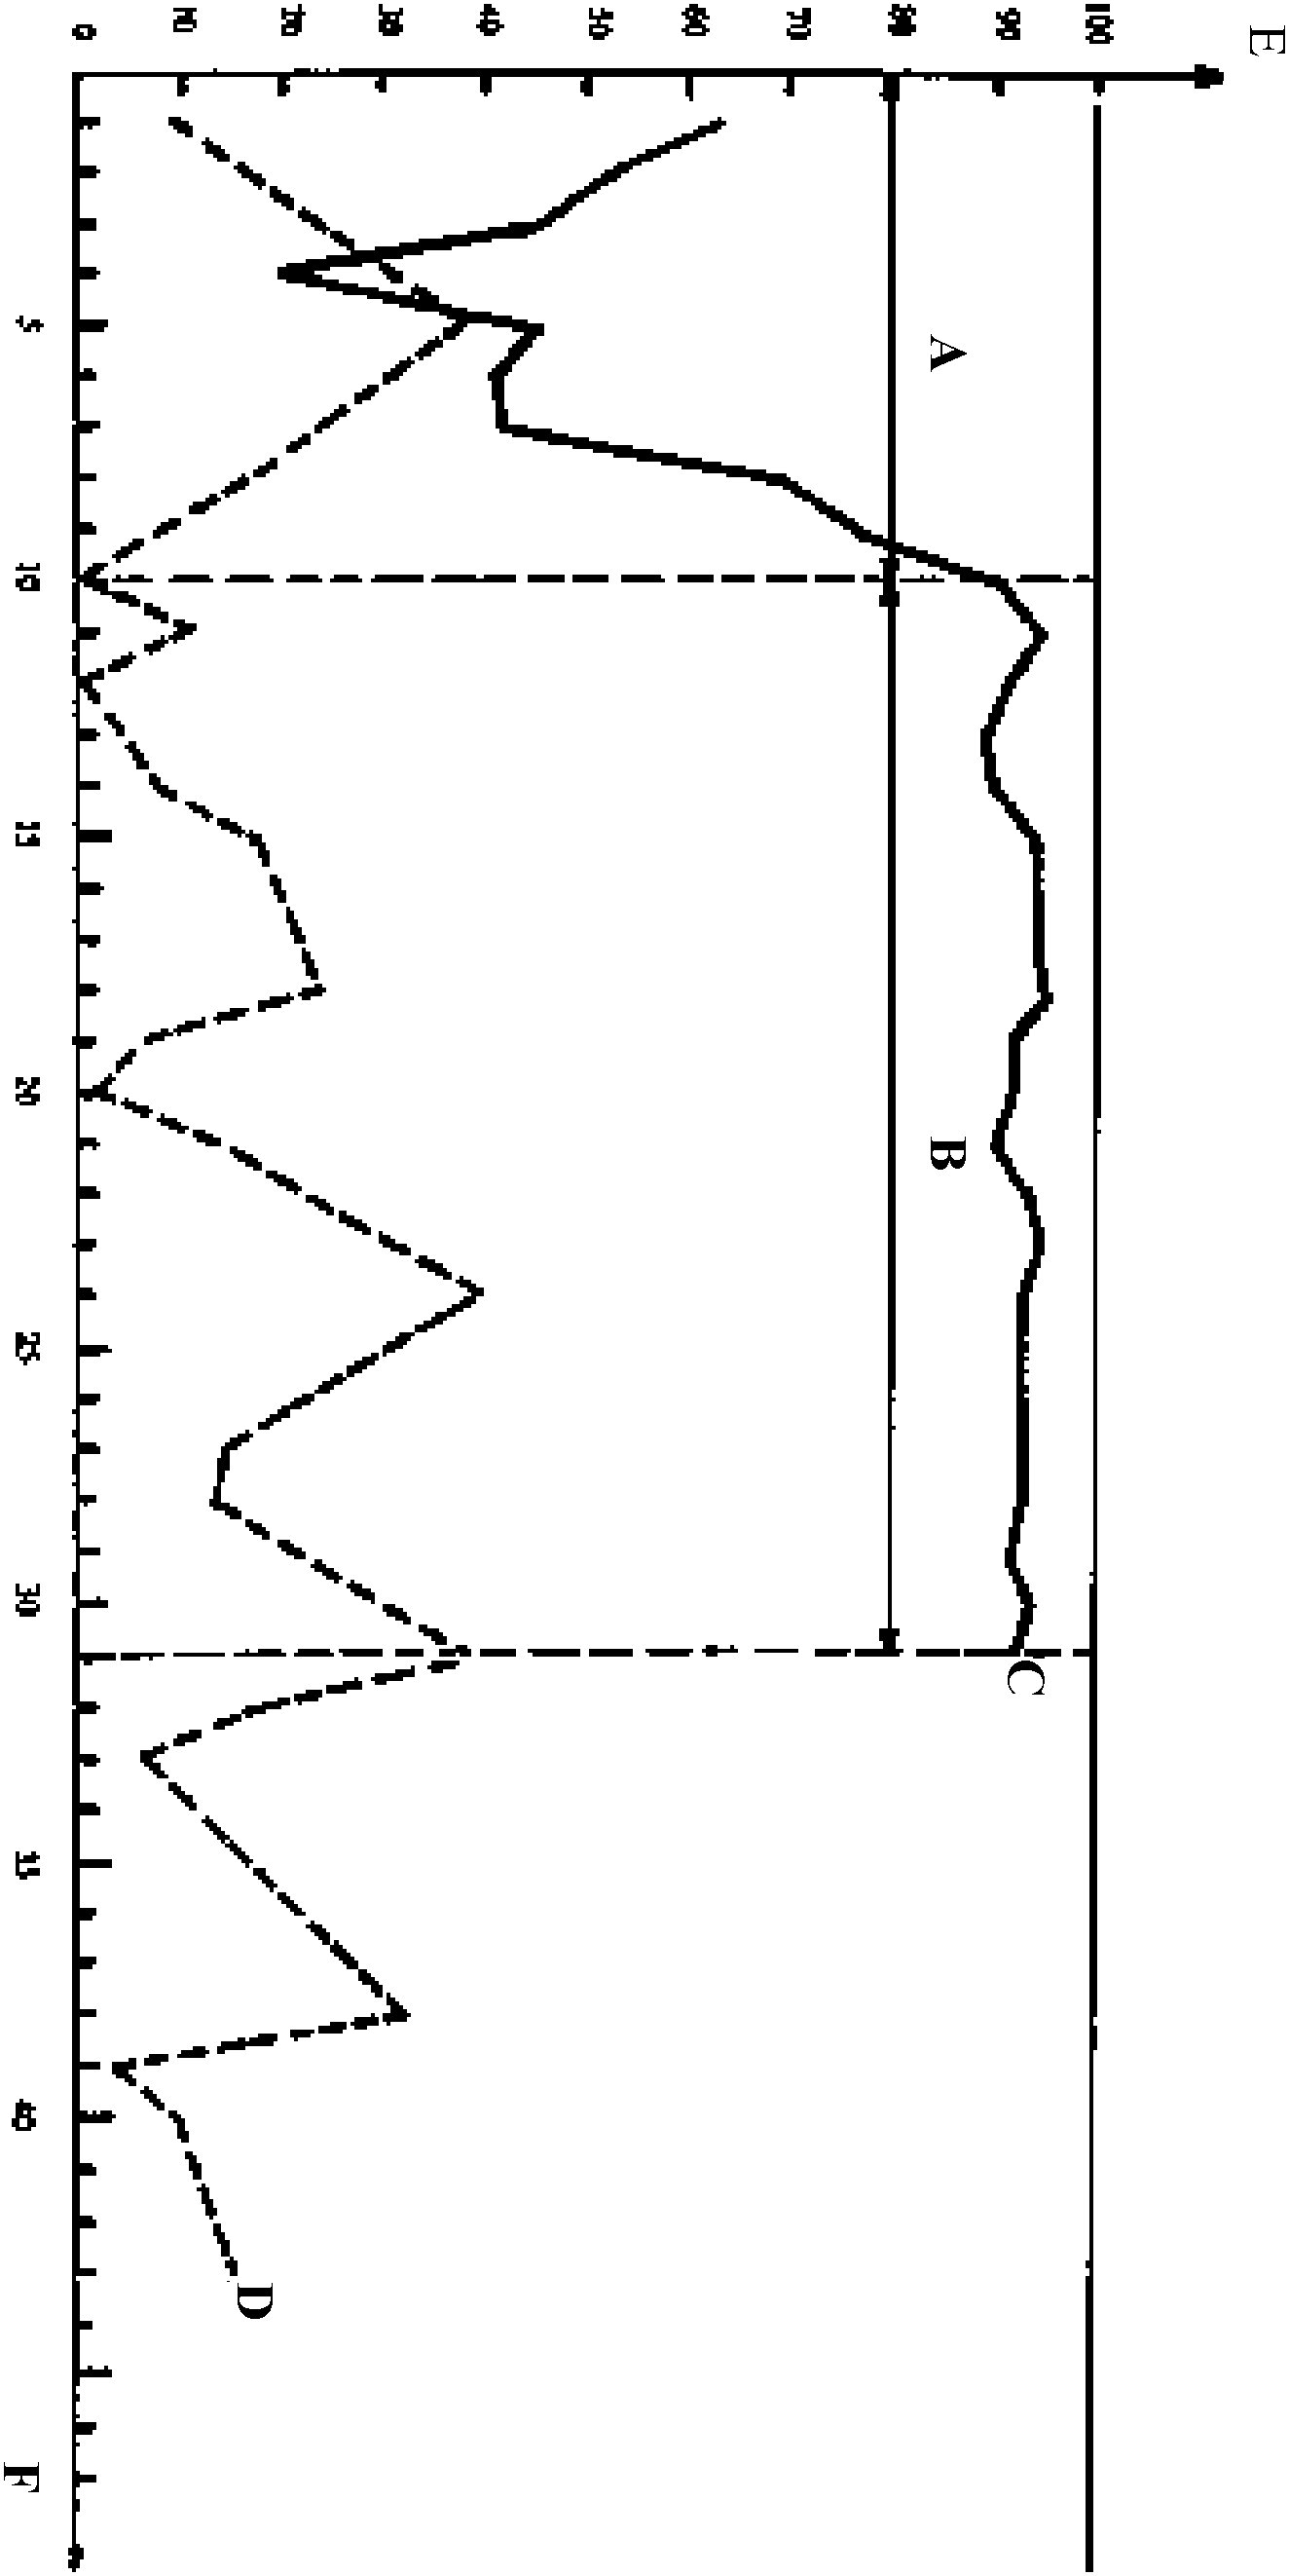
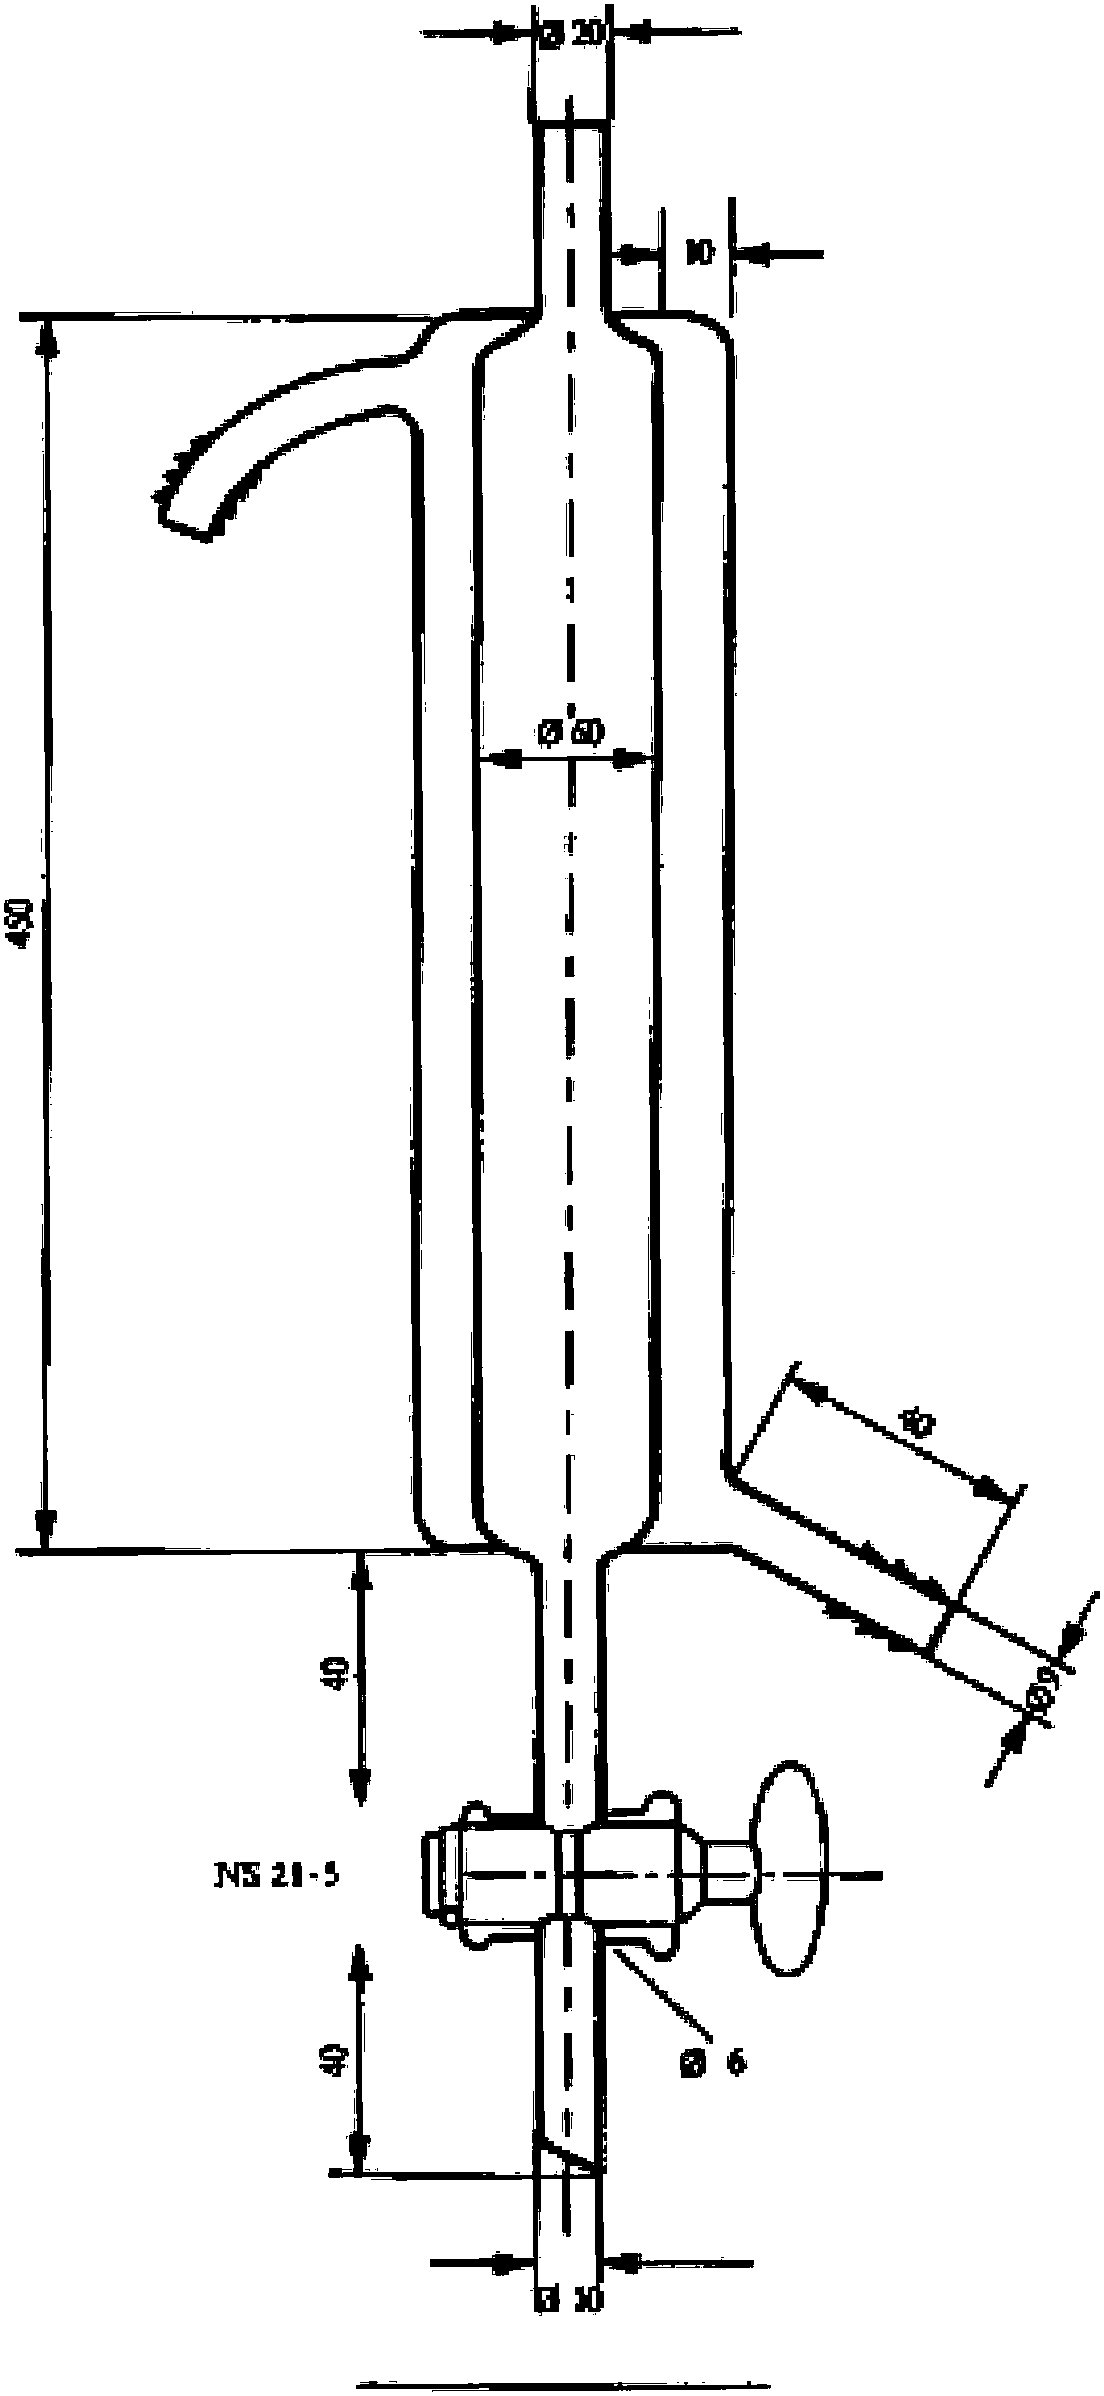
ALLEGATO VIII ELENCO DEI METODI DI PROVA E DEI METODI DI ANALISIALLEGATO VIII ELENCO DEI METODI DI PROVA E DEI METODI DI ANALISI I seguenti metodi di analisi e di prova si applicano alle procedure di controllo dei detergenti sul mercato di competenza degli Stati membri: 1. Metodo di riferimento (prova di conferma) 1.1. Definizione Il metodo descrive un modello di laboratorio del fango attivo + sedimentatore secondario destinato a simulare un impianto municipale di trattamento delle acque di rifiuto. Le condizioni descritte sono quelle di cui alle direttive che hanno preceduto il presente regolamento. Al metodo possono essere applicate modalità operative più perfezionate come previsto alla norma EN ISO 11733. 1.2. Attrezzatura necessaria per la misurazione Il metodo di misurazione si basa sull'impiego di un piccolo impianto di fanghi attivi schematizzato nella figura 1 e descritto in modo più particolareggiato nella figura 2. L'impianto è composto da un recipiente di alimentazione A contenente l'effluente sintetico, una pompa dosatrice B, un serbatoio di aerazione C, un sedimentatore D, una pompa ad aria compressa E per riciclare i fanghi attivi e un recipiente F per la raccolta dell'effluente trattato. I recipienti A ed F devono essere di vetro o idonea materia plastica e di una capacità di almeno 24 litri. La pompa B deve permettere un flusso regolare di effluente sintetico al serbatoio di aerazione; in funzionamento normale, detto serbatoio conterrà tre litri della miscela. In cima al cono interno del serbatoio C è sospeso un setto poroso in vetro g destinato all'aerazione. La quantità di aria immessa dal dispositivo di aerazione sarà misurata con flussometro H. 1.3. Effluente sintetico Per effettuare questa prova servirsi di un effluente sintetico. Disciogliere per ogni litro di acqua potabile le seguenti sostanze: — 160 mg di peptone; — 110 mg di estratto di carne; — 30 mg di urea CO(NH2)2; — 7 mg di cloruro di sodio (NaCl); — 4 mg di cloruro di calcio (CaCl2-2H2O); — 2 mg di solfato di magnesio (MgSO4-7H4O); — 28 mg di fosfato bipotassico (K2HPO4); — e 10 ± 1 mg di tensioattivo. Rinnovare ogni giorno tale effluente sintetico. 1.4. Preparazione dei campioni I tensioattivi non ionici puri possono essere esaminati tali quali. Il contenuto attivo dei campioni di tensioattivo deve essere determinato al fine di preparare il liquame sintetico (1.3). 1.5. Funzionamento dell'impianto Riempire anzitutto il serbatoio di aerazione C e il sedimentatore D con effluente sintetico. Fissare il sedimentatore D ad un'altezza tale che il serbatoio di aerazione C contenga 3 litri. L'inoculazione avviene introducendo 3 ml di un effluente secondario di buona qualità, raccolto di recente da un impianto di trattamento di liquami di origine prevalentemente domestica. L'effluente dev'essere mantenuto in condizioni aerobiche nel periodo compreso tra la campionatura e l'utilizzazione. Azionare quindi il dispositivo di aerazione G, la pompa ad aria compressa E e la pompa dosatrice B. L'effluente sintetico deve passare nel serbatoio di aerazione C in ragione di 1 litro all'ora; ciò corrisponde a un tempo medio di ritenzione di tre ore. Regolare il ritmo d'aerazione in modo che il contenuto del serbatoio C si mantenga costantemente in sospensione e che il tenore di ossigeno disciolto sia almeno di 2 mg/l. Impedire la formazione di schiuma con mezzi adeguati. Astenersi però dall'usare agenti antischiuma che esercitino una azione inibitrice sui fanghi attivi o che contengano tensioattivi. Regolare la pompa E in modo che nel serbatoio di aerazione C la rimessa in circolazione dei fanghi attivi provenienti dal sedimentatore sia continua e regolare. Rimettere in circolazione almeno una volta al giorno, mediante spazzolatura o con qualsiasi altro mezzo idoneo, i fanghi accumulatisi sulla parte superiore del serbatoio di aerazione C, nel fondo del sedimentatore D, o nel circuito di circolazione. Se il fango non decanta, favorirne la sedimentazione aggiungendo, ripetutamente se necessario, 2 ml di una soluzione al 5 % di cloruro ferrico. Raccogliere per ventiquattro ore nel serbatoio F la soluzione uscente dal sedimentatore D, dopo tale periodo prelevare un campione, previa omogeneizzazione della miscela. Pulire quindi accuratamente il serbatoio F. 1.6. Controllo del dispositivo di misura Determinare immediatamente prima dell'uso il tenore di tensioattivi (in mg/l) dell'effluente sintetico. Subito dopo il prelievo, determinare, per analisi con lo stesso metodo, il tenore di tensioattivi (mg/l) dell'acqua residua raccolta per ventiquattro ore nel serbatoio F: in caso contrario i campioni devono essere conservati, preferibilmente per congelazione. Determinare la concentrazione di tensioattivi con un'approssimazione di 0,1 mg/l. Per controllare il buon funzionamento del dispositivo, misurare almeno due volte alla settimana la domanda chimica in ossigeno (COD) o il carbonio organico disciolto (DOC) dell'effluente filtrato attraverso fibre di vetro accumulatosi nel serbatoio F e dell'effluente sintetico filtrato del serbatoio A. La riduzione in COD (domanda chimica di ossigeno) o DOC (carbonio organico dissolto) dovrebbe stabilizzarsi quando la degradazione quotidiana del tensioattivo è sostanzialmente regolare, vale a dire alla fine del periodo iniziale indicato nella figura 3. Determinare due volte alla settimana in g/l il tenore di sostanze secche minerali in sospensione nei fanghi attivi raccolti nel serbatoio di aerazione. Se questo supera i 2,5 g/l, eliminare l'eccesso di fanghi attivi. Eseguire la prova di biodegradabilità a temperatura ambiente; la temperatura deve rimanere costante fra 19-24 °C. 1.7. Calcolo della biodegradabilità Calcolare ogni giorno la percentuale di degradazione del tensioattivo a partire dal tenore di tensioattivo espresso in mg/l dell'effluente sintetico e del corrispondente effluente residuo raccolto nel serbatoio F. Rappresentare graficamente, come nella figura 3, i valori di biodegradabilità ottenuti. La degradabilità del tensioattivo viene calcolata come la media aritmetica dei valori ottenuti nel corso dei ventuno giorni seguenti al periodo di attivazione e acclimatazione, durante il quale la degradazione e il funzionamento dell'impianto siano stati regolari. In nessun caso la durata del periodo iniziale dovrà superare le sei settimane. Calcolare la biodegradazione quotidiana con un'approssimazione dello 0,1 %, ma il risultato finale deve essere arrotondato all'unità più vicina. In alcuni casi, la frequenza dei prelievi può essere ridotta, ma per calcolare la media utilizzare i risultati di almeno quattordici prelievi quotidiani distribuiti sul periodo di ventuno giorni che fa seguito al periodo iniziale. 2. Determinazione dei tensioattivi anionici nelle prove di biodegradabilità 2.1. Principio Il metodo si basa sul fatto che il blu di metilene (colorante cationico) forma sali blu con tensioattivi anionici (MBAS) che possono essere estratti mediante cloroformio. Per eliminare eventuali interferenze, l'estrazione viene effettuata dapprima mediante una soluzione alcalina e l'estratto viene quindi trattato con una soluzione acida al blu di metilene. L'assorbimento della fase organica separata viene misurato fotometricamente alla lunghezza d'onda di assorbimento massimo, pari a 650 nm. 2.2. Reattivi e attrezzature 2.2.1. Soluzione tampone pH 10: disciogliere 24 g di bicarbonato di sodio (NaHCO3) p.a. e 27 g di carbonato di sodio anidro (Na2CO3) p.a. in acqua deionizzata e diluire a 1 000 ml. 2.2.2. Soluzione neutra al blu di metilene: disciogliere 0,35 g di blu di metilene p.a. in acqua deionizzata e diluire a 1 000 ml. Preparare la soluzione almeno ventiquattro ore prima dell'uso. L'assorbimento della fase cloroformica della prova in bianco, misurata contro cloroformio puro, non deve superare 0,015 impiegando una cella con un cammino ottico di 1 cm a 650 nm. 2.2.3. Soluzione acida al blu di metilene: disciogliere 0,35 g di blu di metilene p.a. in 500 ml di acqua deionizzata e mescolare con 6,5 ml di H2SO4 (d = 1,84 g/ml). Diluire a 1 000 ml con acqua deionizzata. Preparare la soluzione almeno ventiquattro ore prima dell'uso. L'assorbimento della fase cloroformica della prova in bianco, misurata contro cloroformio puro, non deve superare 0,015 impiegando una cella con un cammino ottico di 1 cm a 650 nm.
2.3. Metodo I campioni per analisi non debbono essere prelevati attraverso uno strato di schiuma. Dopo accurato lavaggio con acqua, la vetreria utilizzata per l'analisi deve essere risciacquata a fondo con soluzione metanolica di acido cloridrico (2.2.10) e quindi con acqua deionizzata prima dell'uso. Filtrare l'affluente e l'effluente dell'impianto a fanghi attivi da esaminare immediatamente dopo la campionatura. Scartare i primi 100 ml del filtrato. Prelevare una determinata quantità di campione, se necessario neutralizzata, in un imbuto separatore da 250 ml (2.2.11). Il volume del campione dovrebbe contenere da 20 a 150 μg di MBAS. Per tenori più bassi in MBAS possono essere utilizzati sino a 100 ml del campione. Se il quantitativo utilizzato è inferiore a 100 ml, diluire a 100 ml con acqua deionizzata. Aggiungere al campione 10 ml di soluzione tampone (2.2.1), 5 ml di soluzione neutra al blu di metilene (2.2.2) e 15 ml di cloroformio (2.2.4.). Agitare uniformemente la miscela, ma non troppo energicamente, per un minuto. Dopo la separazione della fase, versare lo strato di cloroformio in un secondo imbuto separatore contenente 110 ml di acqua deionizzata e 5 ml di soluzione acida al blu di metilene (2.2.3.) Agitare la miscela per un minuto. Filtrare la fase cloroformica attraverso un filtro di ovatta idrofila previamente trattato con alcole e inumidito di cloroformio in un matraccio tarato (2.2.12). Estrarre le soluzioni alcaline e acide tre volte, utilizzando 10 ml di cloroformio per la seconda e la terza estrazione. Filtrare gli estratti cloroformici combinati attraverso lo stesso filtro di ovatta idrofila e portare a volume in un matraccio tarato da 50 ml (2.2.12) con il cloroformio utilizzato per il lavaggio del filtro. Misurare l'assorbimento della soluzione cloroformica con un fotometro a 650 nm in cellette da 1-5 cm rispetto al cloroformio. Effettuare una determinazione del bianco con la procedura completa. 2.4. Curva di taratura Preparare una soluzione a titolo noto usando l'estere metilico dell'acido dodecilbenzensolfonico (tetrapropilene tipo PM 340) dopo saponificazione a sale di potassio. La MBAS è calcolata come dodecilbenzensolfonato di sodio (PM = 348). Pesare con una pipetta da 400 a 450 mg di estere metilico dell'acido dodecilbenzensolfonico (2.2.5) con un'approssimazione di 0,1 mg in un pallone a fondo tondo ed aggiungere 50 ml di soluzione etanolica di idrossido di potassio (2.2.6) ed alcuni granuli per facilitare l'ebollizione. Dopo avere montato il condensatore a riflusso, far bollire per un'ora. Raffreddare e lavare il condensatore ed il giunto di vetro smerigliato con circa 30 ml di etanolo, ed aggiungere queste acque di lavaggio al contenuto del pallone. Titolare la soluzione con acido solforico rispetto alla fenolftaleina fino a scomparsa della colorazione. Trasferire questa soluzione in un matraccio tarato da 1 000 ml (2.2.14), portare a volume con acqua deionizzata e mescolare. Una parte di questa soluzione concentrata di tensioattivo viene quindi ulteriormente diluita. Prelevare 25 ml, trasferire in un matraccio da 500 ml (2.2.13) e portare a volume con acqua deionizzata, quindi mescolare. Questa soluzione standard contiene:
ove E è il peso del campione in mg. Per costruire la curva di taratura, prelevare frazioni di 1, 2, 4, 6, 8 ml della soluzione standard e diluire ciascuna di queste frazioni fino a 100 ml con acqua deionizzata. Procedere quindi come indicato al punto 2.3, inclusa una determinazione in bianco. 2.5. Calcolo dei risultati Il tenore del tensioattivo anionico (MBAS) nel campione è desunto dalla curva di taratura (2.4). Il contenuto di MBAS del campione è dato dalla formula seguente:
dove: V = volume del campione utilizzato in ml. Esprimere i risultati come dodecilbenzenilsolfonato di sodio (PM 348). 2.6. Espressione dei risultati Esprimere i risultati come MBAS mg/l con un'approssimazione dello 0,1. 3. Determinazione dei tensioattivi non ionici nei liquidi di prova di biodegradazione 3.1. Principio I tensioattivi sono concentrati e isolati mediante «stripping» gassoso. Nel campione usato, la quantità di tensioattivi non ionici deve essere compresa tra 250 e 800 μg. Il tensioattivo così estratto è disciolto nell'acetato di etile. Dopo separazione delle fasi ed evaporazione del solvente, precipitare il tensioattivo non ionico in soluzione acquosa con il reattivo di Dragendorff modificato (KBil4 + BaCl2 + acido acetico glaciale). Filtrare il precipitato, lavarlo con acido acetico glaciale e scioglierlo in una soluzione di tartrato di ammonio. Titolare potenziometricamente il bismuto presente nella soluzione con una soluzione di pirrolidinditiocarbammato a pH 4-5 usando un elettrodo indicatore al platino brillante ed un elettrodo di riferimento al calomelano oppure ad argento/cloruro di argento. Il metodo si applica ai tensioattivi non ionici che contengono gruppi di ossido di alchene 6-30. Moltiplicare il risultato della titolazione per il fattore 54 per esprimerlo come sostanza di riferimento [nonilfenolo, condensato con 10 moli di ossido di etilene (NP 10)]. 3.2. Reattivi e attrezzatura I reattivi devono essere preparati in acqua deionizzata.
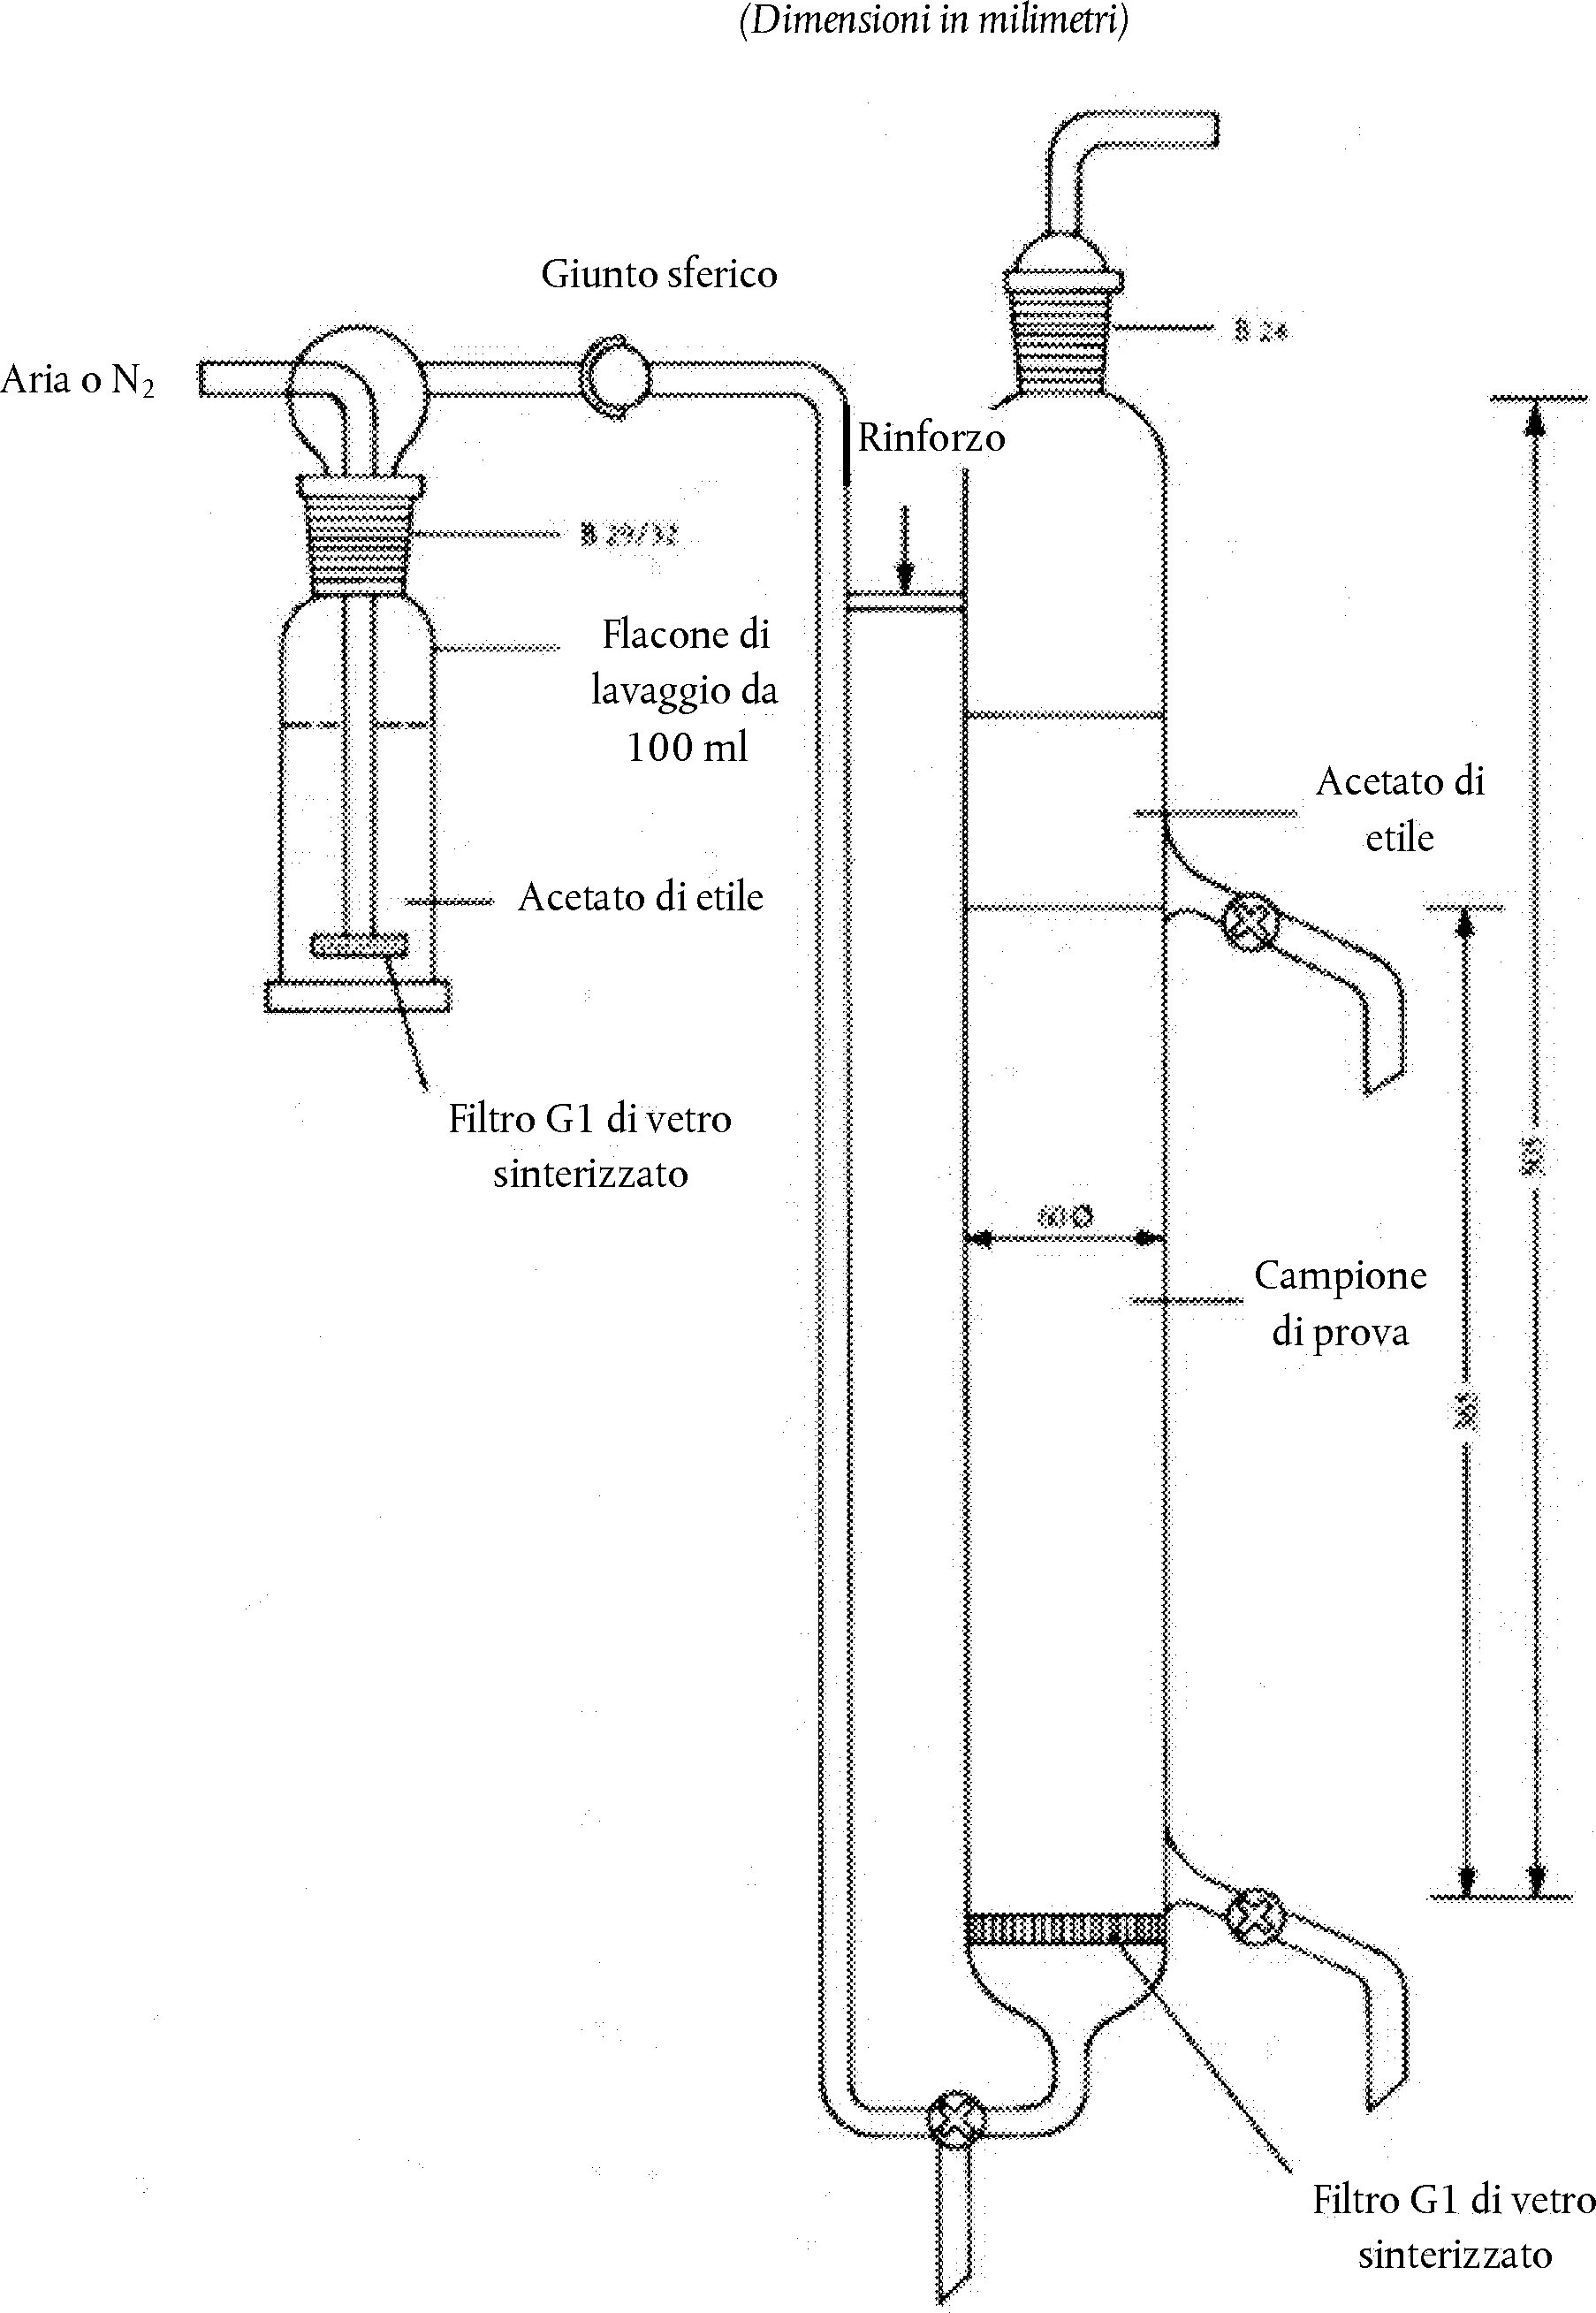
3.3. Metodo 3.3.1. Concentrazione e separazione del tensioattivo Filtrare il campione acquoso attraverso una carta da filtro per analisi qualitativa. Eliminare i primi 100 ml del filtrato. Introdurre nell'apparecchio di «stripping», precedentemente sciacquato con acetato di etile, una porzione misurata di campione, tal da contenere 250-800 μg di tensioattivo non ionico. Per migliorare la separazione, aggiungere 100 g di cloruro di sodio e 5 g di bicarbonato di sodio. Se il volume del campione supera i 500 ml, aggiungere questi sali in forma solida all'apparecchio di «stripping» e scioglierli facendovi passare dell'azoto o dell'aria. Qualora venisse usato un campione di dimensione minore, sciogliere i sali in 400 ml di acqua e trasferire nell'apparecchio di «stripping». Aggiungere acqua per portare il livello sino al rubinetto superiore. Aggiungere con cautela 100 ml di acetato di etile alla superficie della fase acquosa. Riempire per due terzi il flacone di lavaggio nella linea gas (azoto o aria) con acetato di etile. Fare passare una corrente gassosa di 30-60 l/h attraverso l'apparecchio; si raccomanda l'uso di un flussometro. La portata del gas deve essere aumentata gradatamente all'inizio. La portata del gas deve essere regolata in modo che le fasi rimangano chiaramente separate per ridurre al minimo la miscela tra le stesse e la soluzione dell'acetato di etile nell'acqua. Arrestare il flusso di gas dopo cinque minuti. Qualora si riscontri una riduzione superiore al 20 % nel volume della fase organica dovuto alla soluzione in acqua, l'operazione va ripetuta rivolgendo particolare attenzione alla velocità di flusso del gas. Raccogliere la fase organica in un imbuto separatore. Reintrodurre nell'apparecchio di «stripping» i liquidi della fase acquosa eventualmente presenti nell'imbuto separatore (dovrebbero essere solo pochi millilitri). Filtrare la fase di acetato di etile attraverso una carta asciutta da filtro per analisi qualitativa in un becher da 250 ml. Rimettere altri 100 ml di acetato di etile nell'apparecchio di «stripping» e farvi nuovamente scorrere azoto o aria per cinque minuti. Spillare la fase organica nell'imbuto separatore usato per la prima separazione, scartare la fase acquosa e far passare la fase organica attraverso lo stesso filtro usato nella prima porzione di acetato di etile. Sciacquare l'imbuto separatore ed il filtro con 20 ml circa di acetato di etile. Evaporare l'estratto di acetato di etile sino ad essiccazione, su bagnomaria (sotto cappa). Dirigere una leggera corrente di aria sulla superficie della soluzione per accelerare l'evaporazione. 3.3.2. Precipitazione e filtrazione Sciogliere il residuo secco di cui al punto 3.3.1 in 5 ml di metanolo, aggiungere 40 ml di acqua e 0,5 ml di acido cloridrico diluito (3.2.3), agitare quindi la miscela con un agitatore magnetico. Aggiungere a questa soluzione 30 ml di agente precipitante (3.2.6) con un cilindro graduato. Il precipitato si forma dopo ripetuta agitazione. Agitare per dieci minuti e lasciare quindi la miscela a riposo per almeno cinque minuti. Filtrare la miscela attraverso un crogiuolo di Gooch, la cui base sia costituita da un filtro in fibra di vetro. Lavare quindi il filtro sotto aspirazione con circa 2 ml di acido acetico glaciale. Lavare quindi a fondo il becher, il magnete e il crogiuolo con acido acetico glaciale di cui bastano 40 o 50 ml. Non è necessario trasferire quantitativamente nel filtro il precipitato che aderisce alle pareti del becher in quanto la soluzione del precipitato per la titolazine viene rimessa nel becher di precipitazione e il precipitato rimanente viene in tal modo disciolto. 3.3.3. Dissoluzione del precipitato Sciogliere il precipitato nel crogiuolo filtrante aggiungendo tre porzioni separate di 10 ml ciascuna di una soluzione calda (circa 80 °C) di tartrato di ammonio (3.2.8). Lasciare a riposo ciascuna porzione nel crogiuolo per alcuni minuti prima di filtrarla nella beuta. Mettere il contenuto della beuta per filtrazione nel becher usato per la precipitazione. Sciacquare le pareti del becher con altri 20 ml di soluzione di tartrato per sciogliere i residui del precipitato. Lavare accuratamente il crogiuolo, l'adattatore e la beuta per filtrazione con 150-200 ml di acqua e rimettere l'acqua di risciacquo nel becher usato per la precipitazione. 3.3.4. Titolazione Agitare la soluzione con un agitatore magnetico (3.2.16), aggiungere alcune gocce di porpora di bromocresolo (3.2.5) nonché la soluzione di ammoniaca diluita (3.2.9) fino ad ottenere una colorazione violetta (la soluzione è leggermente acida a causa del residuo di acido acetico usato per il risciacquo). Aggiungere quindi 10 ml di soluzione tampone standard all'acetato (3.2.10), immergere gli elettrodi nella soluzione e titolare potenziometricamente con la «soluzione di carbato» standard (3.2.11) mantenendo l'estremità della buretta nella soluzione. La velocità di titolazione non deve superare 2 ml/minuto. Il punto finale è l'intersezione delle tangenti ai due rami della curva potenziale. Si potrà osservare occasionalmente l'appiattimento della flessione della curva potenziale; questo fenomeno può essere eliminato pulendo accuratamente l'elettrodo di platino (mediante carta smerigliata). 3.3.5. Determinazione del bianco Eseguire contemporaneamente una determinazione del bianco, mediante analoga procedura completa, con 5 ml di metanolo e 40 ml di acqua, conformemente alle indicazioni del punto 3.3.2. La titolazione del bianco deve essere inferiore a 1 ml; in caso contrario, è da considerarsi sospetta la purezza dei reagenti (3.2.3, 3.2.7, 3.2.8, 3.2.9, 3.2.10), soprattutto per il loro contenuto di metalli pesanti, per cui devono essere sostituiti. È necessario tener conto del bianco nel calcolo dei risultati. 3.3.6. Controllo del fattore della «soluzione di carbato» Determinare ogni giorno prima dell'impiego il fattore della soluzione di carbato. A tal fine, titolare 10 ml della soluzione di solfato di rame (3.2.12) con una soluzione di carbato previa aggiunta di 100 ml di acqua e di 10 ml di soluzione tampone standard all'acetato (3.2.10). Se la quantità usata è pari ad a ml, il fattore f è:
e tutti i risultati delle titolazioni vengono moltiplicati per questo fattore. 3.4. Calcolo dei risultati Poiché ogni tensioattivo non ionico ha un fattore proprio, determinato in funzione della composizione, e in particolare della lunghezza della catena di ossido di alchene, le concentrazioni in tensioattivi non ionici sono espresse rapportandole ad una sostanza di riferimento — un nonilfenolo con 10 unità di ossido di etilene (NP 10) — per la quale il fattore di conversione è 0,054. Grazie a questo fattore, la quantità di tensioattivi presenti nel campione si ottiene espressa in mg di equivalente NP 10, nel modo seguente: (b — c) × f × 0,054 = mg di tensioattivo non ionico come NP 10 dove:
3.5. Espressione dei risultati Esprimere i risultati in mg/l come NP 10 con approssimazione dello 0,1. 4. Trattamento preliminare dei tensioattivi anionici da sottoporre a prova 4.1. Osservazioni preliminari 4.1.1. Trattamento dei campioni Il trattamento dei tensioattivi anionici e dei detergenti, prima della determinazione del grado di biodegradabilità nella prova di conferma, è il seguente:
Lo scopo dell'estrazione alcolica è di eliminare dai prodotti commerciali i componenti insolubili ed inorganici che potrebbero falsare la prova di biodegradabilità. 4.1.2. Metodo di scambio ionico Per eseguire correttamente le prove di biodegradabilità, è necessario isolare e separare i tensioattivi anionici dal sapone e dai tensioattivi non ionici e cationici. Questo risultato è ottenuto con una tecnica di scambio ionico usando una resina scambiatrice macroporosa e opportuni eluenti per l'eluizione frazionata. In tal modo vengono isolati con un'unica operazione il sapone e i tensioattivi anionici e non ionici. 4.1.3. Controllo analitico Dopo l'omogeneizzazione, la concentrazione dei tensioattivi anionici nel detergente viene determinata sulla base della procedura analitica del tenore di MBAS. Il tenore di sapone è determinato con un opportuno metodo. Questa analisi del prodotto serve per calcolare le quantità necessarie alla preparazione delle frazioni destinate alle prove di biodegradabilità. L'estrazione quantitativa non è necessaria; tuttavia è opportuno estrarre almeno l'80 % dei tensioattivi anionici. Normalmente si ottiene il 90 % e più. 4.2. Principio Da un campione omogeneo (polvere, paste e liquidi previamente essiccati) si ottiene un estratto etanolico che contiene i tensioattivi, il sapone e altri componenti solubili in alcole del campione sintetico di detergente. L'estratto etanolico viene evaporato sino ad essiccazione, disciolto in una miscela isopropanolo/acqua e la soluzione ottenuta viene passata attraverso un dispositivo misto, composto di uno scambiatore cationico fortemente acido e di uno scambiatore anionico macroporoso scaldato fino a 50 °C. Questa temperatura è necessaria per evitare la precipitazione di acidi grassi in ambiente acido. I tensioattivi non ionici rimangono nell'effluente. Gli acidi grassi del sapone vengono separati mediante eluizione con etanolo contenente CO2. I tensioattivi anionici sono allora ottenuti sotto forma di sali di ammonio mediante eluizione con una soluzione acquosa isopropanolica di bicarbonato di ammonio. Detti sali di ammonio vengono utilizzati nella prova di degradazione. I tensioattivi cationici, che potrebbero falsare la prova di biodegradabilità ed il metodo di analisi, sono eliminati dallo scambiatore cationico posto sopra lo scambiatore anionico. 4.3. Sostanze chimiche e attrezzatura 4.3.1. Acqua deionizzata 4.3.2. Etanolo, 95 % (v/v) C2H5OH (denaturante ammesso: metiletilchetone o metanolo) 4.3.3. Miscela isopropanolo/acqua (50/50 v/v): — 50 parti in volume di isopropanolo, CH3CHOH.CH3, e — 50 parti in volume di acqua (4.3.1) 4.3.4. Soluzione di biossido di carbonio in etanolo (approssimativamente 0,1 % di CO2): mediante un tubicino di alimentazione munito di un setto di vetro poroso incorporato passare il biossido di carbonio, CO2, attraverso l'etanolo (4.3.2) per 10 minuti. Usare soltanto soluzioni preparate di fresco. 4.3.5. Soluzione di bicarbonato di ammonio (60/40 v/v): 0,3 mol di NH4HCO3 in 1 000 ml di miscela isopropanolo/acqua composta di 60 parti di isopropanolo e 40 parti di acqua (4.3.1). 4.3.6. Scambiatore di cationi (KAT), fortemente acido, resistente all'alcole (50-100 mesh) 4.3.7. Scambiatore di anioni (AAT), macroporoso, Merck Lewatit, MP 7080 (70-150 mesh) o equivalente 4.3.8. Acido cloridrico (10 % HCl p/p). 4.3.9. Pallone da 2 000 ml a fondo tondo con tappo conico di vetro smerigliato e condensatore a riflusso 4.3.10. Imbuto-filtro di 90 mm di diametro (riscaldabile) per filtri di carta. 4.3.11. Beuta per filtrazione a vuoto avente una capacità di 2 000 ml 4.3.12. Colonne di scambio con camicia riscaldante e rubinetto: tubo interno di 60 mm di diametro e 450 mm di altezza (figura 4) Bagnomaria 4.3.13. Bagnomaria 4.3.14. Forno per essiccazione a vuoto 4.3.15. Termostato 4.3.16. Evaporatore rotante 4.4. Estrazione e separazione dei tensioattivi anionici 4.4.1. Preparazione dell'estratto La quantità di tensioattivi necessaria alla prova di degradabilità è di circa 50 g di MBAS. Di norma, la quantità di prodotto da estrarre non deve superare 1 000 g, ma può rivelarsi necessario estrarre maggiori quantità di campione. Per motivi di ordine pratico, il limite massimo è fissato, nella maggior parte dei casi, a 5 000 g nella preparazione degli estratti per le prove di biodegradabilità. L'esperienza ha dimostrato che è preferibile ricorrere a varie piccole estrazioni anziché ad un'estrazione di grande quantità. Per quanto concerne gli scambiatori, le quantità specificate sono sufficienti per lavorare con 600-700 mmoli di tensioattivi e sapone. 4.4.2. Isolamento dei componenti solubili in alcole Aggiungere 250 g del detergente da analizzare a 1 250 ml di etanolo e, agitando, portare la miscela all'ebollizione sotto riflusso per un'ora. Filtrare rapidamente la soluzione alcolica bollente attraverso un filtro a pori larghi posto su di un imbuto scaldato a 50° C. Lavare la beuta e l'imbuto filtrante con 200 ml circa di etanolo caldo. Raccogliere il filtrato e il liquido di lavaggio in una beuta per filtrazione a vuoto. In caso di prodotti pastosi o liquidi, accertarsi che il campione nn contenga più di 55 g di tensioattivi anionici e 35 g di sapone. Evaporare il campione pesato sino ad essiccazione. Disciogliere il residuo in 2 000 ml di etanolo e procedere come sopra. In caso di polveri di bassa densità apparente (< 300 g/l) si raccomanda di portare il tasso di etanolo a 20:1. Evaporare il filtrato etanolico fino ad essiccazione, preferibilmente mediante un evaporatore rotante. Ripetere l'operazione se occorre una maggiore quantità di estratto. Disciogliere la totalità del residuo in 5 000 ml di una miscela di isopropanolo/acqua. 4.4.3. Preparazione delle colonne di scambio ionico COLONNA DI SCAMBIO CATIONICO Versare 600 ml di resina scambiatrice di cationi (4.3.6) in un becher di 3 000 ml e aggiungere 2 000 ml di acido cloridrico (4.3.8). Lasciare riposare per circa due ore agitando ad intervalli. Decantare l'acido e trasferire la resina nella colonna (4.3.12) mediante acqua deionizzata. La colonna deve contenere un inserto di lana di vetro. Lavare la colonna con acqua deionizzata ad una velocità di flusso di 10-30 ml/minuto fino a che l'eluato sia esente da cloruri. Spostare l'acqua con 2 000 ml di miscela isopropanolo/acqua (4.3.3) ad una velocità di flusso di 10-30 ml/minuto. La colonna di scambio è ora pronta per l'operazione. COLONNA DI SCAMBIO ANIONICO Versare 600 ml di resina scambiatrice di anioni (4.3.7) in un becher di 3 000 ml e aggiungere 2 000 ml di acqua deionizzata. Lasciare gonfiare lo scambiatore per almeno due ore. Trasferire la resina nella colonna mediante acqua deionizzata. La colonna deve contenere un inserto di lana di vetro. Lavare la colonna con una soluzione di bicarbonato di ammonio a 0,3 M (4.3.5) fino a completa eliminazione del cloruro. Questa operazione richiede circa 5 000 ml di soluzione. Lavare nuovamente con 2 000 ml di acqua deionizzata. Spostare l'acqua con 2 000 ml di miscela isopropanolo/acqua (4.3.3) ad una velocità di flusso di 10-30 ml/minuto. La colonna scambiatrice è ora in forma OH e pronta per l'uso. 4.4.4. Metodo di scambio ionico Collegare le colonne scambiatrici in modo che la colonna scambiatrice di cationi sia situata alla sommità della colonna scambiatrice di anioni. Riscaldare le colonne a 50 °C con l'impiego di un termostato. Riscaldare 5 000 ml della soluzione ottenuta al punto 4.4.2 a 60 °C e filtrare la soluzione attraverso la combinazione di scambiatori alla velocità di 20 ml/minuto. Lavare le colonne con 1 litro di miscela calda isopropanolo/acqua (4.3.3). Per ottenere i tensioattivi anionici (MBAS) disinserire la colonna KAT. Utilizzando 5 000 ml di soluzione di etanolo/CO2 a 50 °C (4.3.4), eluire gli acidi grassi del sapone della colonna AAT. Scartare l'eluato. Eluire quindi le sostanze MBAS della colonna AAT con 5 000 ml di soluzione di bicarbonato di ammonio (4.3.5). Evaporare l'eluato sino ad essiccazione su un bagno di vapore o in un evaporatore rotante. Il residuo contiene MBAS (sotto forma di sale di ammonio) e gli eventuali prodotti anionici non tensioattivi che non alterano la prova di biodegradabilità. Aggiungere acqua deionizzata sino ad un volume determinato e calcolare il tenore di MBAS in una frazione come al capitolo 3. La soluzione viene impiegata come soluzione standard dei detergenti anionici per la prova di biodegradabilità. Mantenere la soluzione ad una temperatura inferiore a 5 °C. 4.4.5. Rigenerazione delle resine scambiatrici Gettare lo scambiatore cationico dopo l'uso. Il passaggio di un quantitativo addizionale di soluzione di bicarbonato di ammonio (4.3.5) nella colonna ad una velocità di circa 10 ml/min finché l'eluato è libero da tensioattivi anionici (prova del blu di metilene) rigenera la resina dello scambiatore anionico. Lavare quindi lo scambiatore anionico facendovi passare 2 000 ml di miscela isopropanolo/acqua (4.3.3). Lo scambiatore anionico è nuovamente pronto per l'uso. 5. Trattamento preliminare dei tensioattivi non ionici da sottoporre a prova 5.1. Osservazioni preliminari 5.1.1. Trattamento dei campioni Il trattamento dei tensioattivi non ionici e dei detergenti, prima della determinazione del grado di biodegradabilità nella prova di conferma, è il seguente:
Lo scopo dell'estrazione alcolica è di eliminare dai prodotti commerciali i componenti insolubili ed inorganici che potrebbero falsare la prova di biodegradabilità. 5.1.2. Metodo di scambio ionico Per eseguire correttamente le prove di biodegradabilità, è necessario isolare e separare i tensioattivi non ionici dal sapone e dai tensioattivi anionici e cationici. Questo risultato è ottenuto con una tecnica di scambio ionico usando una resina scambiatrice macroporosa e opportuni eluenti per l'eluizione frazionata. In tal modo vengono isolati con un'unica operazione il sapone e i tensioattivi anionici e non ionici. 5.1.3. Controllo analitico Dopo l'omogeneizzazione, la concentrazione di tensioattivi anionici e non ionici nel detergente viene determinata sulla base del tenore di MBAS e di BiAS. Il tenore di sapone è determinato con un opportuno metodo. Questa analisi del prodotto serve per calcolare le quantità necessarie alla preparazione delle frazioni destinate alle prove di biodegradabilità. L'estrazione quantitativa non è necessaria; tuttavia è opportuno estrarre almeno l'80 % dei tensioattivi non ionici. Normalmente si ottiene il 90 % e più. 5.2. Principio Da un campione omogeneo (polvere, paste e liquidi previamente essiccati) si ottiene un estratto etanolico che contiene i tensioattivi, il sapone e altri componenti solubili in alcole del campione di detergente. L'estratto etanolico viene evaporato sino ad essiccazione, disciolto in una miscela isopropanolo/acqua e la soluzione ottenuta viene passata attraverso un dispositivo misto, composto di uno scambiatore cationico fortemente acido e di uno scambiatore anionico macroporoso scaldato fino a 50 °C. Questa temperatura è necessaria per evitare la precipitazione di acidi grassi in ambiente acido. I tensioattivi non ionici sono ottenuti dall'effluente mediante evaporazione. I tensioattivi cationici, che potrebbero falsare la prova di biodegradabilità ed il metodo di analisi, sono eliminati dallo scambiatore cationico posto sopra lo scambiatore anionico. 5.3. Sostanze chimiche e attrezzatura 5.3.1. Acqua deionizzata 5.3.2. Etanolo, 95 % v/v, C2H5OH, (denaturante ammesso: metiletilchetone o metanolo) 5.3.3. Miscela isopropanolo/acqua (50/50 v/v): — 50 parti in volume di isopropanolo, CH3CHOH CH3, e — 50 parti in volume di acqua (5.3.1) 5.3.4. Soluzione di bicarbonato di ammonio (60/40 v/v): 0.3 mol NH4HCO3 in 1 000 ml di miscela acqua/isopropanolo composta di 60 parti di isopropanolo e 40 parti di acqua (5.3.1) 5.3.5. Scambiatore di cationi (KAT), fortemente acido, resistente all'alcole (50-100 mesh) 5.3.6. Scambiatore di anioni (AAT), macroporoso, Merck Lewatit, MP 7080 (70-150 mesh) o equivalente 5.3.7. Acido cloridrico al 10 %, HCl p/p 5.3.8. Pallone da 2 000 ml a fondo tondo con tappo conico di vetro smerigliato e condensatore a riflusso 5.3.9. Imbuto-filtro di 90 mm di diametro (riscaldabile) per filtri di carta 5.3.10. Beuta per filtrazione a vuoto avente una capacità di 2 000 ml 5.3.11. Colonne di scambio con camicia riscaldante e rubinetto: tubo interno di 60 mm di diametro e 450 mm di altezza (figura 4) Bagnomaria 5.3.12. Bagnomaria 5.3.13. Forno per essiccazione a vuoto 5.3.14. Termostato 5.3.15. Evaporatore rotante 5.4. Estrazione e separazione dei tensioattivi non ionici 5.4.1. Preparazione dell'estratto La quantità di tensioattivi necessaria alla prova di degradabilità è di circa 25 g di BiAS. Nella preparazione degli estratti per le prove di degradazione, la quantità da utilizzare deve essere limitata a un massimo di 2 000 g. Pertanto, può essere necessario ripetere due o più volte l'operazione allo scopo di ottenere un quantitativo sufficiente per le prove di degradazione. L'esperienza ha dimostrato che è preferibile ricorrere a varie piccole estrazioni anziché ad un'estrazione di grande quantità. 5.4.2. Isolamento dei componenti solubili in alcole Aggiungere 250 g del detergente da analizzare a 1 250 ml di etanolo e, agitando, portare la miscela all'ebollizione sotto riflusso per un'ora. Filtrare rapidamente la soluzione alcolica bollente attraverso un filtro a pori larghi posto su di un imbuto scaldato a 50 °C. Lavare la beuta e l'imbuto filtrante con 200 ml circa di etanolo caldo. Raccogliere il filtrato e il liquido di lavaggio in una beuta per filtrazione a vuoto. In caso di prodotti pastosi o liquidi, accertarsi che il campione nn contenga più di 25 g di tensioattivi anionici e 35 g di sapone. Evaporare il campione pesato sino ad essiccazione. Disciogliere il residuo in 500 ml di etanolo e procedere come sopra. Nel caso di polveri di bassa densità apparente (< 300 g/l) si raccomanda di portare il tasso di etanolo ad un livello di 20:1. Far evaporare il filtrato di etanolo sino a essiccazione, di preferenza con un evaporatore rotante. Ripetere l'operazione se occorre una maggiore quantità di estratto. Disciogliere la totalità del residuo in 5 000 ml di una miscela di isopropanolo/acqua. 5.4.3. Preparazione delle colonne di scambio ionico COLONNA DI SCAMBIO CATIONICO Versare 600 ml di resina scambiatrice di cationi (5.3.5) in un becher di 3 000 ml e aggiungere 2 000 ml di acido cloridrico (5.3.7). Lasciare riposare per circa due ore agitando ad intervalli. Decantare l'acido e trasferire la resina nella colonna (5.3.11) mediante acqua deionizzata. La colonna deve contenere un inserto di lana di vetro. Lavare la colonna con acqua deionizzata ad una velocità di flusso di 10-30 ml/minuto fino a che l'eluato sia esente da cloruri. Spostare l'acqua con 2 000 ml di miscela isopropanolo/acqua (5.3.3) ad una velocità di flusso di 10-30 ml/minuto. La colonna di scambio è ora pronta per l'operazione. COLONNA DI SCAMBIO ANIONICO Versare 600 ml di resina scambiatrice di anioni (5.3.6) in un becher e aggiungere 2 000 ml di acqua deionizzata. Lasciare gonfiare lo scambiatore per almeno due ore. Trasferire la resina nella colonna mediante acqua deionizzata. La colonna deve contenere un inserto di lana di vetro. Lavare la colonna con una soluzione di bicarbonato di ammonio 0,3 M (5.3.4) fino a completa eliminazione del cloruro. Questa operazione richiede circa 5 000 ml di soluzione. Lavare nuovamente con 2 000 ml di acqua deionizzata. Spostare l'acqua con 2 000 ml di miscela isopropanolo/acqua (5.3.3) ad una velocità di flusso di 10-30 ml/minuto. La colonna scambiatrice è ora in forma OH e pronta per l'uso. 5.4.4. Metodo di scambio ionico Collegare le colonne scambiatrici in modo che la colonna scambiatrice di cationi sia situata alla sommità della colonna scambiatrice di anioni. Riscaldare le colonne a 50 °C con l'impiego di un termostato. Riscaldare 5 000 ml della soluzione ottenuta al punto 5.4.2 a 60 °C e filtrare la soluzione attraverso la combinazione di scambiatori alla velocità di 20 ml/minuto. Lavare le colonne con 1 litro di miscela calda isopropanolo/acqua (5.3.3). Per ottenere i tensioattivi non ionici, raccogliere il filtrato e i liquidi di filtrazione ed evaporare sino ad essiccazione preferibilmente mediante un evaporatore rotante. Il residuo contiene il BiAS. Aggiungere acqua deionizzata fino ad un volume determinato e calcolare il tenore di BiAS in una frazione. La soluzione viene impiegata come soluzione standard di tensioattivi non ionici per la prova di biodegradabilità. Mantenere la soluzione ad una temperatura inferiore a 5 °C. 5.4.5. Rigenerazione delle resine scambiatrici Gettare lo scambiatore cationico dopo l'uso. Il passaggio di circa 5 000 -6 000 ml di soluzione di bicarbonato di ammonio (5.3.4) attraverso la colonna ad un tasso di circa 10 ml/min finché l'eluato è libero da tensioattivi anionici (prova del blu di metilene) rigenera la resina dello scambiatore anionico. Lavare quindi lo scambiatore anionico facendovi passare 2 000 ml di miscela isopropanolo/acqua (5.3.3). Lo scambiatore anionico è nuovamente pronto per l'uso.
Figura 5 Apparecchiatura per «stripping» gassoso
( 1 ) GU L 353 del 31.12.2008, pag. 1. ( 2 ) GU L 204 del 21.7.1998, pag. 37. ( 3 ) Queste prove sono state individuate come le più adatte per i tensioattivi. ( 4 ) I metodi COD possono fornire risultati sull’eliminazione ma non sulla biodegradazione completa. La respirometria manometrica, il procedimento MITI e il metodo della BOD (domanda di ossigeno biologico) a due fasi non sarebbero adeguati in taluni casi poiché l’elevata concentrazione iniziale potrebbe risultare inibitoria. ( 5 ) Inventario europeo delle sostanze chimiche esistenti a carattere commerciale. ( 6 ) Lista europea delle sostanze chimiche notificate. ( 7 ) GU C 146 A del 15.6.1990, pag. 1. ( 8 ) Ufficio delle pubblicazioni ufficiali delle Comunità europee, 2006, ISSN 1018-5593 EUR 22543 EN. ( 9 ) GU L 396 del 30.12.2006, pag. 1; rettifica nella GU L 136 del 29.5.2007, pag. 3. ( 10 ) Ufficio delle pubblicazioni ufficiali delle Comunità europee, 2007, ISSN 1018-5593 EUR 20853 EN/3. ( 11 ) GU L 262 del 27.9.1976, pag. 169. Direttiva modificata da ultimo dalla direttiva 2005/80/CE della Commissione (GU L 303 del 22.11.2005, pag. 32). ( 12 ) GU L 66 dell’11.3.2003, pag. 26. ( 13 ) GU L 187 del 20.7.1999, pag. 52. Decisione come modificata dalla decisione 2011/264/UE (GU L 111 del 30.4.2011, pag. 34). ( 14 ) International Union of Pure and Applied Chemistry. ( 15 ) International Nomenclature Cosmetic Ingredient. 1. Panoramica
1.1 Riferimenti1.2 Requisiti identificati1.3 Standard correlati2. Requisiti identificati
3. Standard correlati
|