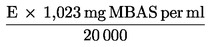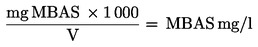|
+ANNEXE VIII MÉTHODES D'ESSAI ET D'ANALYSE |
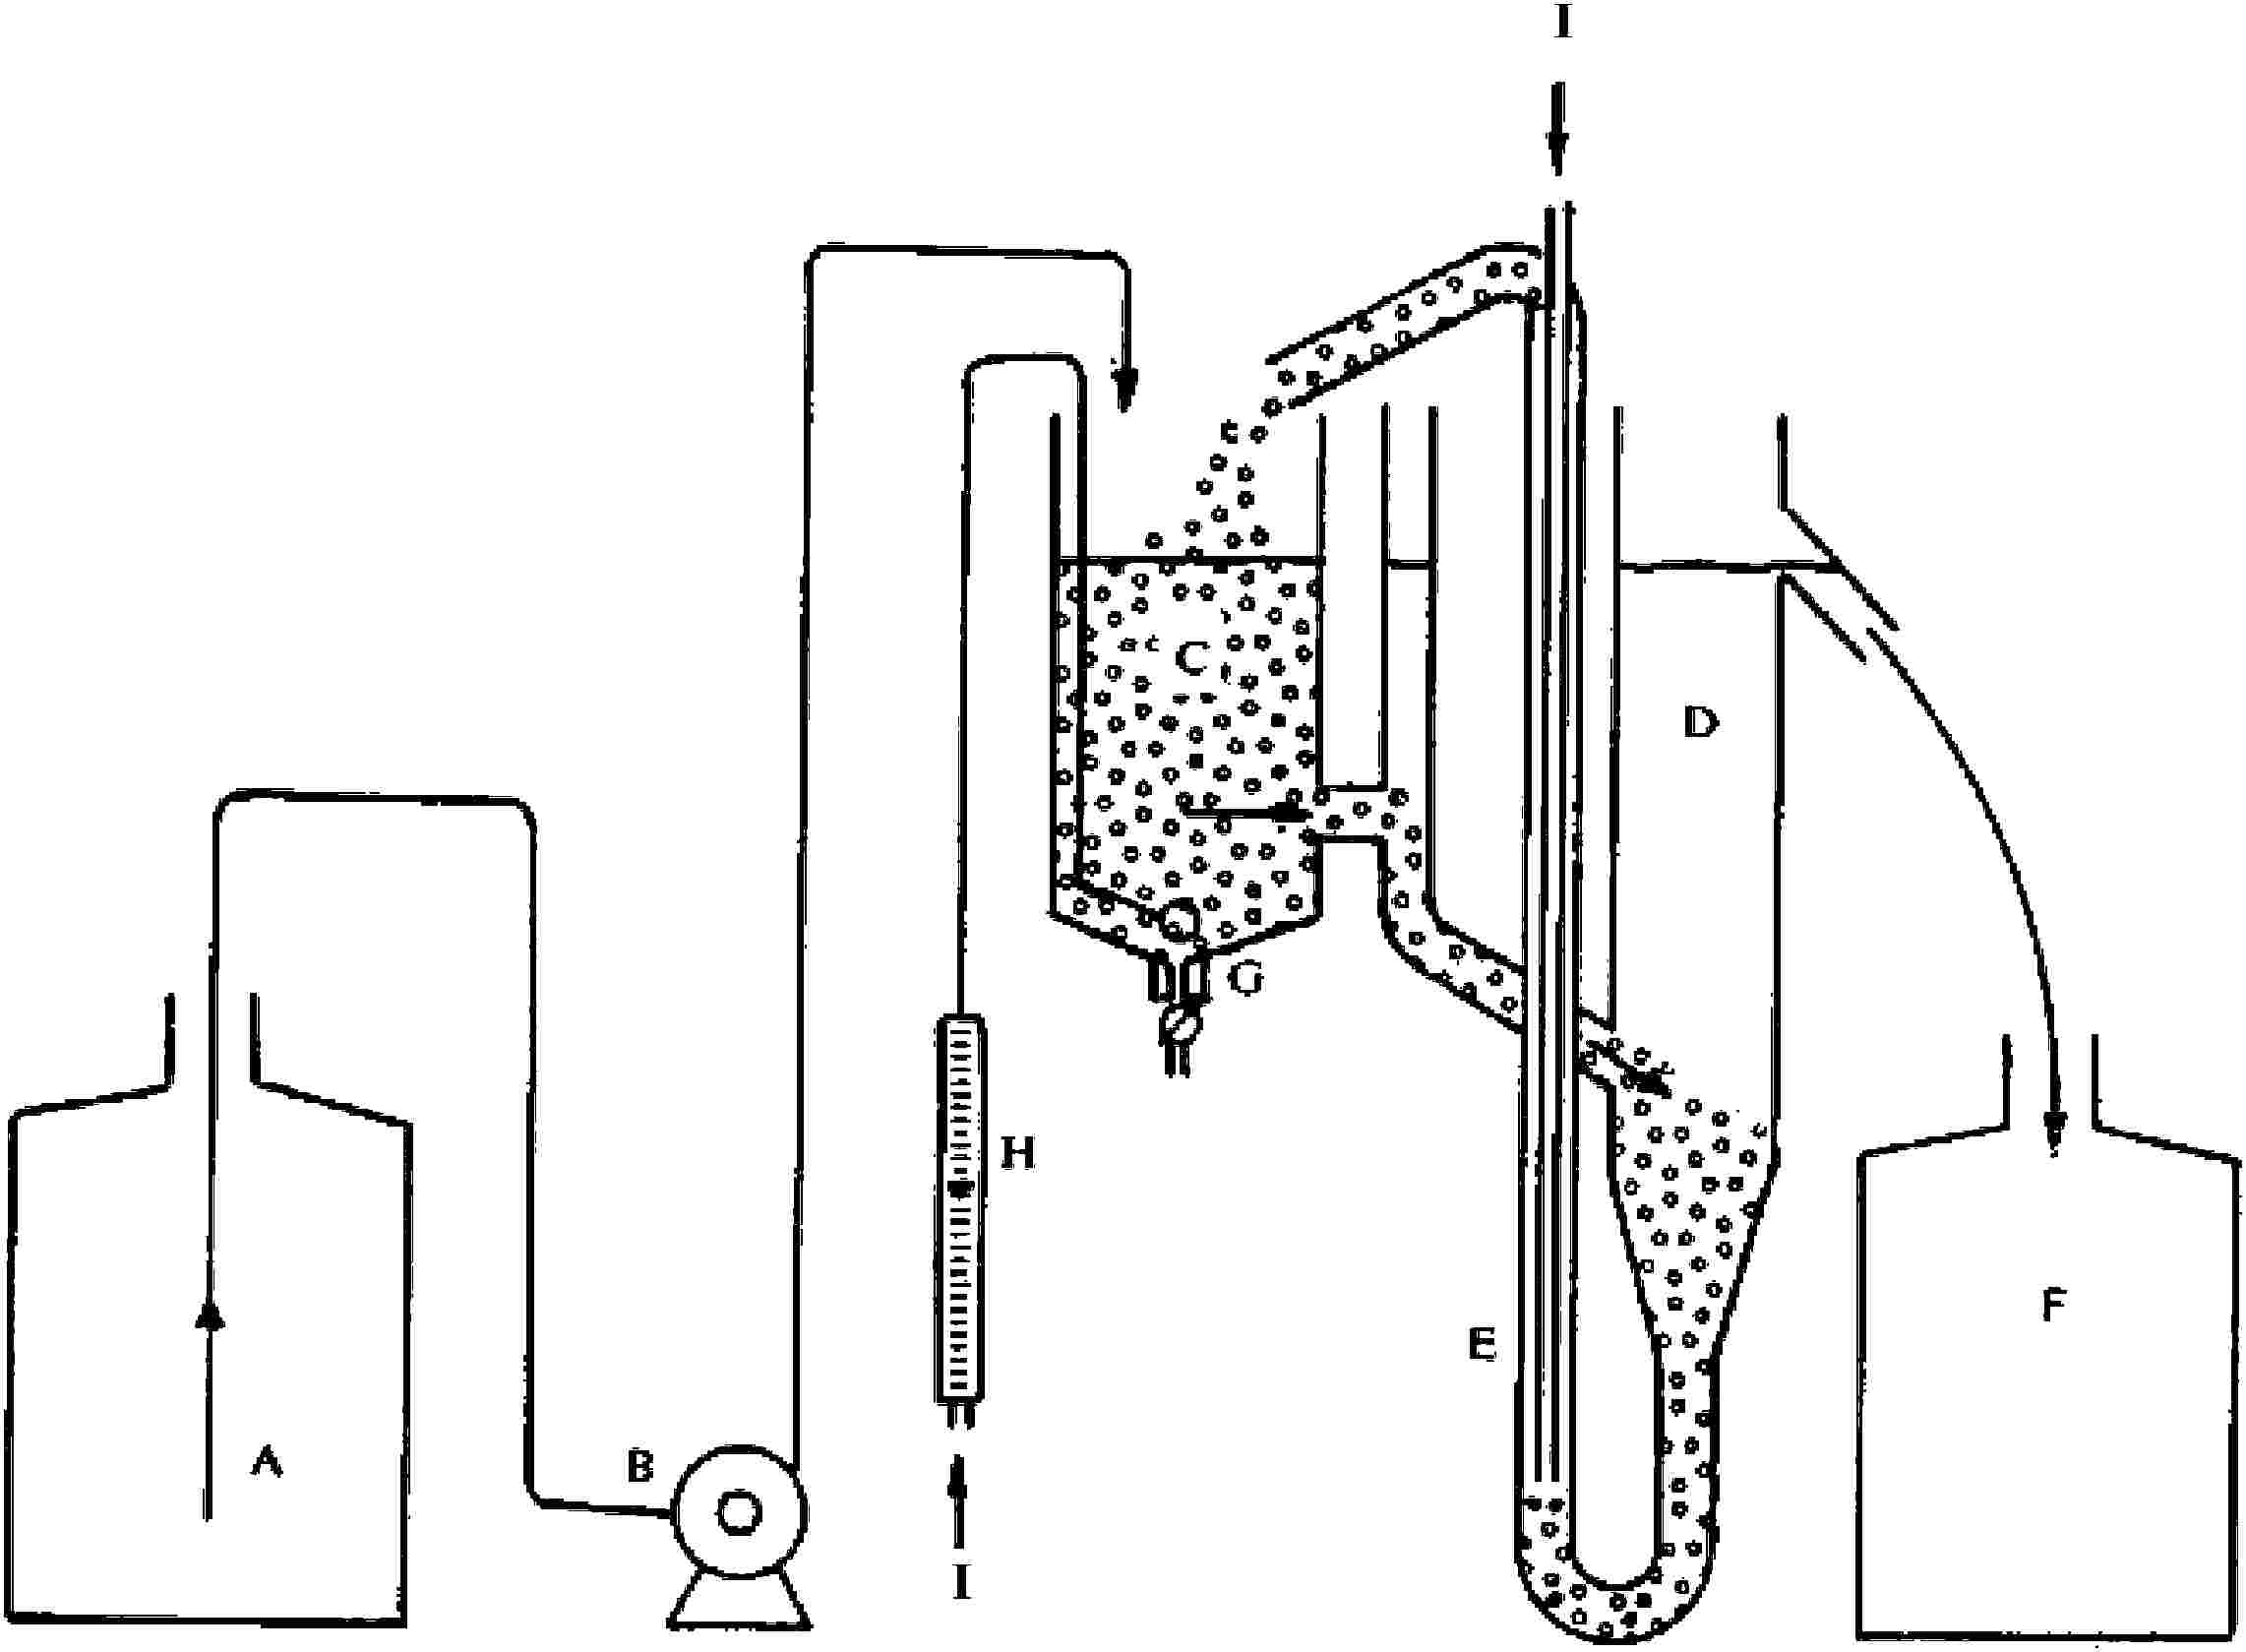
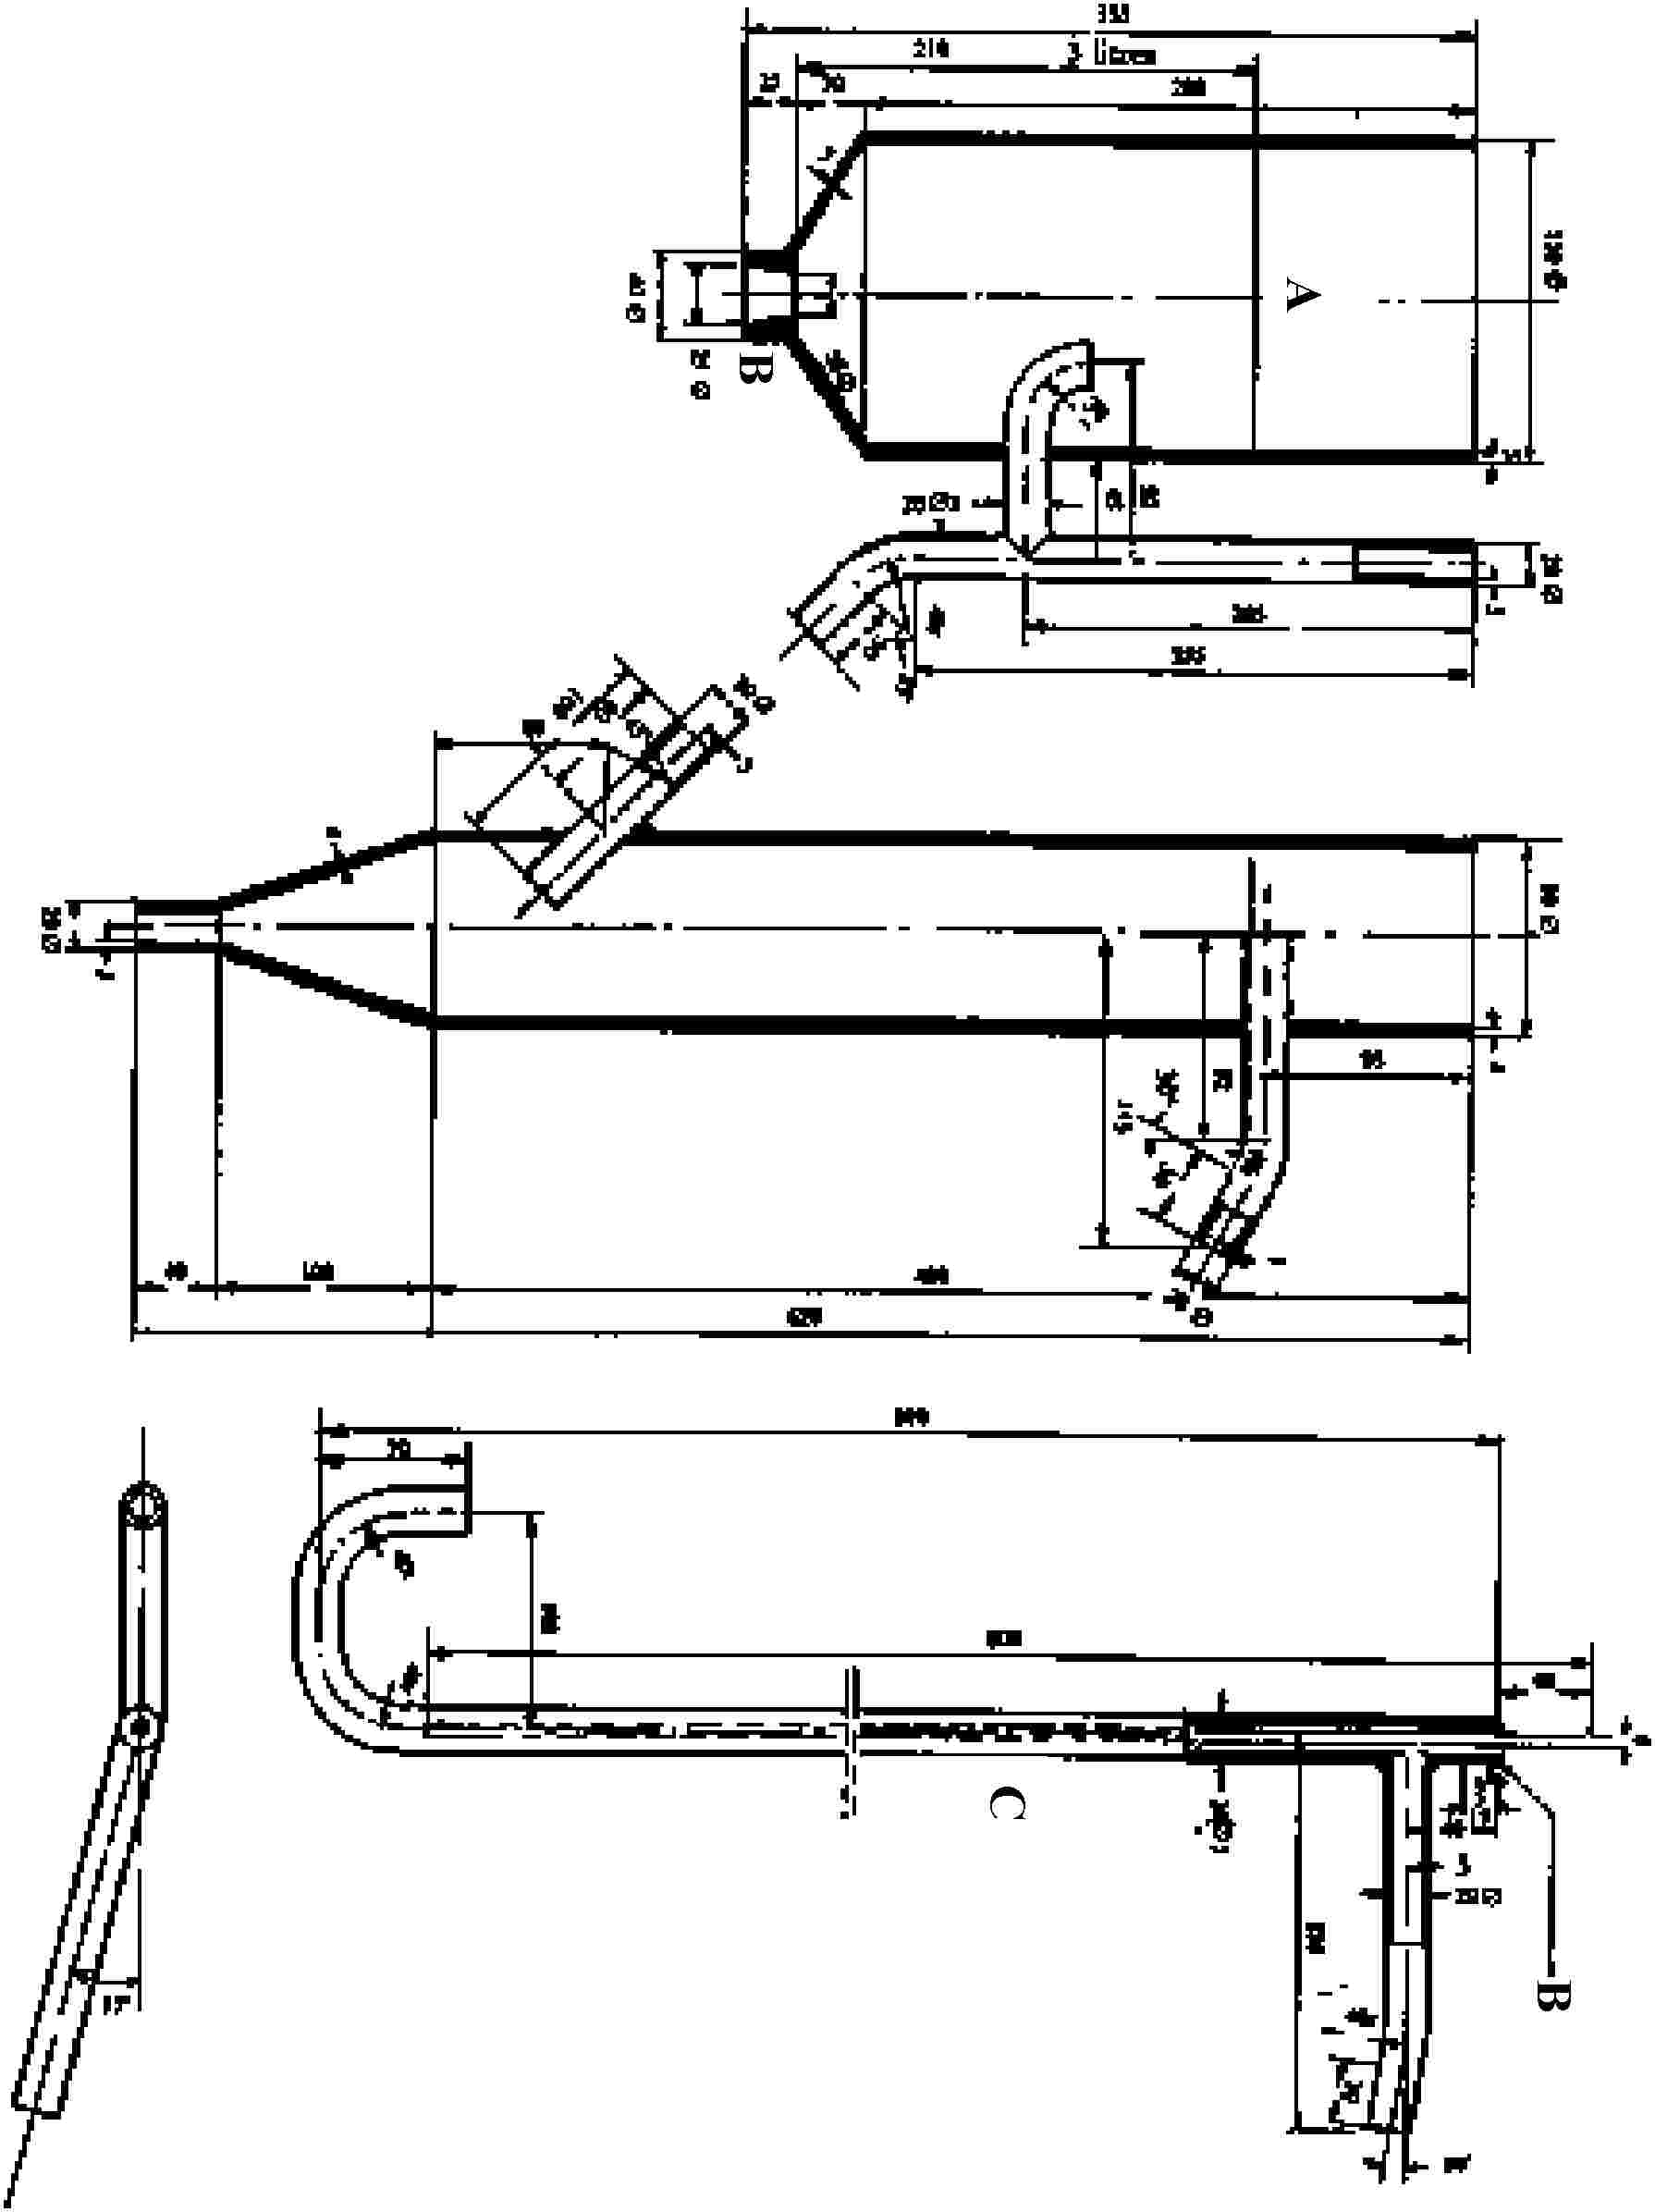
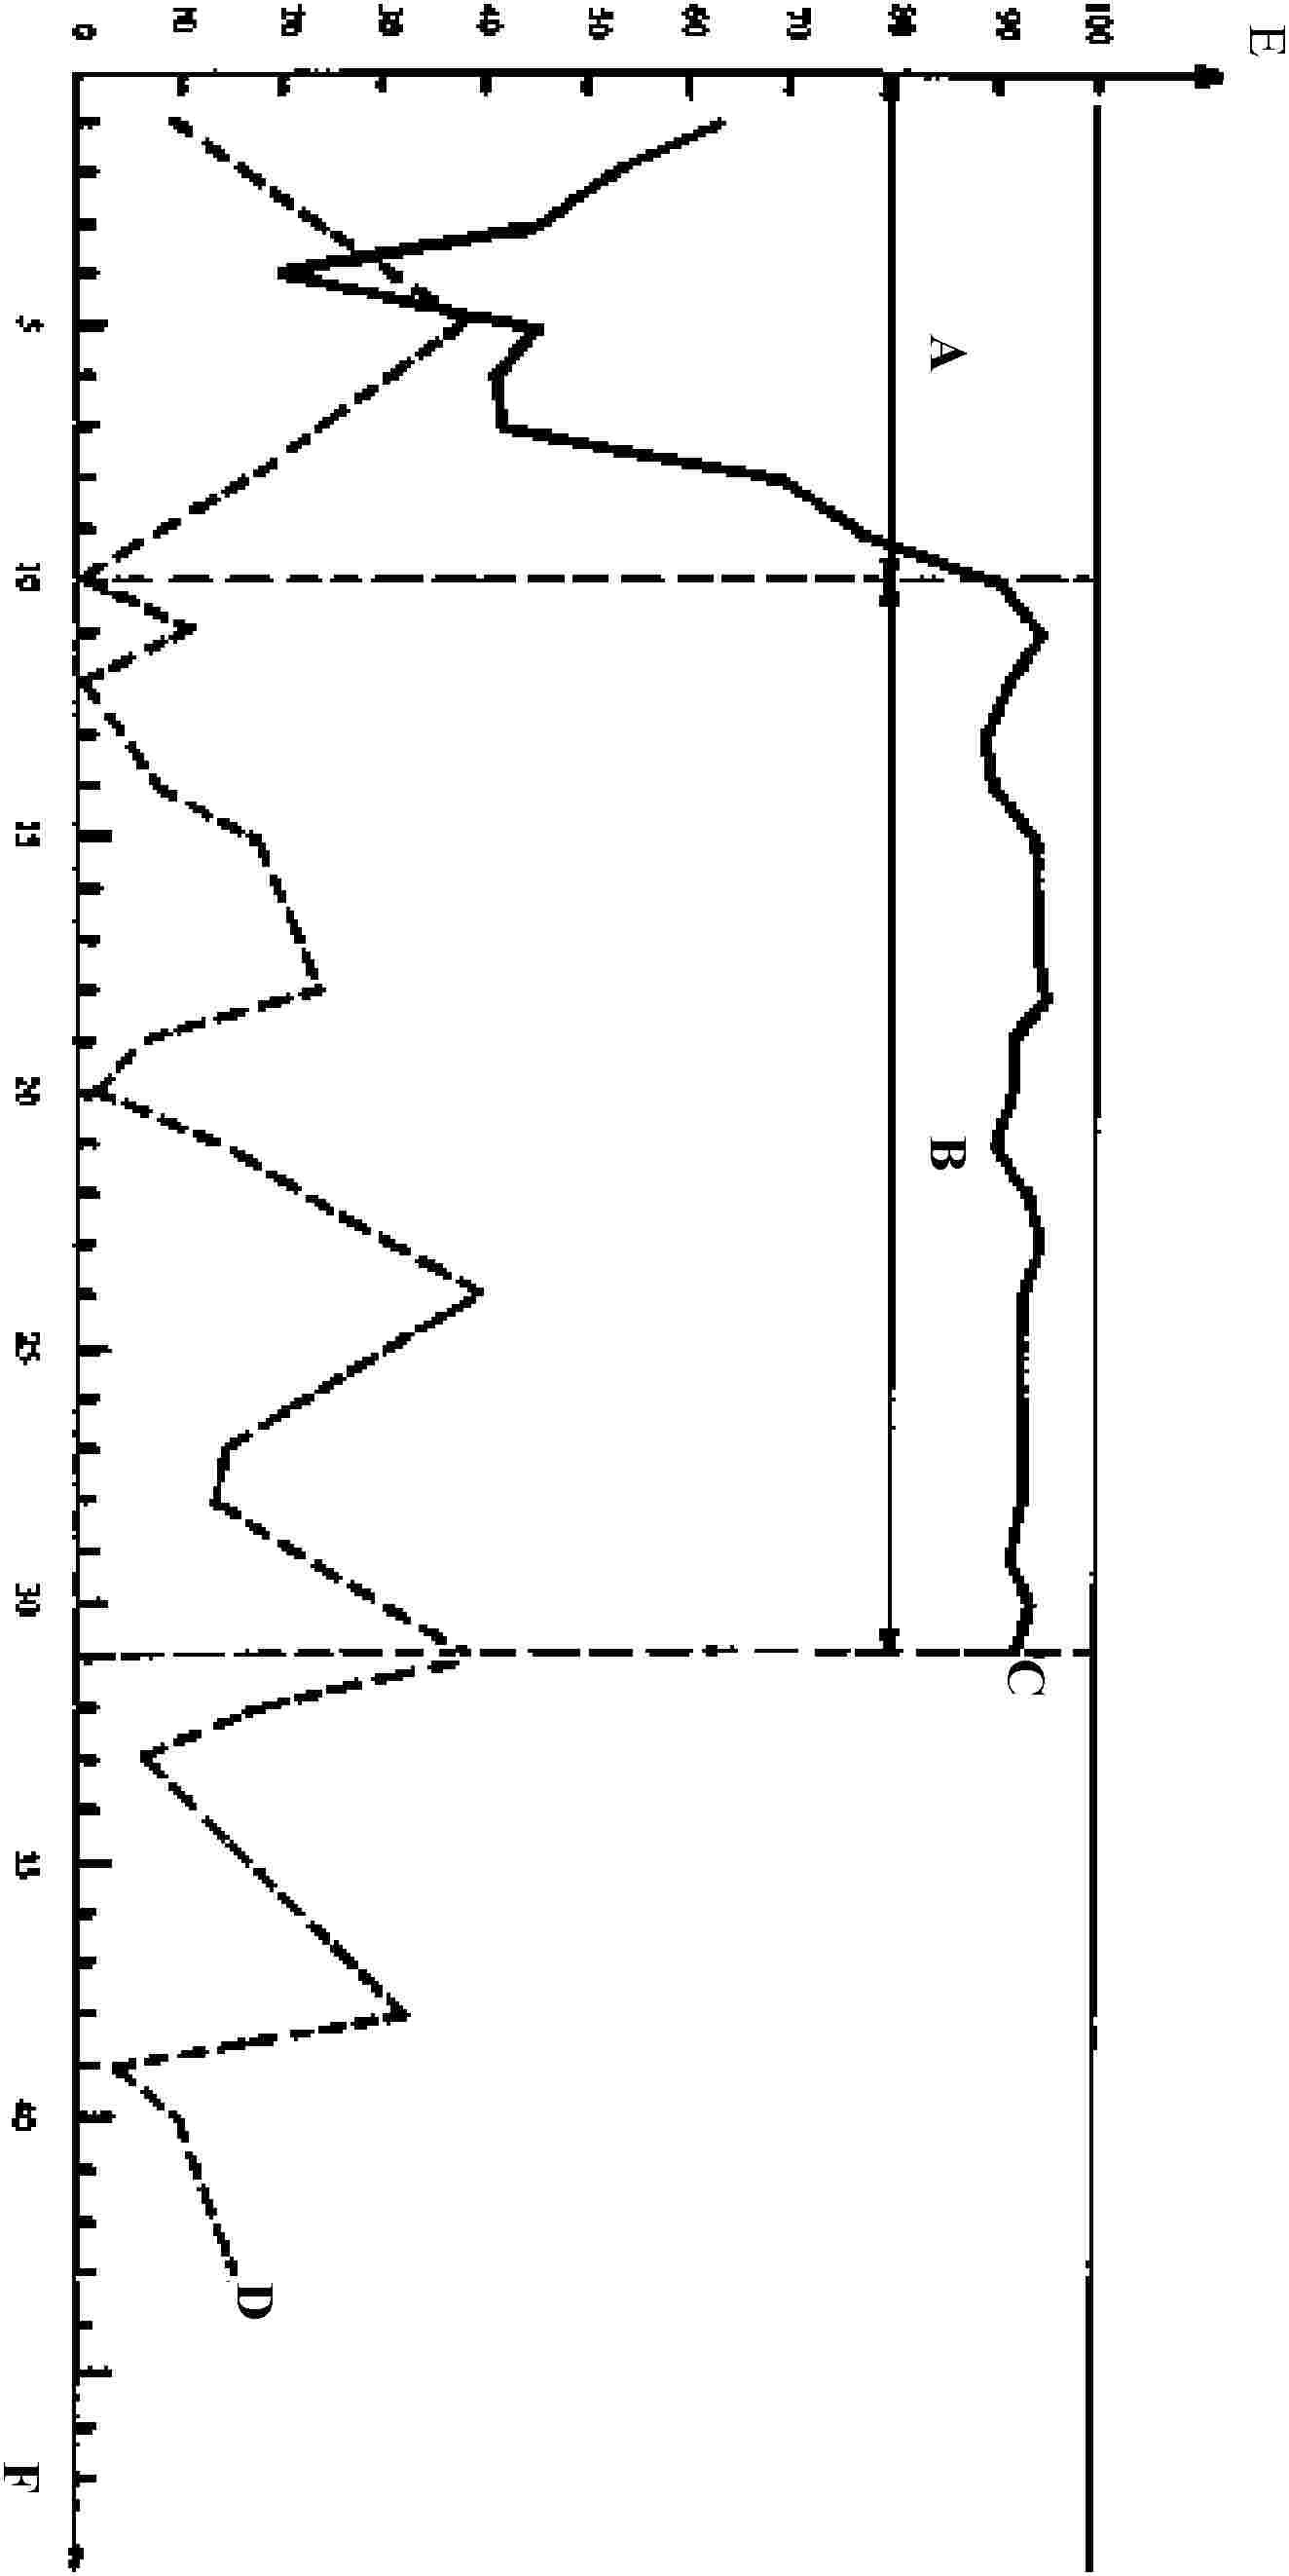
ANNEXE VIII MÉTHODES D'ESSAI ET D'ANALYSEANNEXE VIII MÉTHODES D'ESSAI ET D'ANALYSE Les méthodes d'essai et d'analyse ci-après sont applicables aux procédures de contrôle des détergents sur le marché, effectuées par les États membres. 1. Méthode de référence (test de confirmation) 1.1. Définition Cette méthode décrit un modèle de laboratoire de l'installation à boue activée + décanteur secondaire qui est conçu pour simuler le système de traitement des eaux usées. Les conditions décrites sont celles des directives qui ont précédé le présent règlement. Des conditions de fonctionnement modernes améliorées peuvent être appliquées à cette méthode d'essai, conformément à la norme EN ISO 11733. 1.2. Équipement nécessaire La méthode de mesure fait appel à une installation à boue activée, schématisée à la figure 1 et représentée de manière plus détaillée à la figure 2. L'équipement se compose d'un récipient A, destiné à stocker les eaux résiduaires synthétiques, d'une pompe doseuse B, d'une cuve d'aération C, d'un décanteur D, d'une pompe à air comprimé E, permettant de recycler la boue activée, et d'un récipient F destiné à recueillir l'effluent traité. Les récipients A et F doivent être en verre ou en matière plastique appropriée, et avoir une contenance d'au moins vingt-quatre litres. La pompe B doit assurer une alimentation régulière de la cuve d'aération en effluent synthétique; en cours de fonctionnement normal, cette cuve doit contenir trois litres de mélange. Un verre fritté G destiné à l'aération est suspendu dans la cuve C au sommet du cône intérieur de cette cuve. La quantité d'air insufflée par le dispositif d'aération est contrôlée par un débimètre H. 1.3. Effluent synthétique Pour effectuer cet essai, un effluent synthétique est utilisé. Dissoudre par litre d'eau de ville: — 160 mg de peptone, — 110 mg d'extrait de viande, — 30 mg d'urée, CO(NH2)2, — 7 mg de chlorure de sodium, NaCl; — 4 mg de chlorure de calcium, CaCl2.2H2O, — 2 mg de sulfate de magnésium, MgSO4.7H2O, — 28 mg d'hydrogéno-phosphate dipotassique, K2HPO4, — 10 ± 1 mg de l'agent de surface. L'effluent synthétique est préparé chaque jour. 1.4. Préparation des échantillons Les agents de surface non formulés sont essayés tels quels. Le contenu actif des échantillons d'agent de surface doit être déterminé afin de préparer l'effluent synthétique (1.3). 1.5. Fonctionnement de l'installation Au départ, on remplit la cuve d'aération C et le décanteur D avec de l'effluent synthétique. Le décanteur D doit être fixé à une hauteur telle que la cuve d'aération C contienne trois litres. On introduit 3 ml d'un effluent secondaire de bonne qualité, fraîchement prélevé dans une installation de traitement d'eaux résiduaires, essentiellement domestiques. L'effluent doit être maintenu dans des conditions aérobies pendant la période comprise entre l'échantillonnage et l'utilisation. On met ensuite en marche le dispositif d'aération G, la pompe à air comprimé E et la pompe doseuse B. L'effluent synthétique doit passer dans la cuve d'aération C au débit horaire d'un litre, ce qui donne un temps moyen de rétention de trois heures. Le rythme d'aération doit être réglé de telle façon que le contenu de la cuve C reste constamment en suspension et que la teneur en oxygène dissous soit au minimum de 2 mg/l. La formation de mousse doit être empêchée par des moyens appropriés. On n'utilisera cependant pas d'agents antimousse qui ont une action inhibitrice sur la boue activée ou qui contiennent des agents de surface. La pompe E doit être réglée de telle manière qu'il y ait dans la cuve d'aération C un recyclage continu et régulier de la boue activée issue du décanteur. La boue qui s'est accumulée au sommet de la cuve d'aération C, au fond du décanteur D ou dans le circuit de circulation doit être remise en circulation au moins une fois par jour par brossage ou tout autre moyen approprié. Quand la boue ne décante pas, on peut favoriser la décantation par addition, répétée si nécessaire, de portions de 2 ml d'une solution à 5 % de chlorure ferrique. L'eau sortant du décanteur D est recueillie dans la cuve F pendant vingt-quatre heures; on prélève ensuite un échantillon après avoir procédé à l'homogénéisation du mélange. La cuve F doit alors être nettoyée soigneusement. 1.6. Contrôle du dispositif de mesure La teneur en agent de surface (en mg/l) de l'effluent synthétique est déterminée immédiatement avant usage. La teneur en agent de surface (en mg/l) de l'eau résiduaire collectée pendant vingt-quatre heures dans la cuve F doit être déterminée analytiquement par la même méthode, immédiatement après le prélèvement: sinon les échantillons sont conservés, de préférence par congélation. La concentration doit être déterminée à 0,1 mg/l d'agent de surface près. Pour vérifier la bonne marche de l'opération, on mesure au moins deux fois par semaine la demande chimique en oxygène (DCO) ou le carbone organique dissous (COD) de l'effluent filtré sur fibre de verre accumulé dans la cuve F et de l'effluent synthétique filtré qui est stocké dans la cuve A. La diminution de la DCO ou du COD doit se stabiliser lorsque la biodégradation journalière de l'agent de surface est à peu près régulière, c'est-à-dire à la fin de la période initiale indiquée à la figure 3. La teneur en matières sèches minérales de la boue activée contenue dans la cuve d'aération doit être déterminée deux fois par semaine en g/l. Si elle dépasse 2,5 g/l, il y a lieu d'éliminer l'excès de boue activée. L'essai de biodégradation est effectué à la température ambiante; cette température doit être régulière et maintenue entre 19 et 24 °C. 1.7. Calcul de la biodégradabilité Le pourcentage de biodégradation de l'agent de surface doit être calculé quotidiennement à partir de la teneur en agent de surface exprimée en mg/l de l'effluent synthétique et de l'eau résiduaire correspondante, recueillie dans la cuve F. Les valeurs ainsi obtenues doivent être représentées graphiquement, comme indiqué à la figure 3. La biodégradabilité de l'agent de surface est calculée en prenant la moyenne arithmétique des valeurs obtenues au cours des vingt-et-un jours suivant la période initiale et d'adaptation, délai pendant lequel la biodégradation doit avoir été régulière et l'installation doit avoir fonctionné sans aucune perturbation. En aucun cas, la durée de la période initiale ne dépassera six semaines. Les valeurs quotidiennes de la biodégradation doivent être calculées à 0,1 % près, mais le résultat final est déterminé au nombre entier près. Dans certains cas, la fréquence des prélèvements peut être diminuée, mais, pour calculer la moyenne, on utilisera les résultats d'au moins quatorze prélèvements journaliers répartis sur la période de vingt-et-un jours qui suit la période initiale. 2. Détermination des agents de surface anioniques dans les essais de biodégradabilité 2.1. Principe La méthode est basée sur le fait que le colorant cationique qu'est le bleu de méthylène donne avec les agents de surface anioniques (MABS) des sels bleus que l'on peut extraire au chloroforme. Afin d'éviter les interférences, l'extraction est d'abord effectuée à partir d'une solution alcaline et l'extrait est ensuite agité avec une solution acide de bleu de méthylène. L'absorbance de la phase organique séparée est mesurée par photométrie à la longueur d'onde d'absorption maximale de 650 nm. 2.2. Réactifs et appareillage 2.2.1. Solution tampon pH 10 Dissoudre 24 g de bicarbonate de sodium, NaHCO3 pour analyse, et 27 g de carbonate de sodium anhydre (Na2CO3) pour analyse dans de l'eau désionisée et diluer à 1 000 ml. 2.2.2. Solution neutre de bleu de méthylène Dissoudre 0,35 g de bleu de méthylène pour analyse dans de l'eau désionisée et diluer à 1 000 ml. Préparer la solution au moins vingt-quatre heures avant l'emploi. L'absorbance de la phase de chloroforme de l'essai à blanc, comparée à celle du chloroforme pur, ne doit pas dépasser 0,015 pour 1 cm d'épaisseur de la couche à 650 nm. 2.2.3. Solution acide de bleu de méthylène Dissoudre 0,35 g de bleu de méthylène pour analyse dans 500 ml d'eau désionisée et mélanger avec 6,5 ml H2SO4 (d = 1,84 g/ml). Diluer à 1 000 ml avec de l'eau désionisée. Préparer la solution au moins vingt-quatre heures avant l'emploi. L'absorbance de la phase de chloroforme de l'essai à blanc, comparée à celle du chloroforme pur, ne doit pas dépasser 0,015 pour 1 cm d'épaisseur de la couche à 650 nm.
2.3. Méthode Les échantillons destinés à l'analyse ne doivent pas être prélevés à travers une couche de mousse. Après avoir été soigneusement nettoyé à l'eau, l'appareillage utilisé pour l'analyse doit être entièrement rincé avec une solution d'acide chlorhydrique et de méthanol (2.2.10), puis avec de l'eau désionisée avant usage. Filtrer les effluents d'entrée et de sortie de l'installation à boue activée à examiner dès l'échantillonnage. Éliminer les premiers 100 ml des filtrats. Placer un volume mesuré de l'échantillon, neutralisé si nécessaire, dans une ampoule à décantation de 250 ml (2.2.11). Le volume de l'échantillon doit contenir entre 20 et 150 μg de MBAS. Pour une teneur en MBAS plus faible, on peut utiliser jusqu'à 100 ml de l'échantillon. Lorsqu'on en utilise moins de 100 ml, diluer à 100 ml avec de l'eau désionisée. Ajouter à l'échantillon 10 ml de la solution tampon (2.2.1), 5 ml de la solution neutre de bleu de méthylène (2.2.2) et 15 ml de chloroforme (2.2.4). Agiter le mélange de façon régulière et sans trop de vigueur pendant une minute. Après la séparation des phases, faire passer la couche de chloroforme dans une seconde ampoule à décantation contenant 110 ml d'eau désionisée et 5 ml de solution acide de bleu de méthylène (2.2.3). Agiter le mélange pendant une minute. Faire passer la couche de chloroforme sur un filtre de coton hydrophile préalablement lavé à l'alcool et imbibé de chloroforme dans une fiole graduée (2.2.12). Extraire à trois reprises les solutions alcalines et acides, au moyen de 10 ml de chloroforme lors de la deuxième et de la troisième extraction. Filtrer les extraits combinés de chloroforme à travers le même filtre de coton hydrophile et diluer à la marque dans la fiole de 50 ml (2.2.12) avec le chloroforme utilisé pour relaver le coton hydrophile. Mesurer l'absorbance de la solution de chloroforme avec un photomètre à 650 nm dans des cuves de 1 à 5 cm en comparant avec celle du chloroforme pur. Faire un essai de dosage à blanc tout au long de la méthode. 2.4. Courbe d'étalonnage Préparer une solution d'étalonnage à partir de la substance étalon de dodécylbenzène-méthylester d'acide sulfonique (tétrapropylène type PM 340) après saponification dans le sel de potassium. La MBAS est exprimée en dodécylbenzène sulfonate de sodium (PM 348). Peser 400 à 450 mg de dodécylbenzène méthylester d'acide sulfonique (2.2.5) à 0,1 mg près dans un ballon à fond rond et ajouter 50 ml de solution d'hydroxyde de potassium et d'éthanol (2.2.6) et quelques granulés pour faciliter l'ébullition. Après avoir monté le condenseur à reflux, faire bouillir pendant une heure. Après refroidissement, laver le condenseur et le rodage de verre avec environ 30 ml d'éthanol et ajouter ces lavages au contenu du ballon. Titrer la solution à l'acide sulfurique jusqu'à décoloration de la phénolphthaléine. Transférer cette solution dans une fiole jaugée de 1 000 ml (2.2.14), diluer à la marque avec de l'eau désionisée et mélanger. Rediluer ensuite une partie de cette solution mère de l'agent de surface. En prélever 25 ml et transférer dans une fiole jaugée de 500 ml (2.2.13), diluer à la marque avec de l'eau désionisée et mélanger. Cette solution étalon contient:
E représentant le poids de l'échantillon en mg. Pour établir la courbe d'étalonnage, prélever respectivement 1, 2, 4, 6 et 8 ml de la solution étalon et diluer chacun de ces prélèvements à 100 ml avec de l'eau désionisée. Procéder ensuite comme indiqué au point 2.3 (y compris un essai de dosage à blanc). 2.5. Calcul des résultats La courbe d'étalonnage (2.4) indique la quantité d'agent de surface anionique (MBAS) contenue dans l'échantillon. La teneur en MBAS de l'échantillon est indiquée par:
où: V = le volume en ml de l'échantillon utilisé. Exprimer les résultats en dodécylbenzène sulfonate de sodium (PM 348). 2.6. Expression des résultats Exprimer les résultats en MBAS mg/l à 0,1 mg près. 3. Dosage des agents de surface non ioniques dans les essais de biodégradation 3.1. Principe Les agents de surface sont concentrés et isolés par entraînement gazeux. Dans l'échantillon utilisé, la quantité d'agent de surface non ionique doit être de l'ordre de 250-800 μg. L'agent de surface entraîné est dissous dans l'acétate d'éthyle. Après séparation des phases et évaporation du solvant, l'agent de surface non ionique est précipité en solution aqueuse avec le réactif de Dragendorff modifié (KBiI4 + BaCl2 + acide acétique glacial). Le précipité est filtré, lavé avec de l'acide acétique glacial et dissous dans une solution de tartrate d'ammonium. Le bismuth présent dans la solution est dosé potentiométriquement avec une solution de pyrrolidinedithiocarbamate à pH 4-5, en utilisant une électrode indicatrice de platine poli et une électrode de référence au calomel ou d'argent/chlorure d'argent. La méthode est applicable aux agents de surface non ioniques contenant 6-30 groupements d'oxyde d'alkylène. Le résultat du dosage est multiplié par le facteur empirique 54 de façon à exprimer arbitrairement les résultats en nonylphénol condensé avec 10 moles d'oxyde d'éthylène (NP 10). 3.2. Réactifs et appareillage Les réactifs doivent être préparés dans l'eau désionisée.
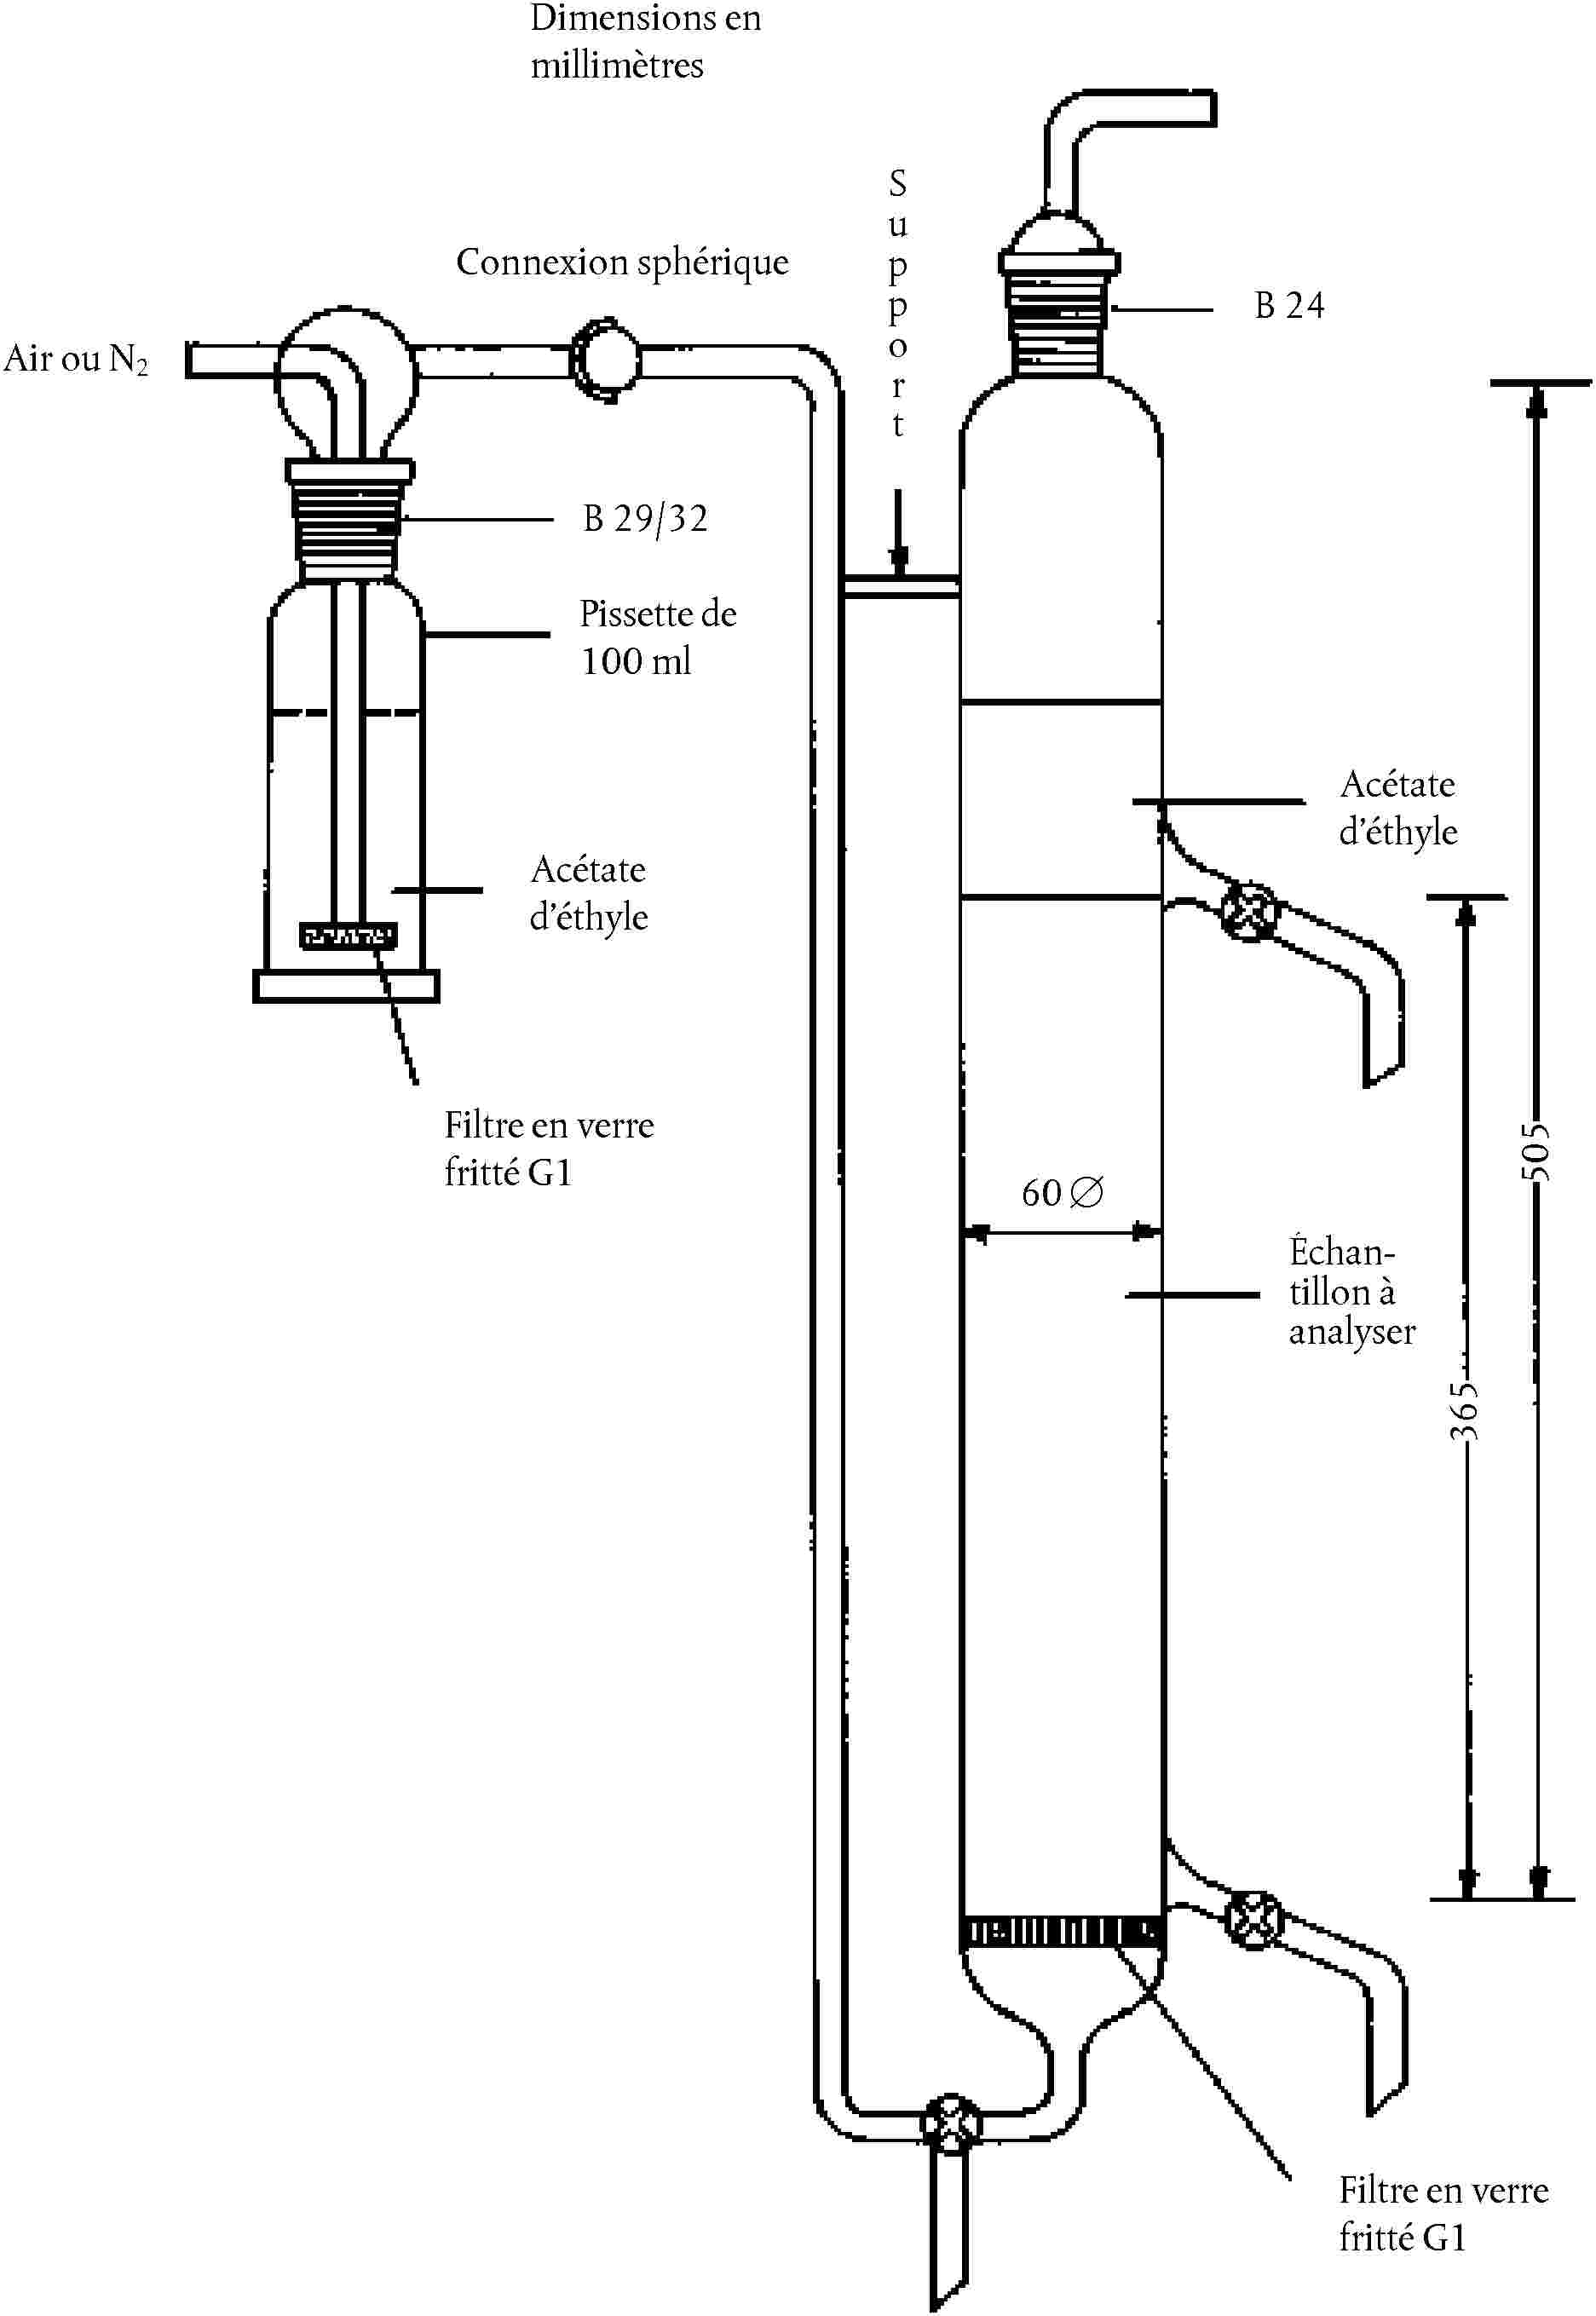
3.3. Méthode 3.3.1. Concentration et séparation de l'agent de surface Filtrer l'échantillon aqueux à travers un papier filtre qualitatif. Éliminer les 100 premiers ml du filtrat. Placer dans l'appareil d'extraction, préalablement rincé à l'acétate d'éthyle, une quantité mesurée de l'échantillon telle que celui-ci contienne entre 250 et 800 μg d'agent de surface non ionique. Afin d'améliorer la séparation, ajouter 100 g de chlorure de sodium et 5 g de bicarbonate de sodium. Si le volume de l'échantillon dépasse 500 ml, ajouter ces sels sous forme solide dans l'appareil d'extraction et les dissoudre en faisant passer de l'azote ou de l'air dans l'appareil. Si l'on utilise un échantillon de volume plus réduit, dissoudre les sels dans 400 ml d'eau, puis les ajouter dans l'appareil d'extraction. Ajouter de l'eau jusqu'à ce que le niveau atteigne le robinet supérieur. Ajouter avec précaution 100 ml d'acétate d'éthyle à la surface de la phase aqueuse. Remplir le flacon laveur de l'arrivée de gaz (azote ou air) aux deux tiers d'acétate d'éthyle. Faire passer dans l'appareil un débit de gaz de 30-60 l/h; l'emploi d'un débimètre est recommandé. Le taux d'aération doit être progressivement augmenté au début. Le débit de gaz sera réglé de telle sorte que les phases restent bien séparées, de manière à limiter au minimum le mélange des phases et de la solution d'acétate d'éthyle dans l'eau. Couper l'arrivée de gaz après cinq minutes. Si le volume de la phase organique diminue de plus de 20 % par dissolution dans l'eau, on répétera l'opération en étant particulièrement attentif au débit de gaz. Verser la phase organique dans une ampoule à décanter. Reverser dans l'appareil d'extraction l'eau provenant de la phase aqueuse qui se trouverait dans l'ampoule à décanter (il ne devrait pas y en avoir plus de quelques ml). Filtrer la phase d'acétate d'éthyle à travers un papier filtre qualitatif sec dans un bécher de 250 ml. Verser à nouveau 100 ml d'acétate d'éthyle dans l'appareil d'extraction et y faire passer de l'azote ou de l'air pendant cinq minutes. Soutirer la phase organique dans l'ampoule à décanter utilisée pour la première séparation, éliminer la phase aqueuse et faire passer la phase organique à travers le même filtre. Rincer l'ampoule à décanter et le filtre avec environ 20 ml d'acétate d'éthyle. Évaporer l'extrait d'acétate d'éthyle jusqu'à dessiccation complète sur un bain-marie (sorbonne). Diriger un léger courant d'air sur la surface de la solution pour accélérer l'évaporation. 3.3.2. Précipitation et filtration Dissoudre le résidu sec visé au point 3.3.1 dans 5 ml de méthanol, ajouter 40 ml d'eau et 0,5 ml de HCl dilué (3.2.3), et agiter le mélange avec un agitateur magnétique. Ajouter à cette solution 30 ml de précipitant (3.2.6) avec une éprouvette graduée. Le précipité se forme par agitation. Après avoir agité pendant dix minutes, laisser le mélange reposer pendant au moins cinq minutes. Filtrer le mélange dans un creuset de Gooch dont la base est recouverte d'un filtre en fibre de verre. Laver le filtre sous faible dépression avec environ 2 ml d'acide acétique glacial. Ensuite, bien laver le bécher, le barreau aimanté et le creuset avec de l'acide acétique glacial (environ 40-50 ml). Il n'est pas nécessaire de transférer quantitativement sur le filtre le précipité qui adhère aux parois du bécher, parce que la solution du précipité destinée au titrage est reversée dans le bécher de précipitation, le précipité restant étant ensuite dissous. 3.3.3. Dissolution du précipité Dissoudre le précipité dans le creuset filtrant par addition à chaud (environ 80 °C) de la solution de tartrate d'ammonium (3.2.8) en trois fractions de 10 ml. Laisser chaque fraction reposer pendant quelques minutes dans le creuset avant de la filtrer dans la fiole. Verser le contenu de la fiole filtrante dans le bécher utilisé pour la précipitation. Rincer les parois du bécher avec 20 ml de solution de tartrate pour dissoudre le reste du précipité. Laver soigneusement le creuset, l'allonge et la fiole filtrante avec 150-200 ml d'eau et reverser l'eau de rinçage dans le bécher utilisé pour la précipitation. 3.3.4. Titrage Agiter la solution avec un agitateur magnétique (3.2.16), ajouter quelques gouttes de pourpre de bromocrésol (3.2.5) et ajouter la solution d'ammoniaque diluée (3.2.9) jusqu'à obtention d'une coloration violette (initialement, la solution est légèrement acide en raison du résidu d'acide acétique utilisé pour le rinçage). Ajouter ensuite 10 ml de tampon d'acétate (3.2.10), plonger les électrodes dans la solution et doser potentiométriquement avec la «solution de carbate» étalon (3.2.11), l'extrémité de la burette étant immergée dans la solution. La vitesse de titrage ne doit pas dépasser 2 ml/min. Le point d'équivalence est l'intersection des tangentes aux deux parties de la courbe du potentiel. On constatera parfois que l'inflexion de la courbe du potentiel s'aplatit, ce à quoi on peut remédier en nettoyant soigneusement l'électrode de platine (par polissage au moyen d'un papier abrasif). 3.3.5. Témoin Simultanément, procéder à un dosage à blanc en suivant toute la méthode avec 5 ml de méthanol et 40 ml d'eau, conformément aux instructions énoncées au point 3.3.2. Le dosage à blanc doit rester inférieur à 1 ml, sans quoi la pureté des réactifs (3.2.3, 3.2.7, 3.2.8, 3.2.9, 3.2.10) est suspecte (notamment leur teneur en métaux lourds) et il y a lieu de les remplacer. Il sera tenu compte du dosage à blanc dans le calcul des résultats. 3.3.6. Contrôle du facteur de la «solution de carbate» Calculer chaque jour le facteur concernant la solution de carbate avant utilisation. À cet effet, doser 10 ml de la solution étalon de sulfate de cuivre (3.2.12) avec la «solution de carbate» après addition de 100 ml d'eau et 10 ml du tampon d'acétate (3.2.10). Si la quantité utilisée est égale à a ml, le facteur f s'obtient comme suit:
et tous les résultats des dosages sont multipliés par ce facteur. 3.4. Calcul des résultats Chaque agent de surface non ionique a son propre facteur en fonction de sa composition, et notamment de la longueur de la chaîne d'oxyde d'alkène. Les concentrations en agents de surface non ioniques sont exprimées par rapport à une substance de référence, un nonylphénol à dix unités d'oxyde d'éthylène (NP 10) pour lequel le facteur de conversion est égal à 0,054. La quantité d'agent de surface présente dans l'échantillon se trouve exprimée à l'aide de ce facteur comme suit: (b – c) × f × 0,054 = mg d'agent de surface non ionique exprimé en mg d'équivalent NP 10 où:
3.5. Expression des résultats Exprimer les résultats en mg/l sous forme d'équivalent NP 10 à 0,1 mg près. 4. Traitement préliminaire des agents de surface anioniques à examiner 4.1. Notes préliminaires 4.1.1. Traitement des échantillons Le traitement des agents de surface anioniques et des détergents préalablement à la détermination de la biodégradabilité primaire par le test de confirmation est le suivant:
Le but de l'extraction alcoolique est d'éliminer des produits commercialisés les composants insolubles et inorganiques qui peuvent, le cas échéant, perturber le test de biodégradabilité. 4.1.2. Procédé d'échange d'ions Il est nécessaire, pour l'exactitude des tests de biodégradabilité, d'isoler et de séparer les agents de surface anioniques du savon et des agents de surface non ioniques et cationiques. Ce résultat est obtenu grâce à l'application d'une technique d'échange d'ions utilisant une résine échangeuse d'anions macroporeuse et les agents d'élution appropriés permettant l'élution fractionnée. Le savon et les agents de surface anioniques et non ioniques se trouvent ainsi isolés en une seule opération. 4.1.3. Contrôle analytique Après homogénéisation, la teneur en agents de surface anioniques du détergent synthétique est déterminée suivant la méthode d'analyse à la MBAS. La teneur en savon est déterminée selon une méthode appropriée. Cette analyse des produits est nécessaire pour le calcul des quantités requises pour la préparation des fractions destinées aux essais de biodégradabilité. Une extraction quantitative ne s'impose pas; toutefois, on extraira au moins 80 % des agents de surface anioniques. Habituellement, on en obtient 90 % et plus. 4.2. Principe À partir d'un échantillon homogène (poudres, pâtes et liquides desséchés), on obtient un extrait par l'éthanol qui contient les agents de surface, le savon et d'autres composants solubles dans l'alcool, de l'échantillon de détergent. L'extrait par l'éthanol est évaporé et dissous dans un mélange isopropanol/eau; on fait passer la solution ainsi obtenue à travers un dispositif mixte échange de cations fortement acide/échange d'anions macroporeux, porté à la température de 50 °C. Cette température est nécessaire pour empêcher la précipitation des acides gras en milieu acide. Les agents de surface non ioniques restent dans l'effluent. Les acides gras du savon sont séparés par extraction avec de l'éthanol contenant du CO2. On obtient alors les agents de surface anioniques sous forme de sels d'ammonium par élution avec une solution de bicarbonate d'ammonium dans un mélange isopropanol/eau. Ces sels d'ammonium sont utilisés pour le test de biodégradation. Les agents de surface cationiques, susceptibles de perturber le test de biodégradabilité et la procédure analytique, sont éliminés par l'échangeur de cations placé au-dessus de l'échangeur d'anions. 4.3. Produits chimiques et appareillage 4.3.1. Eau désionisée 4.3.2. Éthanol, 95 % (v/v) C2H5OH (dénaturants admis: méthyléthylcétone ou méthanol) 4.3.3. Mélange isopropanol/eau (50/50 v/v): — 50 parties d'isopropanol (CH3CHOH.CH3), — 50 parties d'eau (4.3.1). 4.3.4. Solution de dioxyde de carbone dans l'éthanol (environ 0,1 % de CO2): au moyen d'un tube de transfert doté d'un disque en verre fritté incorporé, faire barboter le dioxyde de carbone (CO2) à travers l'éthanol (4.3.2) pendant dix minutes. La solution doit être préparée extemporanément. 4.3.5. Solution de bicarbonate d'ammonium (60/40 v/v): 0,3 mol de NH4HCO3 dans 1 000 ml d'un mélange isopropanol/eau constitué de 60 parties d'isopropanol et de 40 parties d'eau (4.3.1) 4.3.6. Échangeur de cations (KAT), fortement acide, résistant à l'alcool (50-100 mesh) 4.3.7. Échangeur d'anions (AAT), macroporeux, Merck Lewatit MP 7080 (70-150 mesh) ou équivalent 4.3.8. Acide chlorhydrique, 10 % HCl (p/p) 4.3.9. Ballon à fond rond de 2 000 ml avec rodage conique et condenseur à reflux 4.3.10. Entonnoir filtrant de 90 mm de diamètre (pouvant être chauffé) pour filtres en papier 4.3.11. Fioles à vide de 2 000 ml 4.3.12. Colonnes d'échangeurs à enveloppe chauffante et robinet: tube intérieur de 60 mm de diamètre et de 450 mm de hauteur (voir figure 4) 4.3.13. Bain-marie 4.3.14. Étuve de séchage à vide 4.3.15. Thermostat 4.3.16. Évaporateur rotatif 4.4. Préparation de l'extrait et séparation des agents de surface anioniques 4.4.1. Préparation de l'extrait La quantité d'agents de surface nécessaire pour l'essai de biodégradation est d'environ 50 g MBAS. Normalement, la quantité de produit à extraire ne dépasse pas 1 000 g, mais il peut être nécessaire d'extraire des quantités supplémentaires de l'échantillon. Pour des raisons pratiques, la quantité de produit utilisée sera, dans la plupart des cas, limitée à 5 000 g lors de la préparation des extraits pour l'essai de biodégradation. L'expérience a montré qu'une série d'extractions limitées est préférable à une seule extraction d'une grande quantité de produit. En ce qui concerne les échangeurs, les quantités spécifiées sont conçues pour une capacité de 600 à 700 mmol d'agents de surface et de savon. 4.4.2. Isolement des composants solubles dans l'alcool Ajouter 250 g du détergent à analyser à 1 250 ml d'éthanol et porter le mélange à ébullition, puis le soumettre à reflux pendant une heure, en agitant. Filtrer la solution alcoolique chaude dans un entonnoir filtrant à larges pores, porté à la température de 50 °C, et aspirer fortement. Laver la fiole et l'entonnoir filtrant avec environ 200 ml d'éthanol chaud. Recueillir le filtrat et le lavage du filtre dans une fiole à vide. Lorsque les produits à analyser sont des pâtes ou des liquides, s'assurer que l'échantillon ne contient pas plus de 55 g d'agents de surface anioniques, ni plus de 35 g de savon. Évaporer cet échantillon pesé jusqu'à dessiccation complète. Dissoudre le résidu dans 2 000 ml d'éthanol et procéder comme ci-dessus. Dans le cas de poudres de faible densité apparente (< 300 g/l), il est recommandé d'augmenter la proportion d'éthanol dans le rapport 20:1. Évaporer le filtrat d'éthanol jusqu'à dessiccation complète, de préférence au moyen d'un évaporateur rotatif. Répéter l'opération si une plus grande quantité d'extrait est nécessaire. Dissoudre le résidu dans 5 000 ml d'un mélange isopropanol/eau. 4.4.3. Préparation des colonnes d'échangeurs d'ions COLONNE D'ÉCHANGEURS DE CATIONS Placer 600 ml de résine échangeuse de cations (4.3.6) dans un bécher de 3 000 ml et couvrir en ajoutant 2 000 ml d'acide chlorhydrique (4.3.8). Laisser reposer pendant au moins deux heures en agitant de temps en temps. Décanter l'acide et transférer la résine dans la colonne (4.3.12) au moyen d'eau désionisée. La colonne doit comporter un tampon en laine de verre. Laver la colonne avec de l'eau désionisée à un débit de 10-30 ml/min jusqu'à ce que l'éluat soit exempt de chlorure. Déplacer l'eau avec 2 000 ml d'un mélange isopropanol/eau (4.3.3) à un débit de 10-30 ml/min. La colonne d'échangeurs est prête à l'emploi. COLONNE D'ÉCHANGEURS D'ANIONS Placer 600 ml de résine échangeuse d'anions (4.3.7) dans un bécher de 3 000 ml et couvrir en ajoutant 2 000 ml d'eau désionisée. Laisser l'échangeur gonfler pendant au moins deux heures. Transférer la résine dans la colonne avec de l'eau désionisée. La colonne doit comporter un tampon en laine de verre. Laver la colonne avec une solution 0,3 M de bicarbonate d'ammonium (4.3.5) jusqu'à ce qu'elle soit exempte de chlorure, ce qui nécessite environ 5 000 ml de solution. Laver ensuite avec 2 000 ml d'eau désionisée. Déplacer l'eau avec 2 000 ml d'un mélange isopropanol/eau (4.3.3) à un débit de 10-30 ml/min. La colonne d'échangeurs est maintenant sous forme OH et prête à l'emploi. 4.4.4. Procédé d'échange d'ions Monter les colonnes d'échangeurs de telle manière que la colonne d'échangeurs de cations se trouve au-dessus de la colonne d'échangeurs d'anions. Porter les colonnes à la température de 50 °C en utilisant un thermostat. Chauffer 5 000 ml de la solution obtenue au point 4.4.2 jusqu'à 60 °C et passer la solution à travers le groupe d'échangeurs à un débit de 20 ml/min. Laver les colonnes avec 1 000 ml d'un mélange chaud d'isopropanol/eau (4.3.3). Pour obtenir les agents de surface anioniques synthétiques (MBAS), démonter la colonne KAT. Éluer les acides gras du savon de la colonne KAT au moyen de 5 000 ml d'une solution d'éthanol/CO2 à 50 °C (4.3.4). Jeter l'éluat. Éluer ensuite les MBAS de la colonne AAT au moyen de 5 000 ml de solution de bicarbonate d'ammonium (4.3.5). Évaporer l'éluat jusqu'à dessiccation sur un bain de vapeur ou dans un évaporateur rotatif. Les résidus contiennent les MBAS (sous forme de sel d'ammonium) et, éventuellement, les produits anioniques non tensioactifs qui ne nuisent pas au test de biodégradation. Ajouter de l'eau désionisée jusqu'à obtention d'un volume déterminé et doser la teneur en MBAS dans l'aliquote. La solution est utilisée comme solution étalon des détergents anioniques pour l'essai de biodégradation. La solution doit être maintenue à une température inférieure à 5 °C. 4.4.5. Régénération des résines échangeuses d'ions L'échangeur de cations est jeté après emploi. On régénère la résine échangeuse d'anions en faisant passer dans la colonne une quantité supplémentaire d'une solution de bicarbonate d'ammonium (4.3.5) à un débit d'environ 10 ml/min jusqu'à ce que l'éluat soit exempt d'agents de surface anioniques (essai au bleu de méthylène). Laver ensuite l'échangeur d'anions avec un mélange de 2 000 ml d'isopropanol/eau (4.3.3). L'échangeur d'anions peut de nouveau être utilisé. 5. Traitement préliminaire des agents de surface non ioniques à examiner 5.1. Notes préliminaires 5.1.1. Traitement des échantillons Le traitement des agents de surface non ioniques et des détergents préalablement à la détermination de la biodégradabilité primaire par le test de confirmation est le suivant:
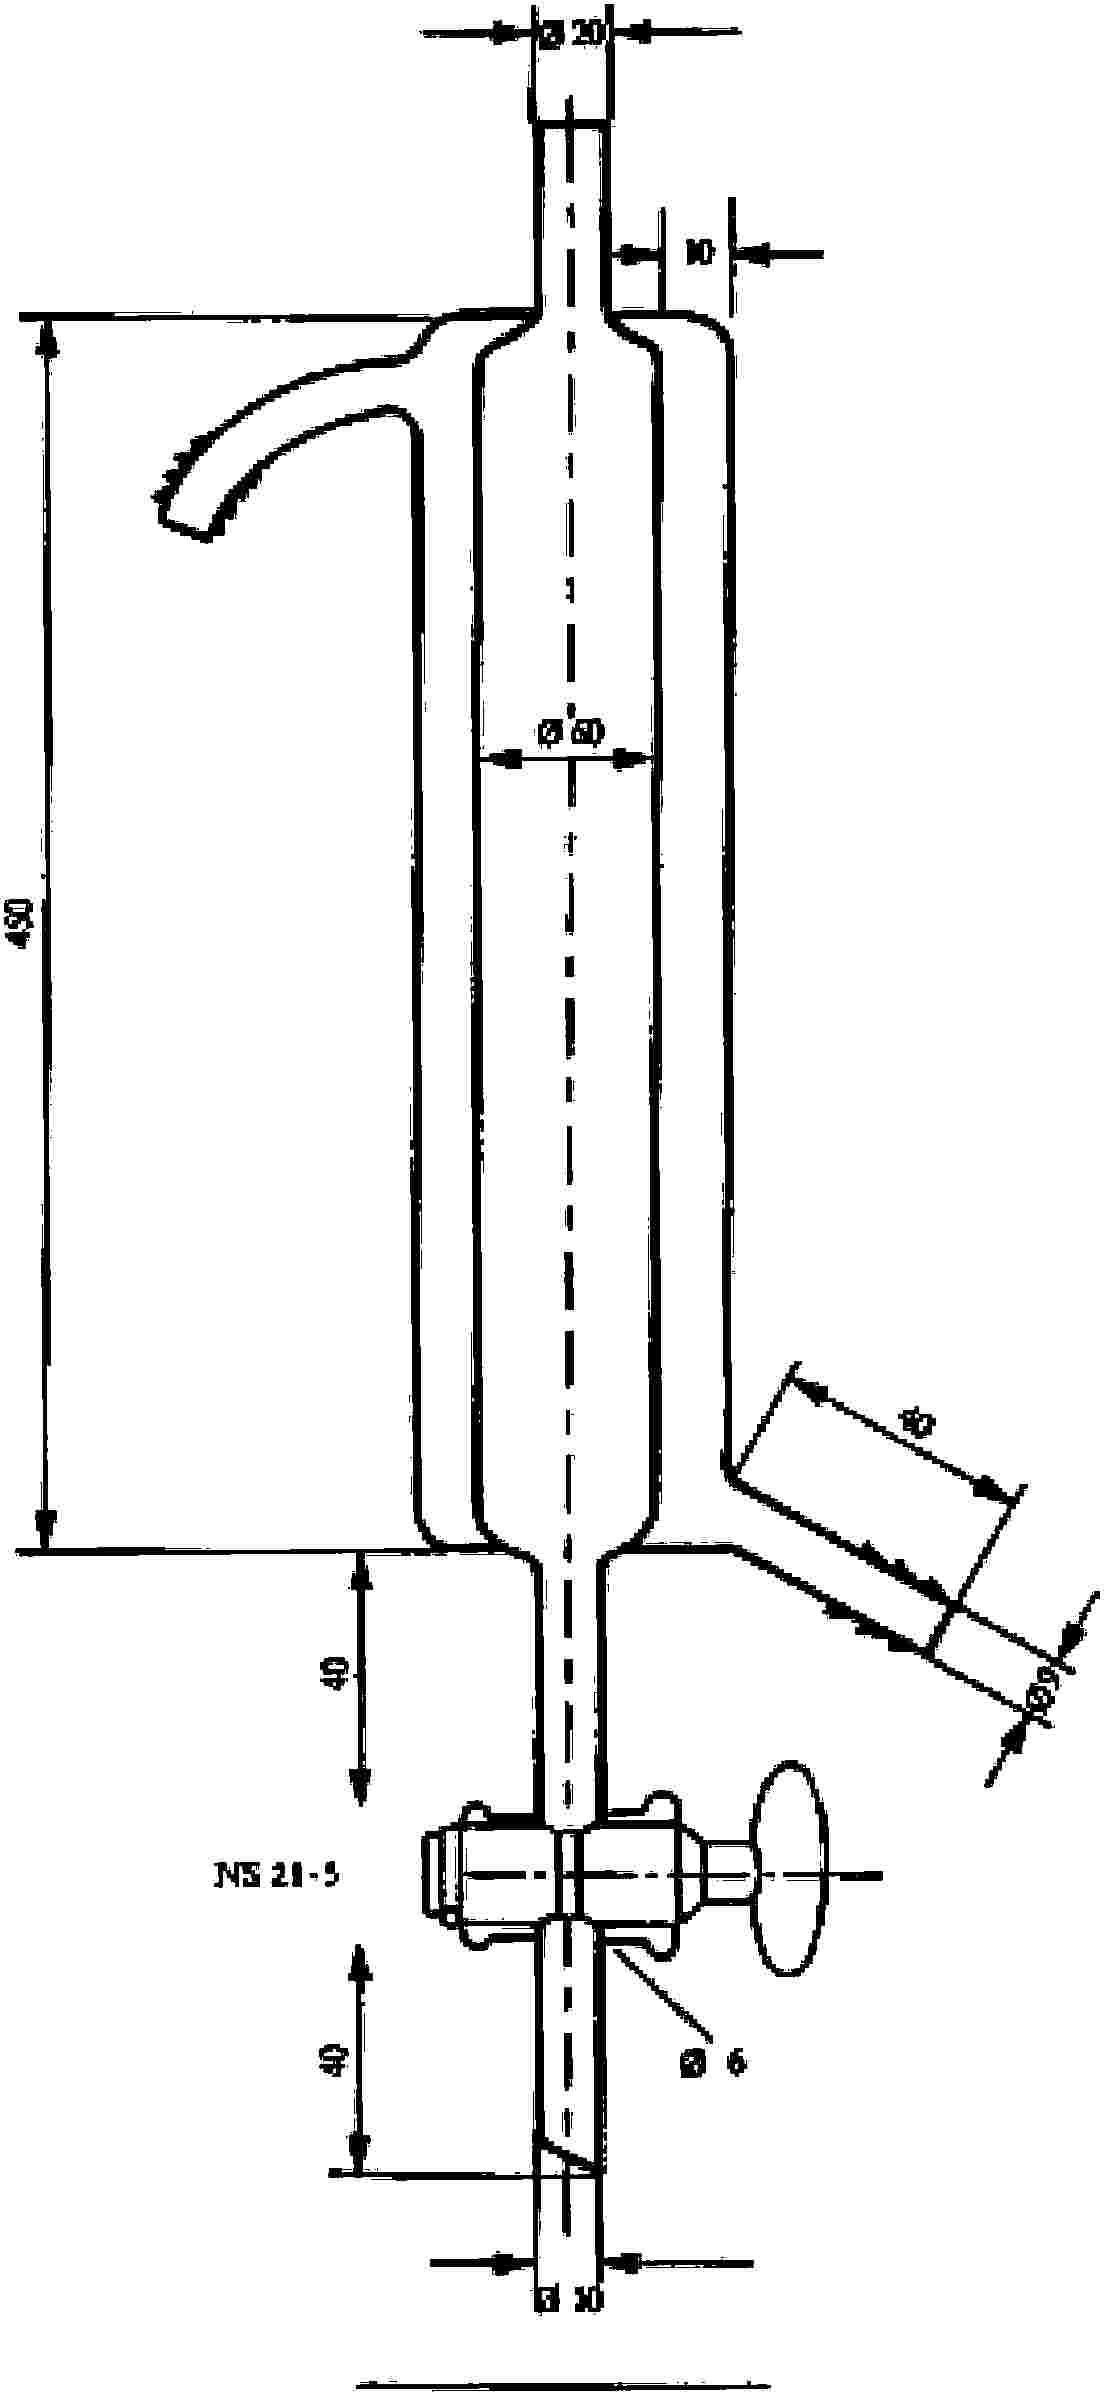
Le but de l'extraction alcoolique est d'éliminer des produits commercialisés les composants insolubles et inorganiques qui peuvent, le cas échéant, perturber le test de biodégradabilité. 5.1.2. Procédé d'échange d'ions Il est nécessaire, pour l'exactitude des tests de biodégradabilité, d'isoler et de séparer les agents de surface non ioniques du savon et des agents de surface anioniques et cationiques. Ce résultat est obtenu grâce à l'application d'une technique d'échange d'ions utilisant une résine échangeuse d'anions macroporeuse et les agents d'élution appropriés permettant l'élution fractionnée. Le savon et les agents de surface anioniques et non ioniques se trouvent ainsi isolés en une seule opération. 5.1.3. Contrôle analytique Après homogénéisation, on détermine la teneur du détergent en agents de surface anioniques et non ioniques suivant la méthode d'analyse à la MBAS et à la BiAS. La teneur en savon est déterminée selon une méthode appropriée. Cette analyse du produit est nécessaire en vue du calcul des quantités requises pour la préparation des fractions destinées aux essais de biodégradabilité. Une extraction quantitative ne s'impose pas; toutefois, on extraira au moins 80 % des agents de surface non ioniques. Habituellement, on en obtient 90 % et plus. 5.2. Principe À partir d'un échantillon homogène (poudres, pâtes et liquides préalablement desséchés), on obtient un extrait par l'éthanol qui contient les agents de surface, le savon et d'autres composants solubles dans l'alcool, de l'échantillon de détergent. L'extrait par l'éthanol est évaporé et dissous dans un mélange isopropanol/eau; on fait passer la solution ainsi obtenue à travers un dispositif mixte échange de cations fortement acide/échange d'anions macroporeux, porté à la température de 50 °C. Cette température est nécessaire pour empêcher la précipitation des acides gras en milieu acide. Les agents de surface non ioniques sont extraits de l'effluent par évaporation. Les agents de surface cationiques, susceptibles de perturber le test de biodégradation et la méthode analytique, sont éliminés par l'échangeur de cations placé au-dessus de l'échangeur d'anions. 5.3. Produits chimiques et appareillage 5.3.1. Eau désionisée. 5.3.2. Éthanol (C2H5OH) 95 % (v/v) (dénaturants admis: méthyléthylcétone ou méthanol) 5.3.3. Mélange isopropanol/eau (50/50 v/v): — 50 parties d'isopropanol (CH3CHOH.CH3), — 50 parties d'eau (5.3.1). 5.3.4. Solution de bicarbonate d'ammonium (60/40 v/v): 0,3 mol de NH4HCO3 dans 1 000 ml d'un mélange isopropanol/eau constitué de 60 parties d'isopropanol et de 40 parties d'eau (5,3.1) 5.3.5. Échangeur de cations (KAT), fortement acide, résistant à l'alcool (50-100 mesh) 5.3.6. Échangeur d'anions (AAT), macroporeux, Merck Lewatit MP 7080 (70-150 mesh) ou équivalent 5.3.7. Acide chlorhydrique, 10 % HCl (p/p) 5.3.8. Ballon à fond rond de 2 000 ml avec rodage conique et condenseur à reflux 5.3.9. Entonnoir filtrant de 90 mm de diamètre (pouvant être chauffé) pour filtres en papier 5.3.10. Fioles à vide de 2 000 ml 5.3.11. Colonnes d'échangeurs à enveloppe chauffante et robinet: tube intérieur de 60 mm de diamètre et de 450 mm de hauteur (voir figure 4) 5.3.12. Bain-marie 5.3.13. Étuve de séchage à vide 5.3.14. Thermostat 5.3.15. Évaporateur rotatif 5.4. Préparation de l'extrait et séparation des agents de surface non ioniques 5.4.1. Préparation de l'extrait La quantité d'agents de surface nécessaire pour l'essai de dégradation est d'environ 25 g BiAS. Lors de la préparation des extraits pour les essais de biodégradation, la quantité de produit utilisée sera limitée à 2 000 g au maximum. De ce fait, il pourra être nécessaire de recommencer l'opération plusieurs fois afin d'obtenir une quantité suffisante pour l'essai de biodégradation. L'expérience a montré qu'une série d'extractions limitées est préférable à une seule extraction d'une grande quantité de produit. 5.4.2. Isolement des composants solubles dans l'alcool Ajouter 250 g du détergent à analyser à 1 250 ml d'éthanol et porter le mélange à ébullition, puis le soumettre à reflux pendant une heure, en agitant. Filtrer la solution alcoolique chaude dans un entonnoir filtrant à larges pores, porté à la température de 50 °C, et aspirer fortement. Laver la fiole et l'entonnoir filtrant avec environ 200 ml d'éthanol chaud. Recueillir le filtrat et le lavage du filtre dans une fiole à vide. Lorsque les produits à analyser sont des pâtes ou des liquides, s'assurer que l'échantillon ne contient pas plus de 25 g d'agents de surface anioniques, ni plus de 35 g de savon. Évaporer cet échantillon pesé jusqu'à dessiccation complète. Dissoudre le résidu dans 500 ml d'éthanol et procéder comme ci-dessus. Dans le cas de poudres de faible densité apparente (< 300 g/l), il est recommandé d'augmenter la proportion d'éthanol dans le rapport 20:1. Évaporer le filtrat d'éthanol jusqu'à dessiccation complète, de préférence au moyen d'un évaporateur rotatif. Répéter l'opération si une plus grande quantité d'extrait est nécessaire. Dissoudre le résidu dans 5 000 ml d'un mélange isopropanol/eau. 5.4.3. Préparation des colonnes d'échangeurs d'ions COLONNE D'ÉCHANGEURS DE CATIONS Placer 600 ml de résine échangeuse de cations (5.3.5) dans un bécher de 3 000 ml et couvrir en ajoutant 2 000 ml d'acide chlorhydrique (5.3.7). Laisser reposer pendant au moins deux heures en agitant de temps en temps. Décanter l'acide et transférer la résine dans la colonne (5.3.2011) au moyen d'eau désionisée. La colonne doit comporter un tampon en laine de verre. Laver la colonne avec de l'eau désionisée à un débit de 10-30 ml/min jusqu'à ce que l'éluat soit exempt de chlorure. Déplacer l'eau avec 2 000 ml d'un mélange isopropanol/eau (5,3.3) à un débit de 10-30 ml/min. La colonne d'échangeurs est prête à l'emploi. COLONNE D'ÉCHANGEURS D'ANIONS Placer 600 ml de résine échangeuse d'anions (5.3.6) dans un bécher et l'immerger en totalité en ajoutant 2 000 ml d'eau désionisée. Laisser l'échangeur gonfler pendant au moins deux heures. Transférer la résine dans la colonne avec de l'eau désionisée. La colonne doit comporter un tampon en laine de verre. Laver la colonne avec une solution 0,3 M de bicarbonate d'ammonium (5,30,4) jusqu'à ce qu'elle soit exempte de chlorure,. ce qui nécessite environ 5 000 ml de solution. Laver ensuite avec 2 000 ml d'eau désionisée. Déplacer l'eau avec 2 000 ml d'un mélange isopropanol/eau (5.3.3) à un débit de 10-30 ml/min. La colonne d'échangeurs est maintenant sous forme OH et prête à l'emploi. 5.4.4. Procédé d'échange d'ions Monter les colonnes d'échangeurs de telle manière que la colonne d'échangeurs de cations se trouve au-dessus de la colonne d'échangeurs d'anions. Porter les colonnes à la température de 50 °C en utilisant un thermostat. Chauffer 5 000 ml de la solution obtenue au point 5.4.2 jusqu'à 60 °C et passer la solution à travers le groupe d'échangeurs à un débit de 20 ml/min. Laver les colonnes avec 1 000 ml d'un mélange chaud d'isopropanol/eau (5.3.3). Pour obtenir les agents de surface non ioniques, recueillir le filtrat et le lavage du filtre et les faire évaporer jusqu'à dessiccation complète, de préférence au moyen d'un évaporateur rotatif. Le résidu contient le BiAS. Ajouter de l'eau désionisée jusqu'à obtention d'un volume déterminé et doser la teneur en BiAS dans l'aliquote. La solution est utilisée comme solution étalon des agents de surface non ioniques pour l'essai de biodégradation. La solution doit être maintenue à une température inférieure à 5 °C. 5.4.5. Régénération des résines échangeuses d'ions L'échangeur de cations est jeté après emploi. On régénère la résine échangeuse d'anions en faisant passer dans la colonne environ 5 000 à 6 000 ml d'une solution de bicarbonate d'ammonium (5.3.4) à un débit d'environ 10 ml/min jusqu'à ce que l'éluat soit exempt d'agents de surface anioniques (essai au bleu de méthylène). Laver ensuite l'échangeur d'anions avec un mélange de 2 000 ml d'isopropanol/eau (5.3.3). L'échangeur d'anions peut de nouveau être utilisé.
( 1 ) JO C 95 du 23.4.2003, p. 24. ( 2 ) Avis du Parlement européen du 10 avril 2003 (non encore paru au Journal officiel), position commune du Conseil du 4 novembre 2003 (JO C 305 E du 16.12.2003, p. 11) et position du Parlement européen du 14 janvier 2004 (non encore parue au Journal officiel) et décision du Conseil du 11 mars 2004. ( 3 ) JO L 347 du 17.12.1973, p. 51. Directive modifiée en dernier lieu par le règlement (CE) no 807/2003 (JO L 122 du 16.5.2003, p. 36). ( 4 ) JO L 347 du 17.12.1973, p. 53. Directive modifiée en dernier lieu par la directive 82/243/CEE (JO L 109 du 22.4.1982, p. 18). ( 5 ) JO L 109 du 22.4.1982, p. 1. ( 6 ) JO L 109 du 22.4.1982, p. 18. ( 7 ) JO L 80 du 25.3.1986, p. 51. ( 8 ) JO L 291 du 10.10.1989, p. 55. ( 9 ) JO L 215 du 1.8.1998, p. 73. ( 10 ) JO L 200 du 30.7.1999, p. 1. Directive modifiée en dernier lieu par le règlement (CE) no 1882/2003 (JO L 284 du 31.10.2003, p. 1). ( 11 ) JO L 84 du 5.4.1993, p. 1. Règlement modifié par le règlement (CE) no 1882/2003. ( 12 ) Directives 73/404/CEE et 86/94/CEE. ( 13 ) Directives 73/405/CEE et 82/243/CEE. ( 14 ) Directive 82/242/CEE (JO L 109 du 22.4.1982, p. 1). ( 15 ) JO L 184 du 17.7.1999, p. 23. ( 16 ) JO L 262 du 27.9.1976, p. 201. Directive modifiée en dernier lieu par la directive 2004/21/CE de la Commission (JO L 57 du 25.2.2004, p. 4). ( 17 ) JO 196 du 16.8.1967, p. 1. Directive modifiée en dernier lieu par le règlement (CE) no 807/2003 (JO L 122 du 16.5.2003, p. 36). ( 18 ) JO L 227 du 8.9.1993, p. 9. ( 19 ) JO L 161 du 29.6.1994, p. 3. ( 20 ) JO L 123 du 24.4.1998, p. 1. Directive modifiée par le règlement (CE) no 1882/2003. ( 21 ) JO L 50 du 20.2.2004, p. 44. ( 22 ) JO L 50 du 20.2.2004, p. 28. ( 23 ) JO L 358 du 18.12.1986, p. 1. Directive modifiée par la directive 2003/65/CE du Parlement européen et du Conseil (JO L 230 du 16.9.2003, p. 32). ( 24 ) JO L 353 du 31.12.2008, p. 1 ( 25 ) JO L 204 du 21.7.1998, p. 37. ( 26 ) Ces tests sont considérés comme les mieux adaptés aux agents de surface. ( 27 ) Les méthodes COD peuvent donner des résultats sur la suppression et pas sur la biodégradabilité finale. Les méthodes de la respirométrie manométrique, du MITI et de la DBO à deux phases peuvent ne pas convenir dans certains cas parce que la concentration élevée de l’essai initial peut constituer un facteur inhibant. ( 28 ) Inventaire européen des substances commerciales existantes. ( 29 ) Liste européenne des substances chimiques notifiées. ( 30 ) JO C 146 A du 15.6.1990, p. 1. ( 31 ) Office des publications officielles des Communautés européennes, 2006, ISSN 1018-5593 EUR 22543 EN. ( 32 ) JO L 396 du 30.12.2006, p. 1; rectifié au JO L 136 du 29.5.2007, p. 3. ( 33 ) Office des publications officielles des Communautés européennes, 2007, ISSN 1018-5593 EUR 20853 EN/3. ( 34 ) JO L 262 du 27.9.1976, p. 169. Directive modifiée en dernier lieu par la directive 2005/80/CE de la Commission (JO L 303 du 22.11.2005, p. 32). ( 35 ) JO L 66 du 11.3.2003, p. 26. ( 36 ) JO L 187 du 20.7.1999, p. 52. Décision telle que modifiée par la décision 2011/264/UE (JO L 111 du 30.4.2011, p. 34). ( 37 ) Union internationale de chimie pure et appliquée. ( 38 ) International Nomenclature Cosmetic Ingredient. 1. Vue d’ensemble
1.1 Références1.2 Exigences identifiées1.3 Normes associées2. Exigences identifiées
3. Normes associées
|