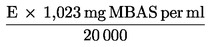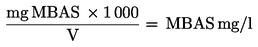|
+PRILOGA VIII PRESKUSNE IN ANALIZNE METODE |
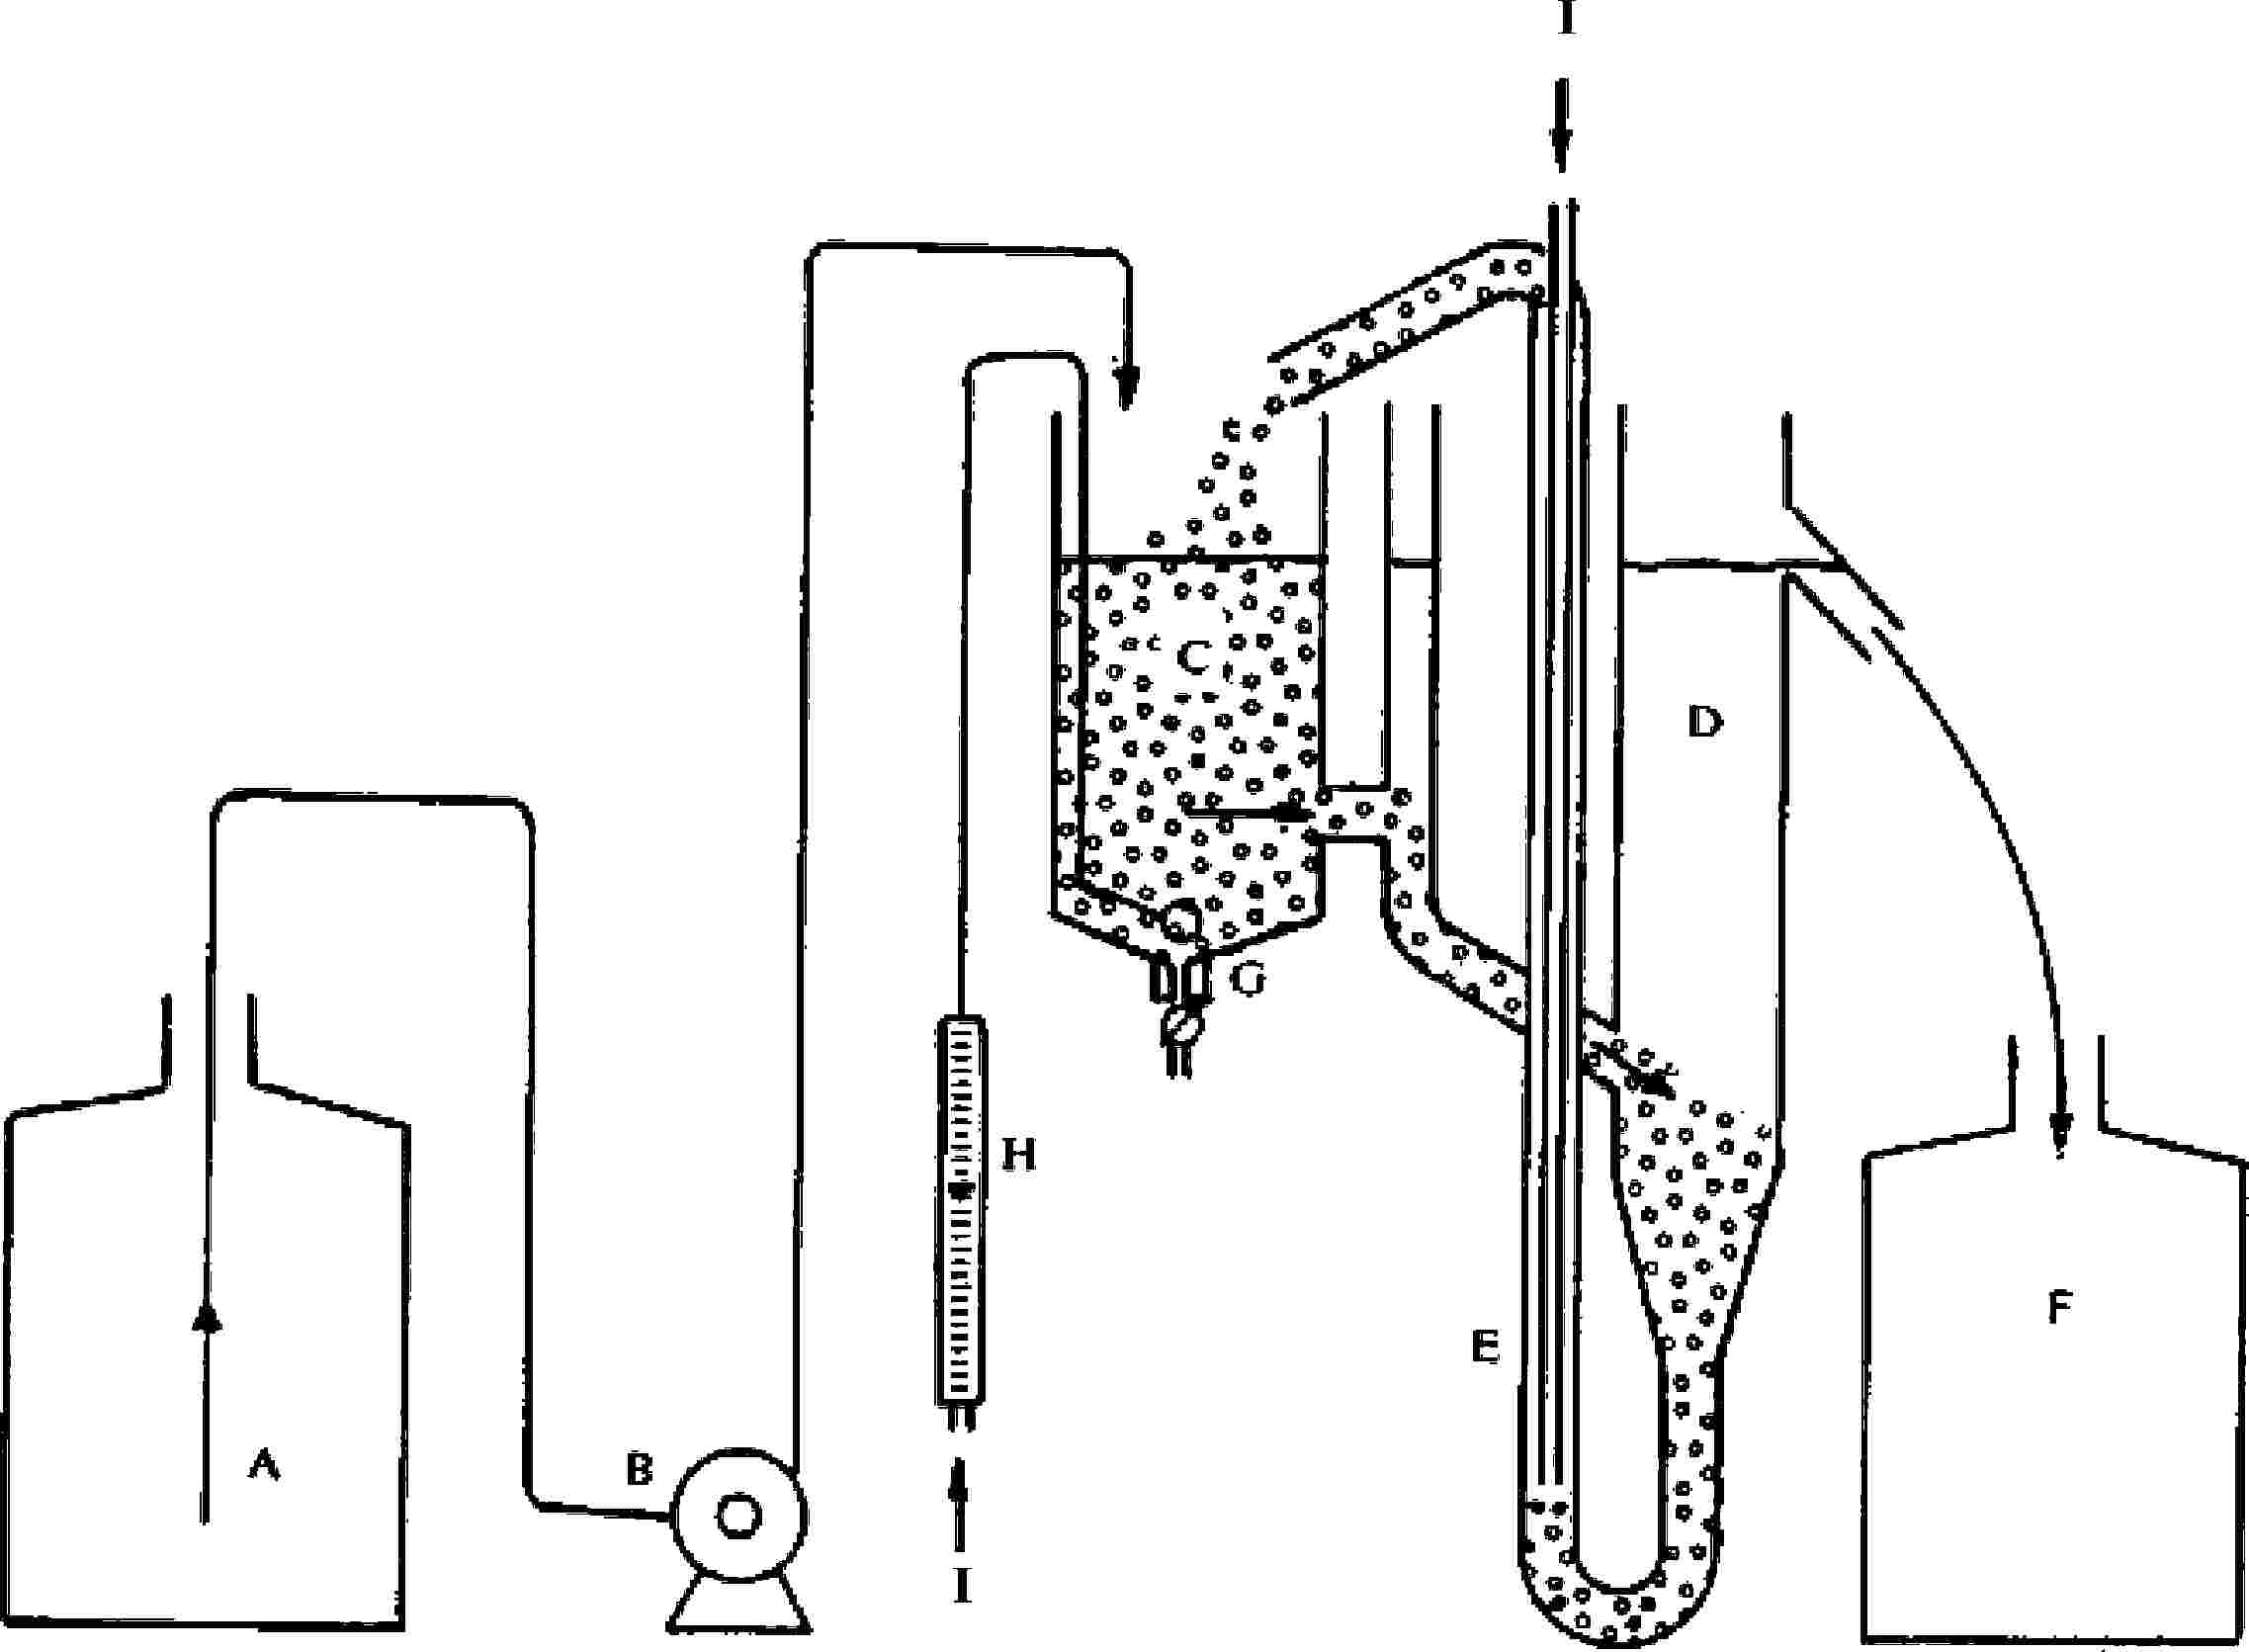
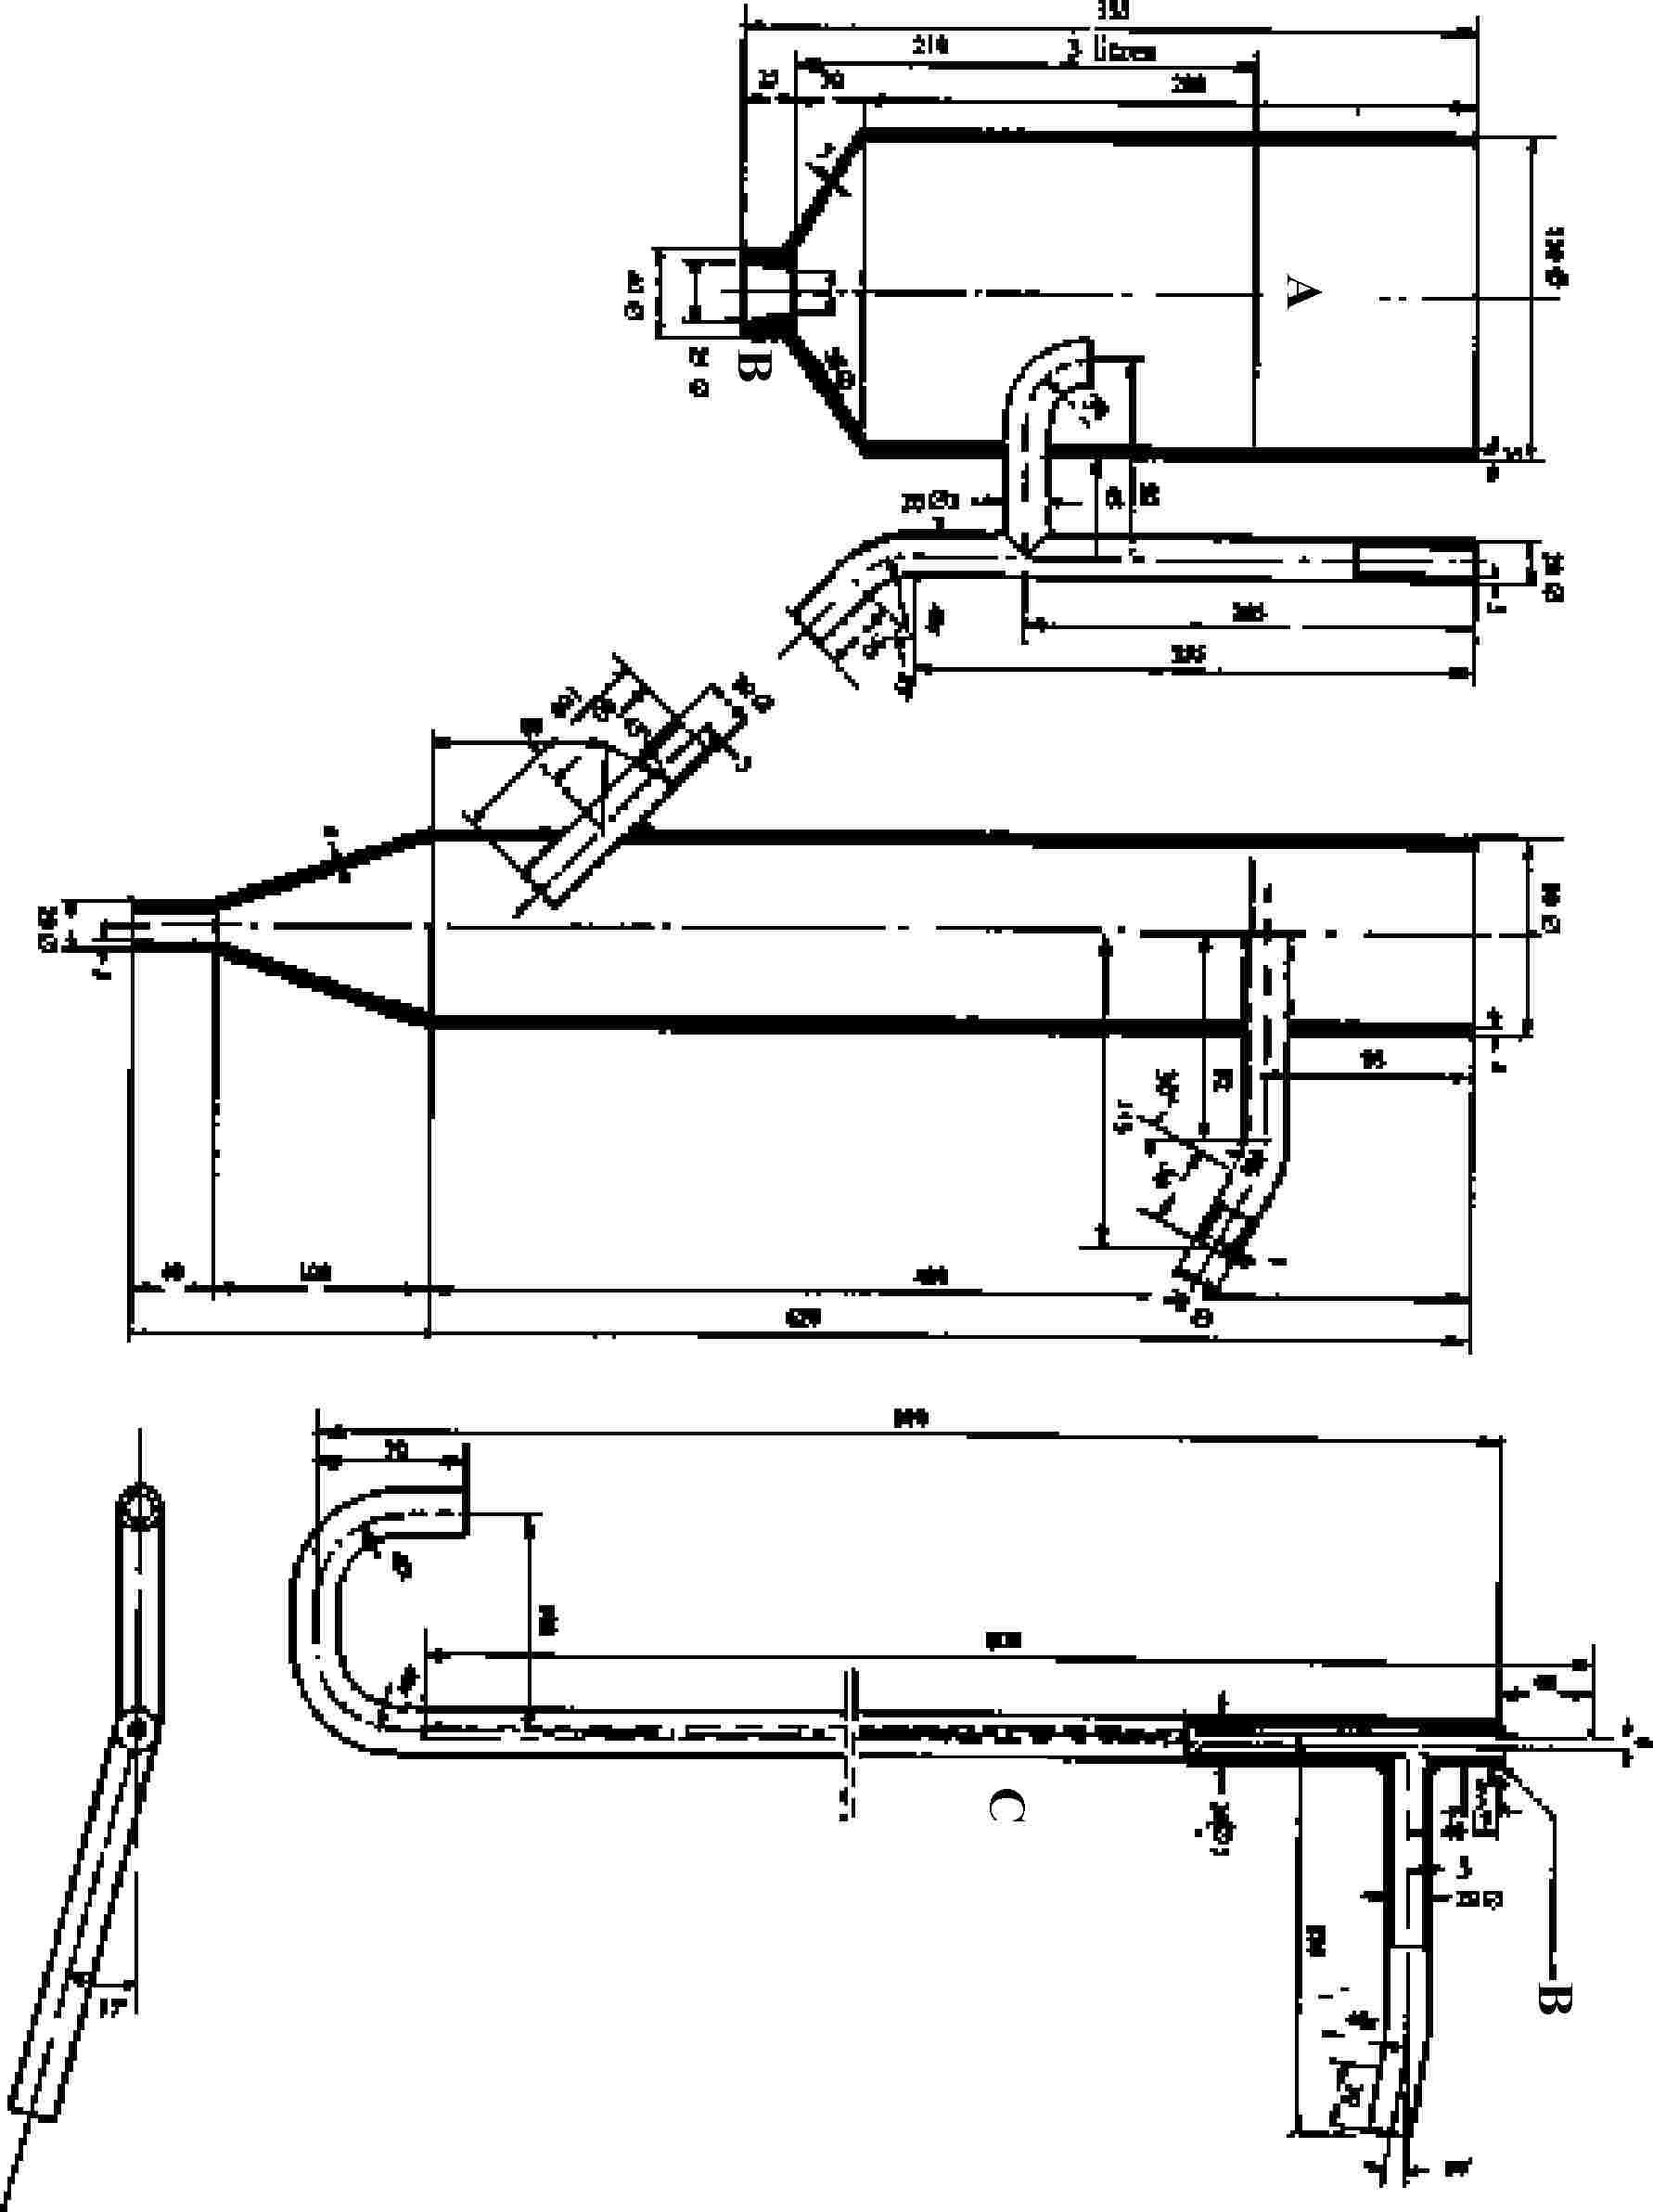
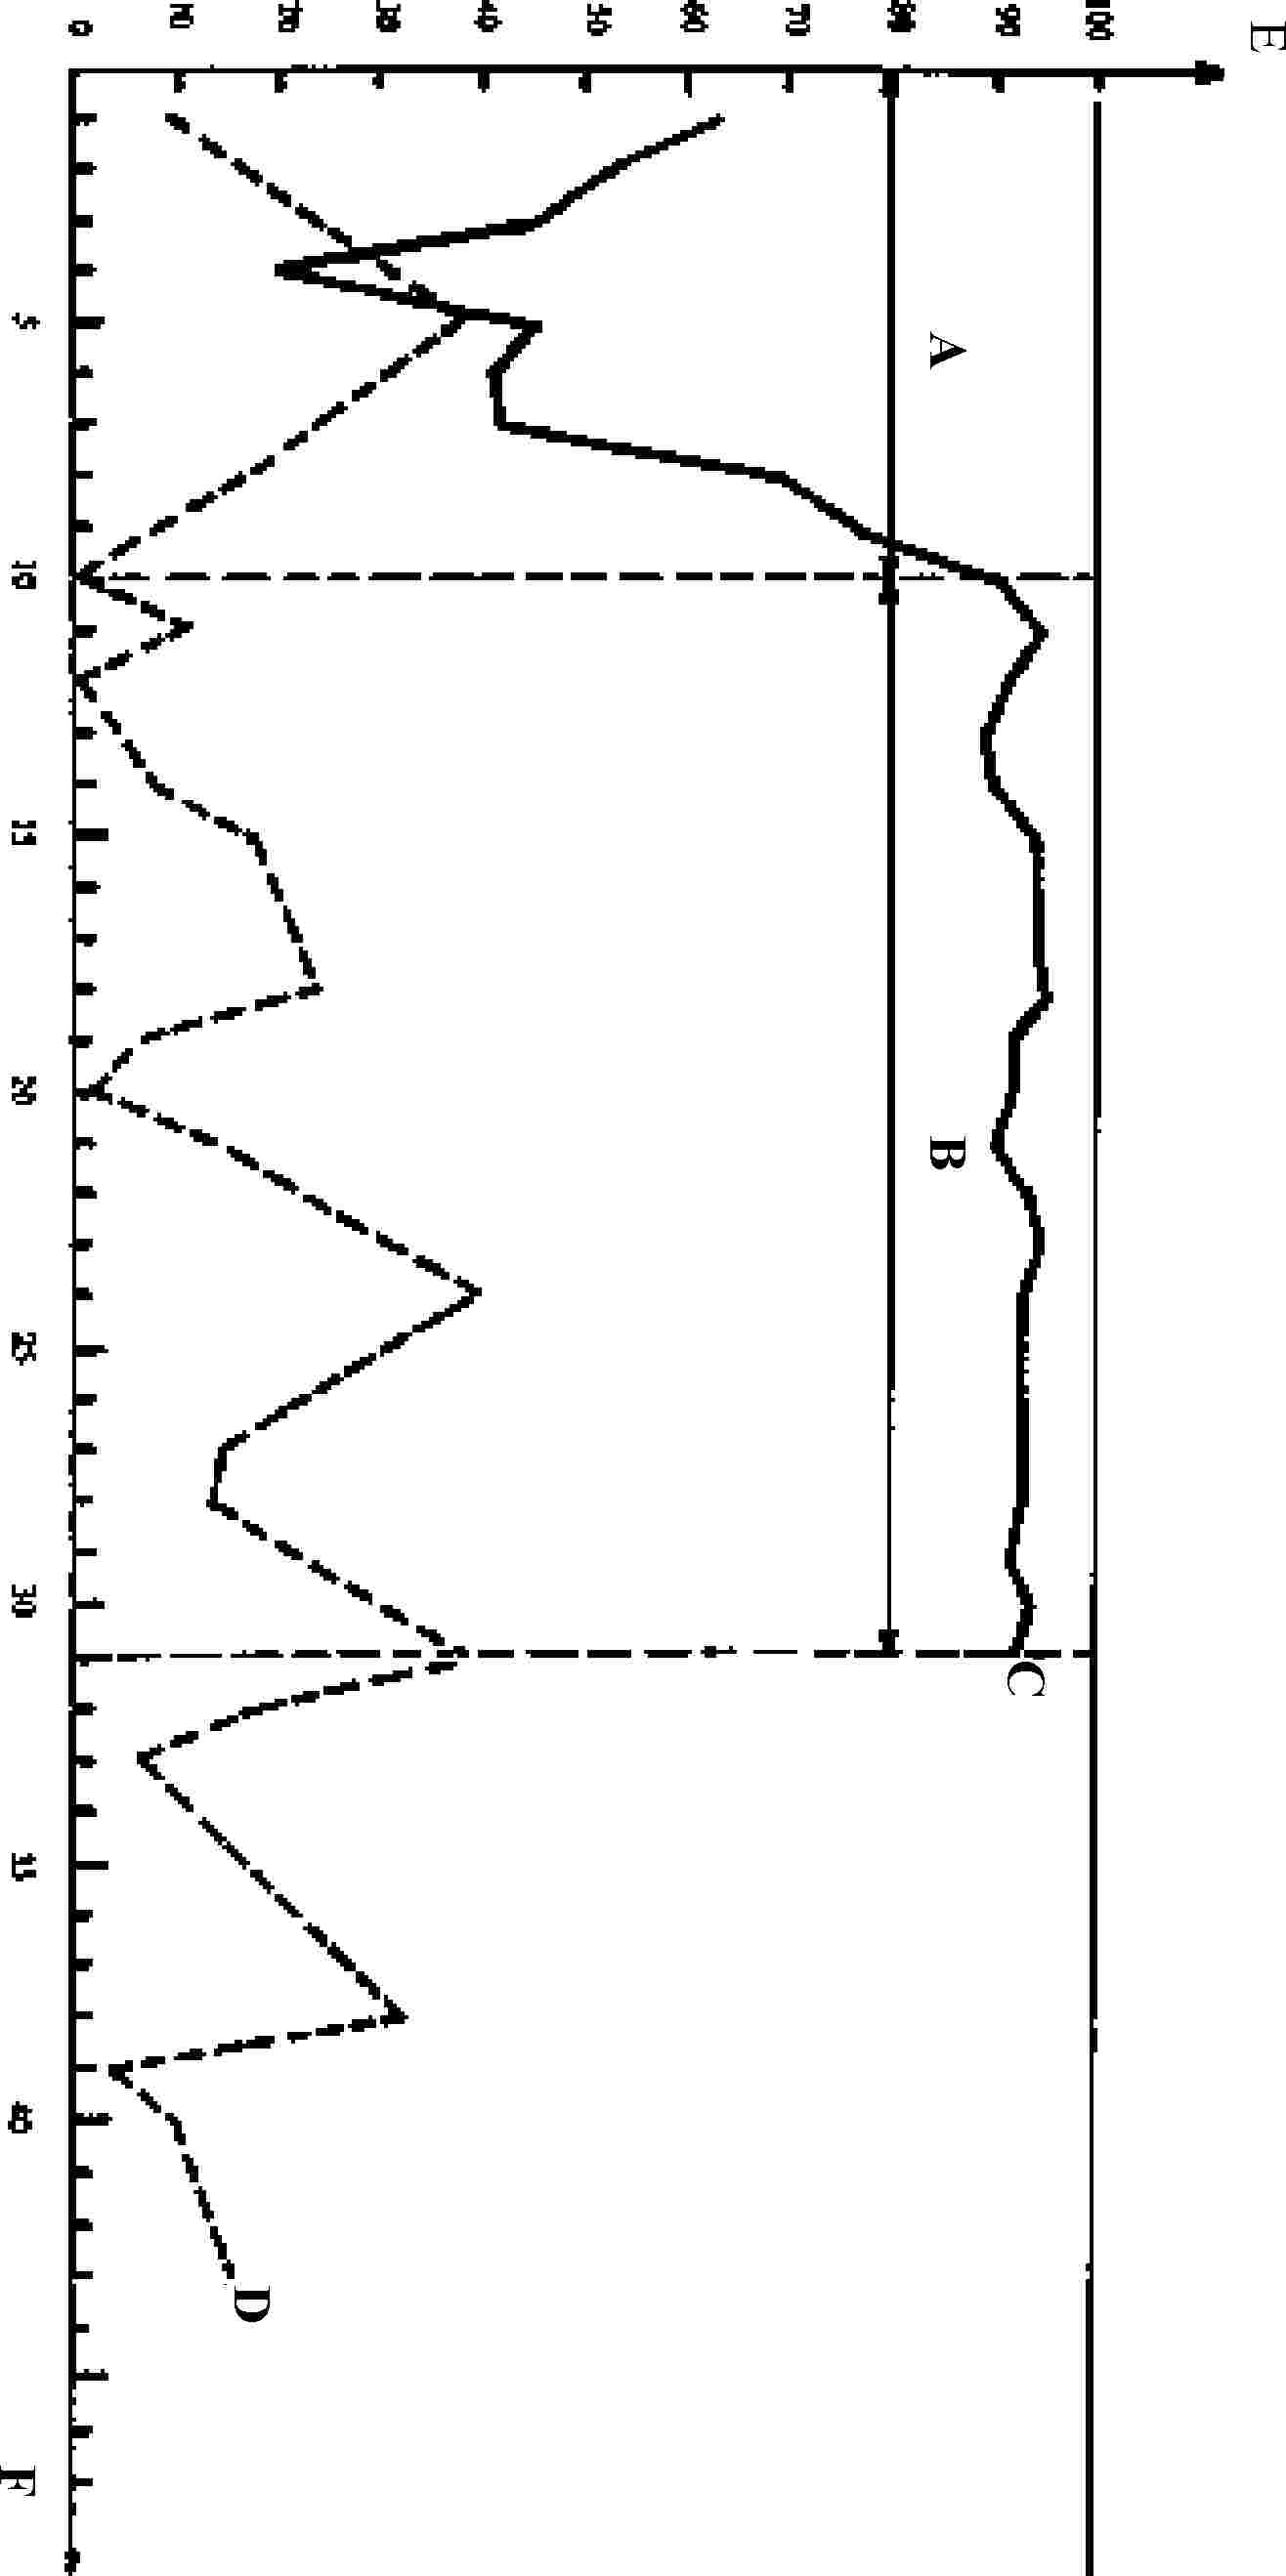
PRILOGA VIII PRESKUSNE IN ANALIZNE METODEPRILOGA VIII PRESKUSNE IN ANALIZNE METODE Spodnje preskusne in analitične metode se uporabljajo v nadzornih postopkih za detrgente, v prometu, ki jih izvajajo države članice: 1. Referenčna metoda (potrdilni preskus) 1.1 Opredelitev Ta metoda opisuje laboratorijski model aktivnega blata + sekundarni usedalnik, ki je konstruiran tako, da simulira komunalno čistilno napravo. Opisani so enaki pogoji kot v direktivah, ki so bila sprejeta pred to uredbo. Pri tej preskusni metodi se lahko uporabljajo izboljšani sodobni delovni pogoji kot so opisani v EN ISO 11733. 1.2 Oprema, potrebna za meritve Meritvena metoda vključuje majhno čistilno napravo z aktivnim blatom, ki je prikazana na sliki 1 in podrobneje na sliki 2. Oprema sestoji iz posode A za shranjevanje sintetičnih odplak, dozirne črpalke B, posode C za prezračevanje, posode D za usedanje, zračne črpalke E za recikliranje aktivnega blata in posode F za zbiranje obdelane odplake. Posodi A in F morata biti stekleni ali iz primerne plastike in s prostornino vsaj štiriindvajset litrov. Črpalka B mora vzdrževati konstanten pretok sintetičnih odplak v posodo za prezračevanje; ta posoda med normalnim delovanjem vsebuje tri litre mešane tekočine. Sintran ventil za zrak G je nameščen na najnižji točki stožčastega vratu posode C. Količina zraka, vpihanega skozi prezračevalnik, naj bo nadzorovana z merilnikom pretoka H. 1.3 Sintetične odplake Za preskus se uporablja sintetična odplaka. V litru vode iz pipe raztopi: — 160 mg peptona, — 110 mg mesnega ekstrakta, — 30 mg sečnine, CO(NH2)2, — 7 mg natrijevega klorida, NaCl, — 4 mg kalcijevega klorida, CaCl2·2H2O, — 2 mg magnezijevega sulfata, MgSO4·7H2O, — 28 mg dikalijevega hidrogenfosfata, K2HPO4, — in 10 ± 1 mg površinsko aktivne snovi. Vsak dan se pripravi sveža sintetična odplaka. 1.4 Priprava vzorcev Nesestavljene površinsko aktivne snovi se lahko analizirajo v prvotnem stanju. Za pripravo ustrezne sintetične odplake mora biti določena vsebnost aktivne snovi v vzorcu (1.3). 1.5 Delovanje opreme Najprej napolnimo posodo C za prezračevanje in posodo D za usedanje s sintetično odplako. Višina posode D naj bo nastavljena tako, da je prostornina tekočine v posodi C za prezračevanje tri litre. Vcepimo 3 ml sekundarne odplake dobre kakovosti, sveže zbrane v čistilni napravi s pretežno gospodinjskimi odplakami. V obdobju med vzorčenjem in uporabo je odplako treba shraniti v aerobnih pogojih. Potem vklopimo prezračevalnik G, zračni pretok E in odmerjevalno pripravo B. Sintetična odplaka mora teči skozi posodo za prezračevanje C s pretokom enega litra na uro; tako dobimo srednji retenzijski čas tri ure. Dovod zraka je treba uravnati tako, da se vsebina posode C vzdržuje v obliki suspenzije, vsebnost raztopljenega kisika pa je najmanj 2 mg/l. Penjenje je treba preprečiti s primernimi sredstvi. Ne smemo uporabljati sredstev proti penjenju, ki inhibirajo aktivno blato ali vsebujejo površinsko aktivne snovi. Zračna črpalka E mora biti nastavljena tako, da se aktivno blato iz posode za usedanje stalno pretaka v posodo C za prezračevanje. Blato, ki se nabere na vrhu posode C za prezračevanje, na dnu posode D za usedanje ali kjerkoli v procesu kroženja, naj se vrne v obtok vsaj enkrat na dan s krtačenjem ali na drug ustrezen način. Ko se blato neha usedati, se stopnja usedanja po potrebi lahko poveča z večkratnim dodatkom 2 ml odmerkov 5 % raztopine železovega klorida. Odplake iz posode za usedanje D se zbirajo v posodi F štiriindvajset ur, potem se po močnem mešanju odvzame vzorec. Posodo F je nato treba temeljito očistiti. 1.6 Preverjanje merilne opreme Vsebnost površinske aktivne snovi (v mg/l) sintetičnih odplak se določi neposredno pred uporabo. Vsebnost površinsko aktivne snovi (v mg/l) odplake, zbrane v štiriindvajsetih urah v posodi F, moramo določiti analitično po enaki metodi čim prej po zbiranju, sicer je treba vzorce konzervirati, po možnosti z zamrzovanjem. Koncentracija se mora določiti z natančnostjo 0,1 mg/l površinsko aktivne snovi. Za preverjanje učinkovitosti procesa se najmanj dvakrat tedensko izmeri kemijska potreba po kisiku (COD) ali raztopljen organski ogljik (DOC) zbrane odplake v posodi F, prefiltrirane skozi steklena vlakna, in filtrirane sintetične odplake v posodi A. Zmanjševanje COD ali DOC bi se moralo ustaliti, ko je dosežena približno redna dnevna razgradnja površinsko aktivne snovi na koncu uvajalnega obdobja, kakor je prikazano na sliki 3. Vsebnost suhe snovi v aktivnem blatu v posodi za prezračevanje naj bo določena v g/l dvakrat na teden. Če preseže 2,5 g/l, je potrebno prebitek aktivnega blata odstraniti. Preskus razgradnje poteka pri sobni temperaturi; ta naj bo stalna in v mejah med 19 °C in 24 °C. 1.7 Izračun biorazgradljivosti Odstotek razgradnje površinske aktivne snovi se izračuna vsak dan na podlagi vsebnosti površinsko aktivne snovi v mg/l v sintetičnih odplakah in odplakah, zbranih v posodi F. Tako dobljene vrednosti razgradnje se prikažejo grafično, kakor je prikazano na sliki 3. Razgradljivost površinske aktivne snovi naj bo izračunana kot aritmetična sredina podatkov, dobljenih v enaindvajsetih dneh, ki sledijo obdobju uvajanja in prilagajanja, v katerih je bilo delovanje naprave nemoteno in razgradnja enakomerna. V nobenem primeru obdobje uvajanja ne sme presegati šest tednov. Vrednosti dnevne razgradnje se izračunajo na 0,1 % natančno, končni rezultat pa se zaokroži na najbližje celo število. V nekaterih primerih se sme dopustiti zmanjšanje pogostosti vzorčenja, za izračun povprečja pa je treba uporabiti vsaj štirinajst rezultatov, zbranih v enaindvajsetih dneh, po obdobju uvajanja. 2. Določanje anionske površinske aktivne snovi v preskusih biološke razgradljivosti 2.1 Princip Metoda temelji na dejstvu, da kationsko barvilo metilen modro tvori modre soli z anionskimi površinsko aktivnimi snovmi (MBAS), ki jih lahko ekstrahiramo s kloroformom. Da preprečimo motnje, najprej izvedemo ekstrakcijo iz alkalne raztopine, nato pa ekstrakt stresamo s kislo raztopino metilen-modrega. Absorbanco ločene organske faze merimo fotometrično pri valovni dolžini absorbcijskega maksimuma 650 nm. 2.2 Reagenti in oprema 2.2.1 Puferska raztopina pH 10 24 g natrijevega hidrogen karbonata (NaHCO3) AR in 27 g brezvodnega natrijevega karbonata (Na2CO3) AR raztopimo v deionizirani vodi in dopolnimo do 1 000 ml. 2.2.2 Nevtralna raztopina metilen-modrega 0,35 g metilen-modrega (AR) raztopimo v deionizirani vodi in dopolnimo do 1 000 ml. Raztopino pripravimo vsaj štiriindvajset ur pred uporabo. Absorbanca slepe kloroformske faze v primerjavi s kloroformom ne sme presegati 0,015 na 1 cm debeline plasti pri 650 nm. 2.2.3 Kisla raztopina metilen-modrega 0,35 g metilen-modrega AR raztopimo v 500 ml deionizirane vode in zmešamo s 6,5 ml H2SO4 (ρ = 1,84 g/ml). Razredčimo do 1 000 ml z deionizirano vodo. Raztopino pripravimo vsaj štiriindvajset ur pred uporabo. Absorbanca slepe kloroformske faze v primerjavi s kloroformom ne sme presegati 0,015 na 1 cm debeline plasti pri 650 nm.
2.3 Postopek Vzorci za analizo se ne smejo jemati skozi plast pene. Pred uporabo opremo za analizo temeljito očistimo z vodo in speremo z metanolno raztopino klorovodikove kisline (2.2.10) in nato z deionizirano vodo. Vzorce, vzete iz pritoka in odtoka naprave z aktivnim blatom, ki jih analiziramo, takoj po vzorčenju filtriramo. Prvih 100 ml filtratov zavržemo. Izmerjen volumen vzorca, po potrebi nevtraliziranega, prenesemo v 250-ml lij ločnik (2.2.11). Količina vzorca mora vsebovati med 20 in 150 g MBAS. Pri nižji vsebnosti MBAS se lahko uporabi do 100 ml vzorca. Če se ga uporabi manj kot 100 ml, se ga razredči do 100 ml z deionizirano vodo. Vzorcu dodamo 10 ml puferske raztopine (2.2.1), 5 ml nevtralne raztopine metilen-modrega (2.2.2) in 15 ml kloroforma (2.2.4). Mešanico enakomerno in ne preveč močno stresamo eno minuto. Po ločitvi faz plast kloroforma odlijemo v drug lij ločnik, ki vsebuje 110 ml deionizirane vode in 5 ml kisle raztopine metilen-modrega (2.2.3). Mešanico stresamo eno minuto. Plast kloroforma prelijemo skozi filter iz bombažne vate, predhodno očiščen in navlažen s kloroformom, v merilno bučko (2.2.12). Alkalne in kisle raztopine trikrat ekstrahiramo, pri čemer za drugo in tretjo ekstrakcijo uporabimo po 10 ml kloroforma. Združene kloroformske ekstrakte filtriramo skozi isti filter iz bombažne vate in jih v 50-ml bučki (2.2.12) razredčimo do oznake s kloroformom, uporabljenim za izpiranje vate. S fotometrom izmerimo absorbanco raztopine kloroforma v primerjavi s kloroformom pri 650 nm v 1- do 5-cm kivetah. Celotni postopek izvedemo tudi s slepim preskusom. 2.4 Umeritvena krivulja Iz standardne spojine metilnega estra dodecilbenzen sulfonske kisline (tetrapropilen tip molekulske mase 340) pripravimo umeritveno raztopino po umiljenju v kalijevo sol. MBAS izračunamo kot natrijev dodecil benzen sulfonat (molekulska masa 348). Iz tehtalne pipete natehtamo 400 do 450 mg metilnega estra dodecilbenzen sulfonske kisline (2.2.5) na 0,1 mg natančno v bučko z okroglim dnom in dodamo 50 ml etanolne raztopine kalijevega hidroksida (2.2.6) in nekaj vrelnih kamenčkov. Na bučko namestimo hladilnik in pustimo vreti raztopino eno uro. Ko se aparatura ohladi, jo izperemo s približno 30 ml etanola, katerega nato dodamo k vsebini bučke. Raztopino titriramo z žveplovo kislino v prisotnosti fenolftaleina, dokler ta ne postane brezbarven. To raztopino prenesemo v 1 000 ml merilno bučko (2.2.14), razredčimo z deionizirano vodo do oznake in pomešamo. Del te osnovne standardne raztopine površinsko aktivne snovi se ponovno razredči. Odvzamemo 25 ml te raztopine, prenesemo v 500 ml merilno bučko (2.2.13), dolijemo deionizirano vodo do oznake in premešamo. Ta standardna raztopina vsebuje:
kjer je E masa vzorca v mg. Za določitev umeritvene krivulje odvzamemo 1, 2, 4, 6, 8 ml standardne raztopine in posamezne odvzete količine razredčimo do 100 ml z deionizirano vodo. Naprej postopamo kakor je navedeno pod točko 2.3, vključno s slepim preskusom. 2.5 Izračun rezultatov Količina anionskepovršinsko aktivne snovi (MBAS) v vzorcu se odčita iz umeritvene krivulje (2.4). Vsebnost MBAS v vzorcu se izračuna:
kjer je: V = ml volumen uporabljenega vzorca. Rezultate podamo kot natrijev dodecil benzen sulfonat (molekulska masa 348). 2.6 Podajanje rezultatov Rezultati se izrazijo kot MBAS mg/l na 0,1 natančno. 3. Določanje neionskih površinsko aktivnih snovi v tekočini za preskus biorazgradnje 3.1 Princip Površinsko aktivne snovi se koncentrirajo in izolirajo s plinsko ekstrakcijo. Količina neionskih površinsko aktivnih snovi v uporabljenih vzorcih naj bo v območju 250–800 g. Ekstrahirana površinsko aktivna snov se raztopi v etilacetatu. Po separaciji faz in odparevanju topila se neionska površinsko aktivna snov obori v vodni raztopini z modificiranim Dragendorffovim reagentom (KBiI4 + BaCl2 + ledocetna kislina). Oborina se filtrira, spere z ledocetno kislino in raztopi v raztopini amonijevega tartrata. Bizmut v raztopini se določi s potenciometrično titriracijo z raztopino pirolidinditiokarbamata pri pH 4–5 z indikatorsko platinsko in kalomelno ali srebro/srebrov klorid referenčno elektrodo. Metoda je uporabna za neionske površinsko aktivne snovi, ki vsebujejo 6–30 alkilenoksidnih skupin. Rezultat titracije se pomnoži z empiričnim faktorjem 54 za pretvorbo na referenčno substanco nonilfenol, kondenziran z 10 moli etilen oksida (NP 10). 3.2 Reagenti in oprema Reagenti se pripravijo z deionizirano vodo.
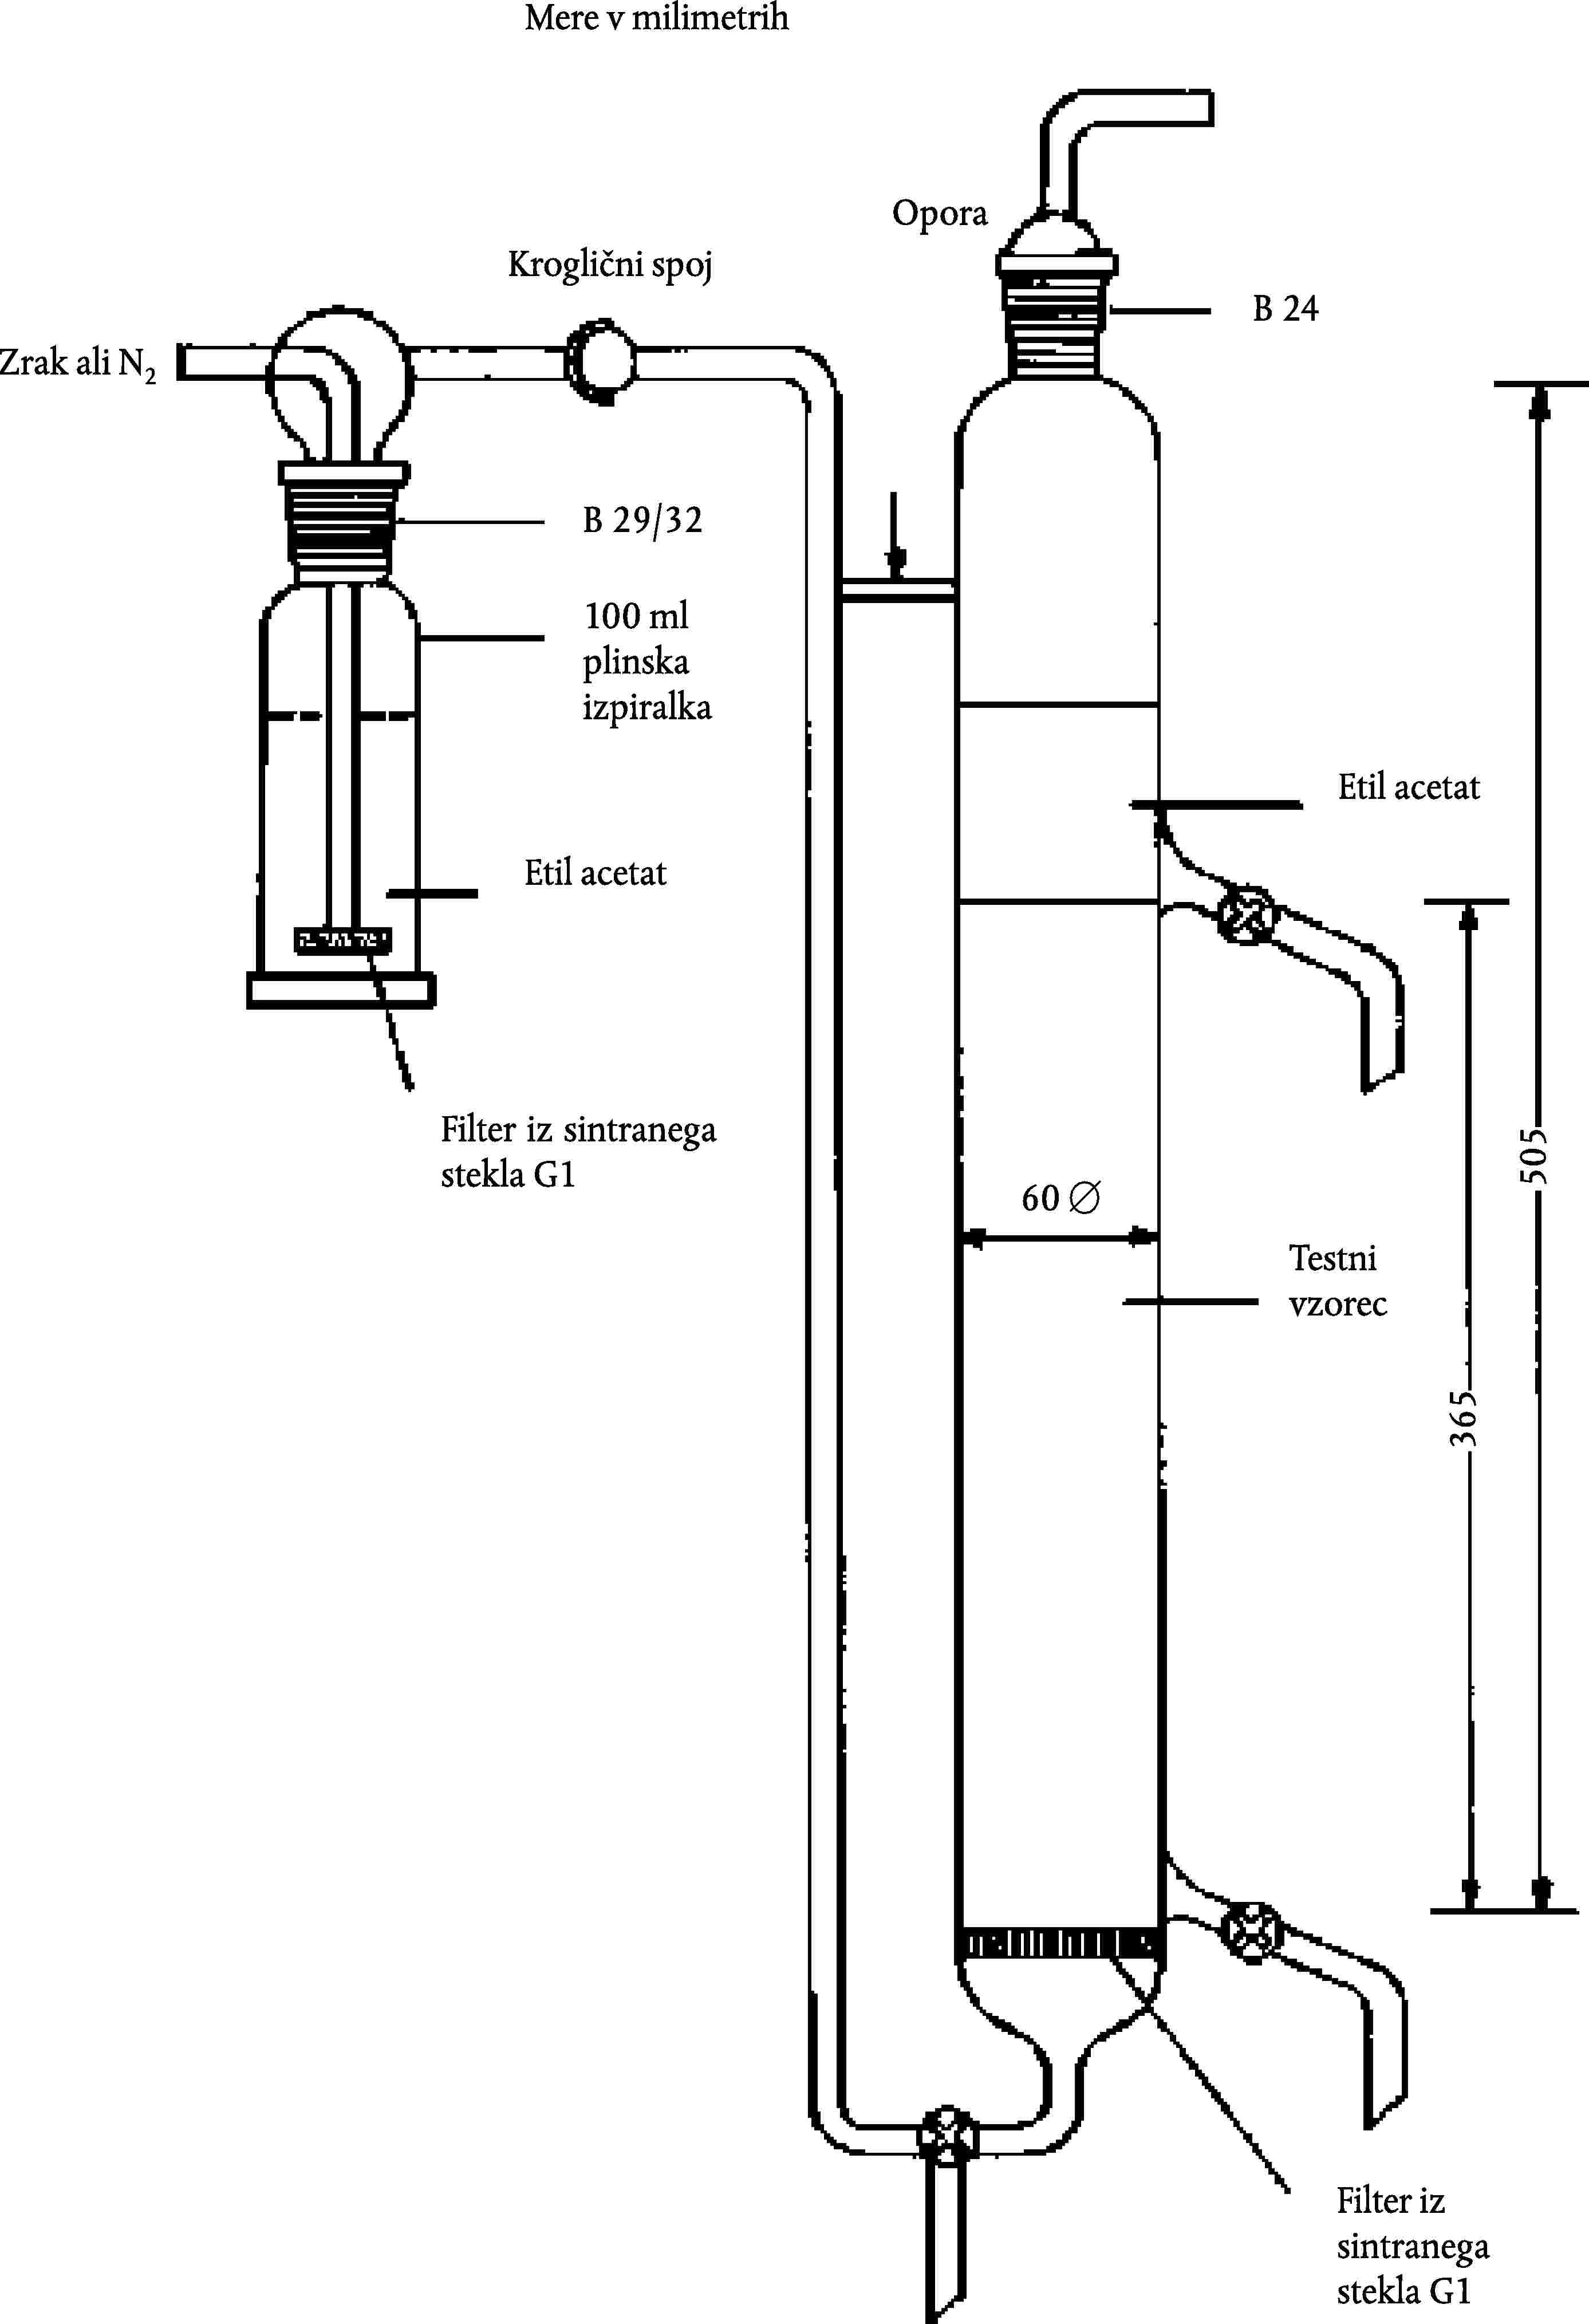
3.3 Metoda 3.3.1 Koncentriranje in ločevanje površinsko aktivnih snovi Vodni vzorec prefiltriramo skozi kvalitativni filtrirni papir. Prvih 100 ml filtrata zavržemo. V pripravo za plinsko ekstrakcijo, predhodno sprano z etilacetatom, namerimo toliko vzorca, da vsebuje 250–800 g neionske površinsko aktivne snovi. Za izboljšanje separacije dodamo 100 g natrijevega klorida in 5 g natrijevega bikarbonata. Če prostornina vzorca presega 500 ml, dodamo te soli v pripravo za plinsko ekstrakcijo v trdni obliki in jih raztopimo s prepihavanjem z dušikom ali zrakom. Če je uporabljena manjša količina vzorca, raztopimo soli v 400 ml vode in nato dodamo v pripravo za plinsko ekstrakcijo. Dolijemo vodo do zgornjega ventila. Nad vodno površino previdno dolijemo 100 ml etilacetata. Dve tretjini stekleničke za spiranje napolnemo z etilacetatom v toku plina (dušik ali zrak). Skozi aparaturo spustimo tok plina 30–60 l/h; uporaba merilnika pretoka je priporočena. Stopnja prezračevanja se mora na začetku postopoma povečevati. Pretok plina mora biti naravnan tako, da fazi ostaneta opazno ločeni ter da se voda in etilacetat ne mešata. Po petih minutah zapremo tok plina. Če je zmanjšanje prostornine organske faze zaradi raztapljanja v vodi večje od 20 %, je treba delovno operacijo ponoviti in pri tem posebno pozornost posvečati pretoku plina. Odlijemo organsko fazo v lij ločnik. Če v njem ostane kaj vode (naj ne preseže nekaj ml), jo vrnemo v aparaturo. Etilacetatno fazo filtriramo skozi suh kvalitativni filtrirni papir v 250 ml čašo. V aparaturo za plinsko ekstrakcijo nalijemo dodatnih 100 ml etilacetata in ponovimo prepihavanje z zrakom ali dušikom za pet minut. Odlijemo organsko fazo v lij ločnik, uporabljen pri prvem ločevanju, zavržemo vodno fazo in prefiltriramo organsko fazo skozi isti filter kot prvi odmerek etilacetata. Lij ločnik in filter speremo s približno 20 ml etilacetata. Etilacetatni ekstrakt izparevamo do suhega na vodni kopeli v digestoriju. Za hitrejše izparevanje usmerimo rahel tok zraka čez raztopino. 3.3.2 Obarjanje in filtriranje Suh preostanek iz 3.3.1 raztopimo v 5 ml metanola, dodamo 40 ml vode in 0,5 ml razredčene HCl (3.2.3) ter raztopino mešamo z magnetnim mešalom. Tej raztopini dodamo z merilnim valjem 30 ml reagenta za obarjanje (3.2.6). Oborina nastane ob stalnem mešanju. Po desetminutnem mešanju pustimo raztopino stati vsaj pet minut. Raztopino prefiltriramo skozi talilni lonček Gooch, katerega dno je prekrito s filtrirnim papirjem iz steklenih vlaken. Najprej s sesanjem speremo filter s približno 2 ml ledocetne kisline. Potem temeljito speremo čašo, magnet in talilni lonček s približno 40–50 ml ledocetne kisline. Kvantitativen prenos oborine, ki je ostala na stenah čaše, na filter papir ni nujen, ker se raztopina oborine za titracijo vrne v čašo za obarjanje in s tem se raztopi oborina na stenah čaše. 3.3.3 Raztapljanje oborine Oborino raztopimo v filtrirnem talilnem lončku z dodatkom raztopine vročega amonijevega tartrata (približno 80 °C) (3.2.8) v treh alikvotih po 10 ml. Vsak alikvot naj stoji v lončku nekaj minut preden ga presesamo skozi filter v bučko. Vsebino presesalne buče prelijemo v čašo, ki je bila uporabljena za obarjanje. Stene čaše speremo z 20 ml raztopine tartrata, da raztopimo preostalo oborino. S 150–200 ml vode previdno speremo lonček, nastavek in presesalno bučo in jo prelijemo v čašo za obarjanje. 3.3.4 Titracija Raztopino mešamo z magnetnim mešalom (3.2.16), dodamo nekaj kapljic bromokrezol vijoličnega (3.2.5) in dodajamo razredčeno raztopino amoniaka (3.2.9), dokler se barva ne spremeni v vijolično (raztopina je na začetku rahlo kisla zaradi ostankov ocetne kisline po spiranju). Dodamo 10 ml standardnega acetatnega pufra (3.2.10), v raztopino potopmo elektrodi in potenciometrično titriramo s standardno „raztopino karbata“ (3.2.11) tako, da je konica birete potopljena v raztopino. Hitrost titracije ne sme presegati 2 ml/min. Končna točka je presečišče tangent obeh vej titracijske krivulje. Včasih je mogoče zaznati raven iztek krivulje, kar lahko preprečimo s previdnim čiščenjem platinske elektrode (s poliranjem s smirkovim papirjem). 3.3.5 Slepi preskus Sočasno ves postopek opravimo tudi s slepim preskusom s 5 ml metanola in 40 ml vode po navodilih iz 3.3.2. Slepa titracija naj bo pod 1 ml, sicer je čistota reagentov (3.2.3, 3.2.7, 3.2.8, 3.2.9, 3.2.10) dvomljiva, še posebno vsebnost težkih kovin, zato jih je treba zamenjati. Slepi preskus naj se upošteva pri izračunih rezultatov. 3.3.6 Kontrola faktorja „raztopine karbata“ Določimo faktor raztopine karbata na dan uporabe. To naredimo tako, da titriramo 10 ml raztopine bakrovega sulfata (3.2.12) z raztopino karbata po dodatku 100 ml vode in 10 ml standardnega acetatnega pufra (3.2.10). Če je volumen porabljenega karbamata a ml, potem je faktor f:
in vsi rezultati titracij se množijo s tem faktorjem. 3.4 Izračun rezultatov Vsaka neionska površinsko aktivna snov ima svoj faktor glede na svojo sestavo, še posebej glede na dolžino verige alkenoksida. Koncentracija neionskih površinsko aktivnih snovi je izražena kot standardna substanca – nonilfenol z 10 etilenoksidnimi enotami (NP 10) – katerega faktor pretvorbe je 0,054. Z uporabo tega faktorja se količina površinsko aktivne snovi v vzorcu izrazi v mg NP 10 ekvivalenta, kot sledi: (b-c) xf x 0,054 = mg neionske površinsko aktivne snovi kot NP 10, pri čemer je:
3.5 Podajanje rezultatov Rezultati se izrazijo v mg/l kot NP 10 na 0,1 natančno. 4. Predhodna obdelava anionskih površinsko aktivnih snovi, namenjenih preskušanju 4.1 Uvodne pripombe 4.1.1 Obdelava vzorcev Obdelava anionskih površinsko aktivnih snovi in sestavljenih detergentov pred določanjem biorazgradljivosti v potrdilnem preizkusu obsega:
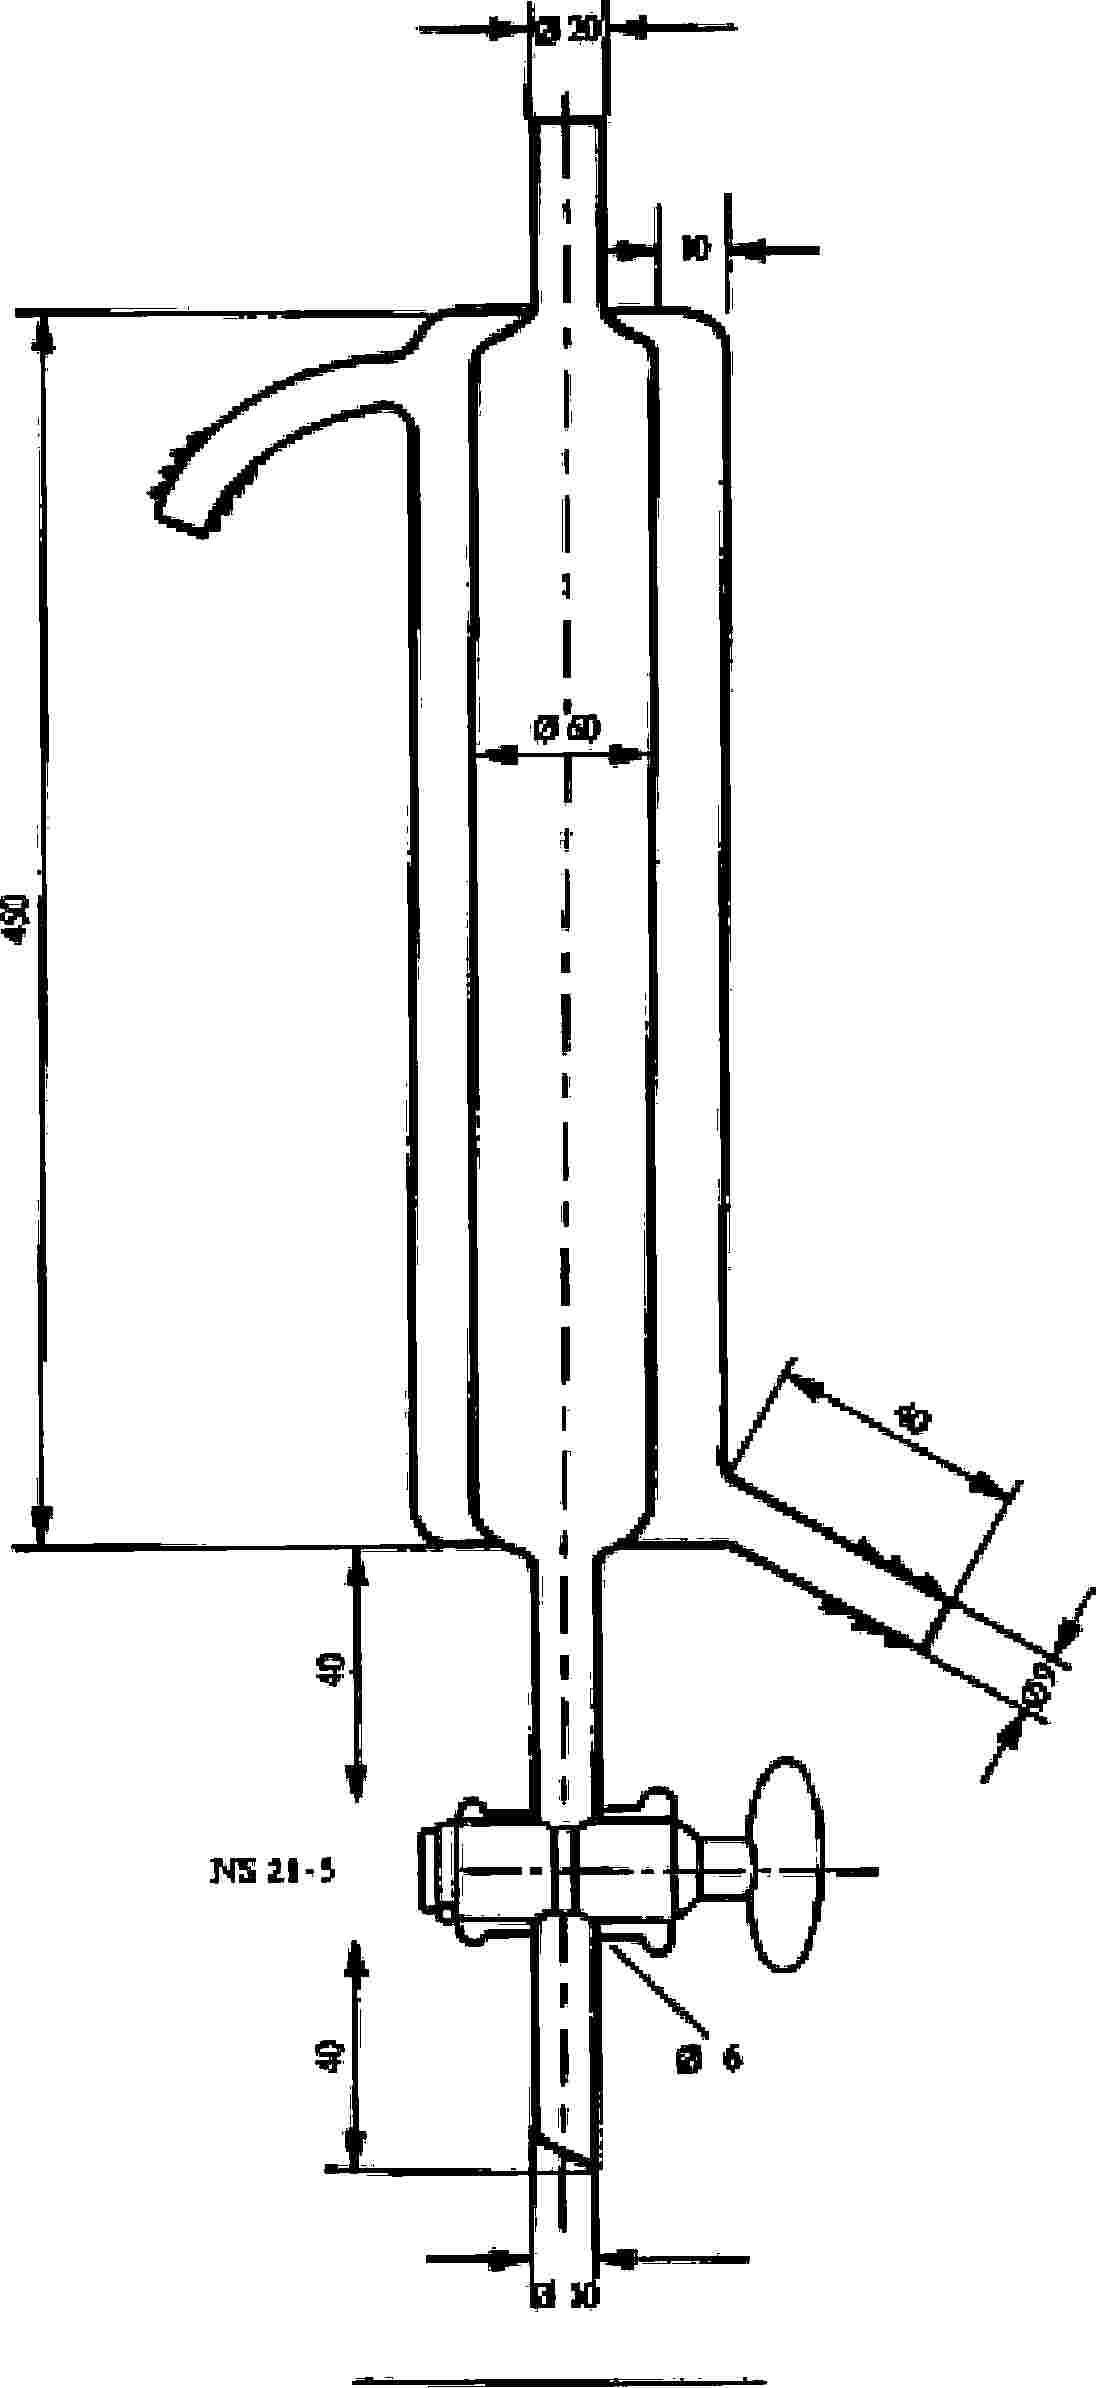
Namen ekstrakcije z alkoholom je odstranitev netopnih in anorganskih sestavin v komercialnem proizvodu, ki lahko v nekaterih okoliščinah motijo preskus biorazgradljivosti. 4.1.2 Postopek ionske izmenjave Za pravilen preskusov biorazgradljivosti je potrebna izolacija in ločitev anionskih površinsko aktivnih snovi od mila, neionskih in kationskih površinsko aktivnih snovi. To se doseže z ionsko izmenjavo na makroporoznem izmenjevalnem gelu in z primernimi eluenti za frakcionirno izpiranje. Tako se lahko milo, anionske in neionske površinsko aktivne snovi izolirajo v enem postopku. 4.1.3 Analizna kontrola Po homogenizaciji se koncentracija anionskih površinsko aktivnih snovi v sintetičnem detergentu določi po analiznem postopku MBAS. Vsebnost mila se določi z ustrezno analizno metodo. Ta analiza proizvodov je nujna za izračun količin, potrebnih za pripravo frakcij za preizkus biorazgradljivosti. Kvantitativna ekstrakcija ni potrebna; ekstrahirati pa je treba vsaj 80 % anionskih površinsko aktivnih snovi. Običajno se jih dobi 90 % ali več. 4.2 Princip Iz homogenega vzorca (praški, posušene kreme in tekočine) pridobimo etanolni ekstrakt, ki vsebuje površinsko aktivne snovi, milo in druge v alkoholu topne sestavine vzorca sintetičnega detergenta. Etanolni ekstrakt uparimo do suhega, raztopimo v mešanici izopropanola in vode, dobljeno raztopino pa spustimo skozi kombinacijo močno kislega kationskega izmenjevalca in makroporoznega anionskega izmenjevalca, segreto na 50 °C. Ta temperatura je potrebna, da se prepreči usedanje maščobnih kislin, ki se lahko pojavi v kislem mediju. Vse neionske površinsko aktivne snovi ostanejo v raztopini. Maščobne kisline iz mila se ločijo s spiranjem z etanolom, ki vsebuje CO2. Anionske površinsko aktivne snovi se nato izperejo kot amonijeve soli s spiranjem z vodno izopropanolno raztopino amonijevega bikarbonata. Te amonijeve soli se uporabljajo za preskus razgradnje. Kationske površinsko aktivne snovi, ki bi lahko motile preizkus biorazgradljivosti in analizni postopek, se odstranijo s kationskim izmenjevalcem, nameščenim nad anionskim izmenjevalcem. 4.3 Kemikalije in oprema 4.3.1 Deionizirana voda 4.3.2 Etanol, 95 % (v/v) C2H5OH (dopusten denaturant: metil etil keton ali metanol) 4.3.3 Mešanica izopropanola in vode (50/50 v/v): — 50 prostorninskih delov izopropanola (CH3CHOH CH3), in — 50 prostorninskih delov vode (4.3.1) 4.3.4 Raztopina ogljikovega dioksida v etanolu (približno 0,1 % CO2): ogljikov dioksid (CO2) s pomočjo cevi za vpihavanje z vgrajenim sinterjem deset minut uvajamo skozi etanol (4.3.2). Uporabljamo samo svežo raztopino 4.3.5 Raztopina amonijevega bikarbonata (60/40 v/v): 0,3 mol NH4HCO3 v 1 000 ml mešanice izopropanola in vode, ki sestoji iz 60 prostorninskih delov izopropanola in 40 prostorninskih delov vode (4.3.1) 4.3.6 Kationski izmenjevalec (KAT), močno kisel, odporen na alkohol (50-100 mesh) 4.3.7 Anionski izmenjevalec (AAT), makroporozen, Merck Lewatit MP 7080 (70-150 mesh) ali ekvivalenten 4.3.8 Klorovodikova kislina, 10 % HCl (masni %) 4.3.9 2 000 ml bučka z okroglim dnom s steklenim zamaškom z obrusom in hladilnikom 4.3.10. Filtrirna nuča s premerom 90 mm (z možnostjo gretja) za filter papir 4.3.11 2 000 -ml filtrirna bučka 4.3.12 Izmenjevalne kolone z grelnim plaščem in pipo: notranji premer cevi je 60 mm, višina je 450 mm (slika 4) 4.3.13 Vodna kopel 4.3.14 Vakuumska peč za sušenje 4.3.15 Termostat 4.3.16 Rotavapor 4.4 Priprava ekstrakta in ločevanje anionskih aktivnih snovi 4.4.1 Priprava ekstrakta Potrebna količina površinsko aktivnih snovi za preizkus biorazgradljivosti je približno 50 g MBAS. Običajno količina proizvoda za ekstrakcijo ne bo presegala 1 000 g, lahko pa bo treba ekstrahirati dodatne količine vzorca. Iz praktičnih razlogov naj bi bila količina proizvoda pri pripravi ekstraktov za preskus biorazgradljivosti v večini primerov omejena na 5 000 g. Izkušnje kažejo, da ima uporaba več majhnih ekstrakcij prednost pred uporabo ene večje. Količine, določene za izmenjalec so načrtovane za delovno zmogljivost 600-700 mmol površinsko aktivnih snovi in mila. 4.4.2 Izolacija v alkoholu topnih sestavin V 1 250 ml etanola dodamo 250 g sintetičnega detergenta za analizo, raztopino segrejemo do vrelišča in jo med mešanjem refluktiramo eno uro. Vročo alkoholno raztopino hitro filtriramo skozi grob presesalni filter, segret na 50 °C. Bučko in presesalni filter izperemo s približno 200 ml vročega etanola. Filtrat in sprane ostanke zberemo v presesalni bučki. Pri mazavih ali tekočih produktih za analizo poskrbimo, da vzorec vsebuje največ 55 g anionskih površinsko aktivnih snovi in 35 g mila. Zatehtani vzorec uparevamo do suhega. Ostanek raztopimo v 2 000 ml etanola in naprej postopamo, kakor je opisano zgoraj. Pri praških z manjšo navidezno gostoto (< 300 g/l) je priporočljivo povečati delež etanola v razmerju 20: 1. Etanolni filtrat uparevamo do suhega, po možnosti z rotavaporjem, če je potrebna večja količina ekstrakta Postopek ponovimo. Ostanek raztopimo v 5 000 ml mešanice izopropanola in vode. Priprava ionskih izmenjevalnih kolon 4.4.3 KATIONSKA IZMENJEVALNA KOLONA 600 ml kationskega izmenjevalnega gela (4.3.6) prenesemo v 3 000 ml čašo in ga prekrijemo z 2 000 ml klorovodikove kisline (4.3.8). Pustimo ga stati najmanj dve uri in ga občasno premešamo. Kislino oddekantiramo in gel prenesemo v kolonor (4.3.12) s pomočjo deionizirane vode. Kolona mora imeti zamašek iz steklene volne. Kolono izperemo z deionizirano vodo s pretokom 10-30 ml/minuto, dokler v eluatu ni več kloridnih ionov. Vodo zamenjamo z 2 000 ml mešanice izopropanola in vode (4.3.3) s pretokom 10-30 ml/minuto. Izmenjevalna kolona je zdaj pripravljena. ANIONSKA IZMENJEVALNA KOLONA 600 ml anionskega izmenjevalnega gela (4.3.7) prenesemo v 3 000 ml čašo in ga prekrijemo z 2 000 ml deionizirane vode. Gel pustimo stati vsaj dve uri, da nabrekne. Gel prenesemo v kolono s pomočjo deionizirane vode. Kolona mora imeti zamašek iz steklene volne. Kolono spiramo z 0,3 M raztopino amonijevega bikarbonata (4.3.5), dokler v eluatu ni več klorida. Za to potrebujemo približno 5 000 ml raztopine. Ponovno jo izperemo z 2 000 ml deionizirane vode. Nadomestimo vodo z 2 000 ml mešanice izopropanola in vode (4.3.3) pri pretoku 10–30 ml/min. Izmenjevalna kolona je zdaj v -OH obliki in pripravljena. Postopek ionske izmenjave
5. Uvodne pripombe 5.1 Obdelava vzorcev
( 1 ) UL C 95, 23.4.2003, str. 24. ( 2 ) Mnenje Evropskega parlamenta z dne 10. aprila 2003 (še ni bilo objavljeno v Uradnem listu), skupno stališče Sveta z dne 4. novembra 2003 (UL C 305 E, 16.12.2003, str. 11) in stališče Evropskega parlamenta z dne 14. januarja 2004 (še ni bilo objavljeno v Uradnem listu). Sklep Sveta z dne 11. marca 2004. ( 3 ) UL L 347, 17.12.1973, str. 51. Direktiva, kakor je bila nazadnje spremenjena z Uredbo (ES) št. 807/2003 (UL L 122, 16.5.2003, str. 36). ( 4 ) UL L 347, 17.12.1973, str. 53. Direktiva, kakor je bila nazadnje spremenjena z Direktivo 82/243/EGS (UL L 109, 22.4.1982, str. 11). ( 5 ) UL L 109, 22.4.1982, str. 1. ( 6 ) UL L 109, 22.4.1982, str. 18. ( 7 ) UL L 80, 25.3.1986, str. 51. ( 8 ) UL L 291, 10.10.1989, str. 55. ( 9 ) UL L 215, 1.8.1998, str. 73. ( 10 ) UL L 200, 30.7.1999, str. 1. Direktiva, kakor je bila nazadnje spremenjena z Uredbo (ES) št. 1882/2003 Evropskega parlamenta in Sveta (UL L 284, 31.10.2003, str. 1). ( 11 ) UL L 84, 5.4.1993, str. 1. Uredba, kakor je bila spremenjena z Uredbo (ES) št. 1882/2003. ( 12 ) Direktivi 73/404/EGS in 86/94/EGS. ( 13 ) Direktivi 73/405/EGS in 82/243/EGS. ( 14 ) Direktiva 82/242/EGS. ( 15 ) UL L 184, 17.7.1999, str. 23. ( 16 ) UL L 262, 27.9.1976, str. 201. Direktiva, kakor je bila nazadnje spremenjena z Direktivo Komisije 2004/21/ES (UL L 57, 25.2.2004, str. 4). ( 17 ) UL L 196, 16.8.1967, str. 1. Direktiva, kakor je bila nazadnje spremenjena z Uredbo (ES) št. 807/2003. ( 18 ) UL L 227, 8.9.1993, str. 9. ( 19 ) UL L 161, 29.6.1994, str. 3. ( 20 ) UL L 123, 24.4.1998, str. 1. Direktiva, kakor je bila nazadnje spremenjena z Uredbo (ES) št. 1882/2003. ( 21 ) UL L 50, 20.2.2004, str. 44. ( 22 ) UL L 50, 20.2.2004, str. 28. ( 23 ) UL L 358, 18.12.1986, str. 1. Direktiva, kakor je bila nazadnje spremenjena z Direktivo 2003/65/ES Evropskega parlamenta in Sveta (UL L 230, 16.9.2003, str. 32). ( 24 ) UL L 353, 31.12.2008, str. 1. ( 25 ) UL L 204, 21.7.1998, str. 37. ( 26 ) Ugotovljeno je, da so ti preskusi najustreznejši za površinsko aktivne snovi. ( 27 ) Metode DOC bi lahko dale rezultate o odstranitvi in ne o končni biorazgradnji. Manometrska respirometrija, MITI in dvofazne metode BOD ne bi bili ustrezni v nekaterih primerih, ker bi visoka začetna preskusna koncentracija lahko imela zaviralen učinek. ( 28 ) Evropski seznam obstoječih snovi. ( 29 ) Evropski seznam novih snovi. ( 30 ) UL C 146 A, 15.6.1990, str. 1. ( 31 ) Urad za uradne publikacije Evropskih skupnosti, 2006, ISSN 1018-5593 EUR 22543 EN. ( 32 ) UL L 396, 30.12.2006, str. 1; popravljena različica v UL L 136, 29.5.2007, str. 3. ( 33 ) Urad za uradne publikacije Evropskih skupnosti, 2007, ISSN 1018-5593 EUR 20853 EN/3. ( 34 ) UL L 262, 27.9.1976, str. 169. Direktiva, kakor je bila nazadnje spremenjena z Direktivo Komisije 2005/80/ES (UL L 303, 22.11.2005, str. 32). ( 35 ) UL L 66, 11.3.2003, str. 26. ( 36 ) UL L 187, 20.7.1999, str. 52. Odločba, kot je bila spremenjena s Sklepom 2011/264/EU (UL L 111, 30.4.2011, str. 34). ( 37 ) Mednarodna zveza za čisto in uporabno kemijo. ( 38 ) Mednarodna nomenklatura za kozmetične sestavine. 1. Pregled
1.1 Sklici1.2 Ugotovljene zahteve1.3 Povezani standardi2. Ugotovljene zahteve
3. Povezani standardi
|