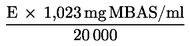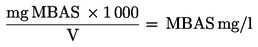|
+ANEXO VIII MÉTODOS DE ENSAIO E MÉTODOS ANALÍTICOS |
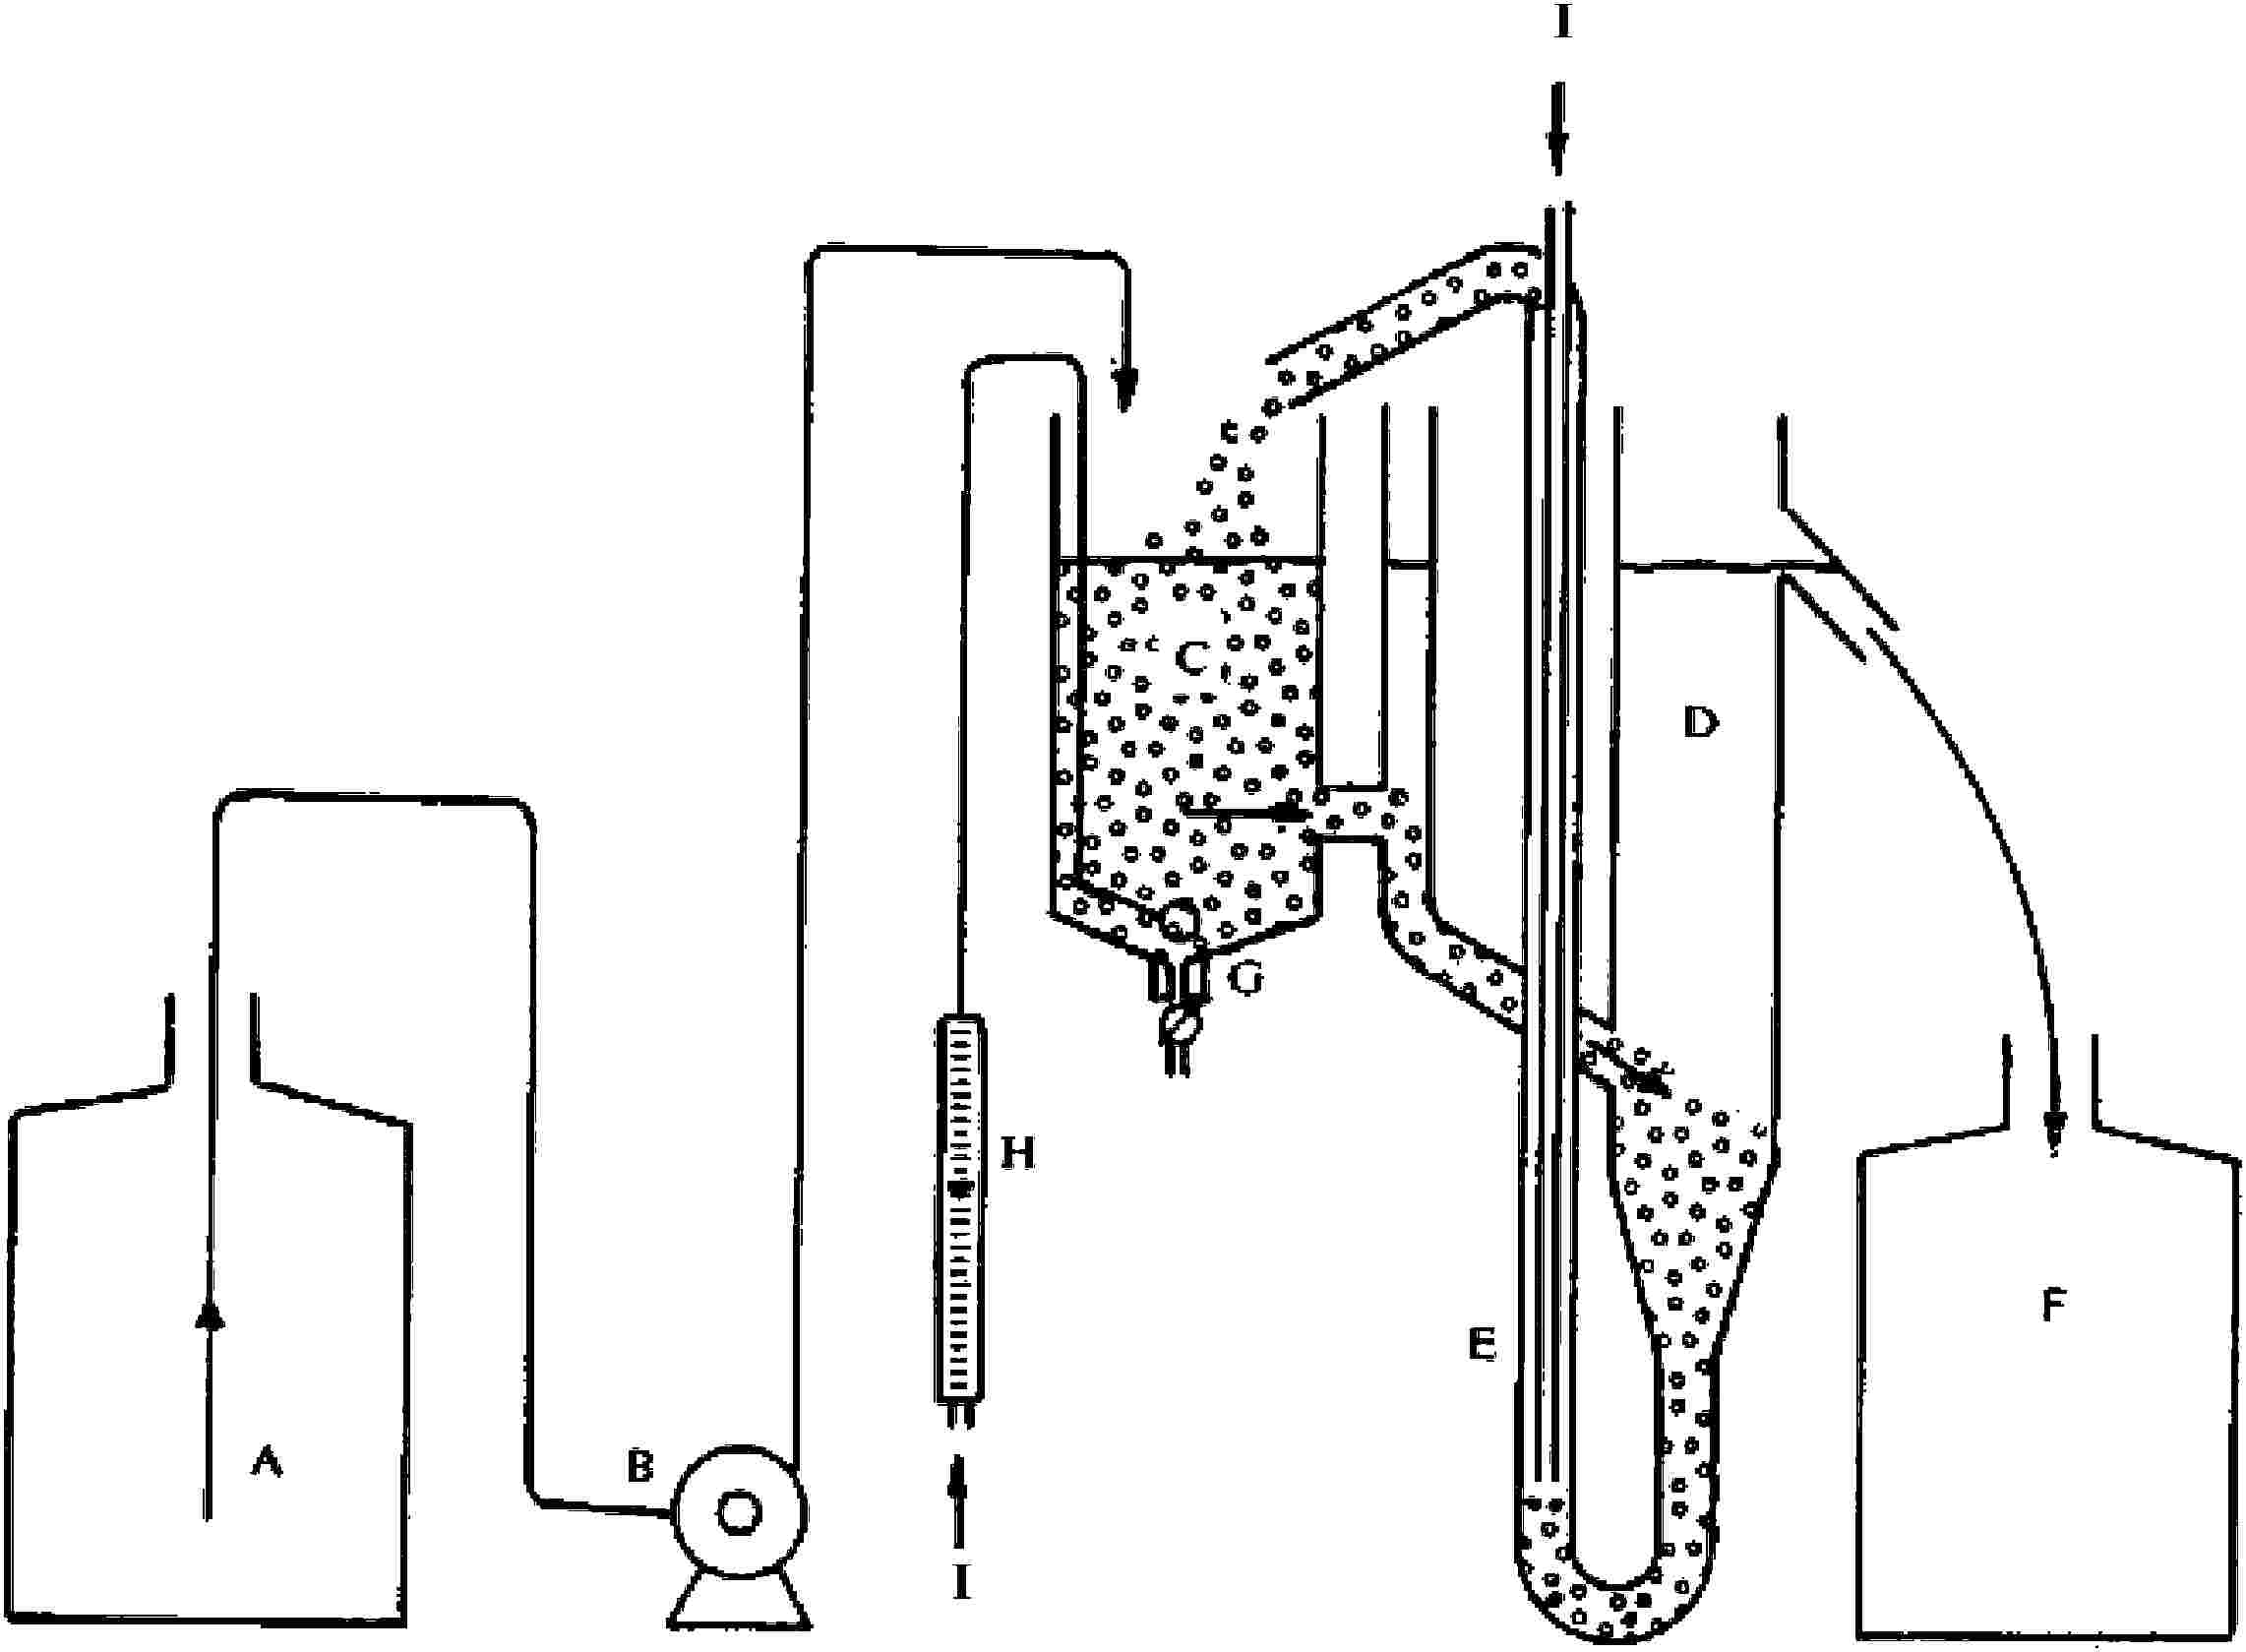
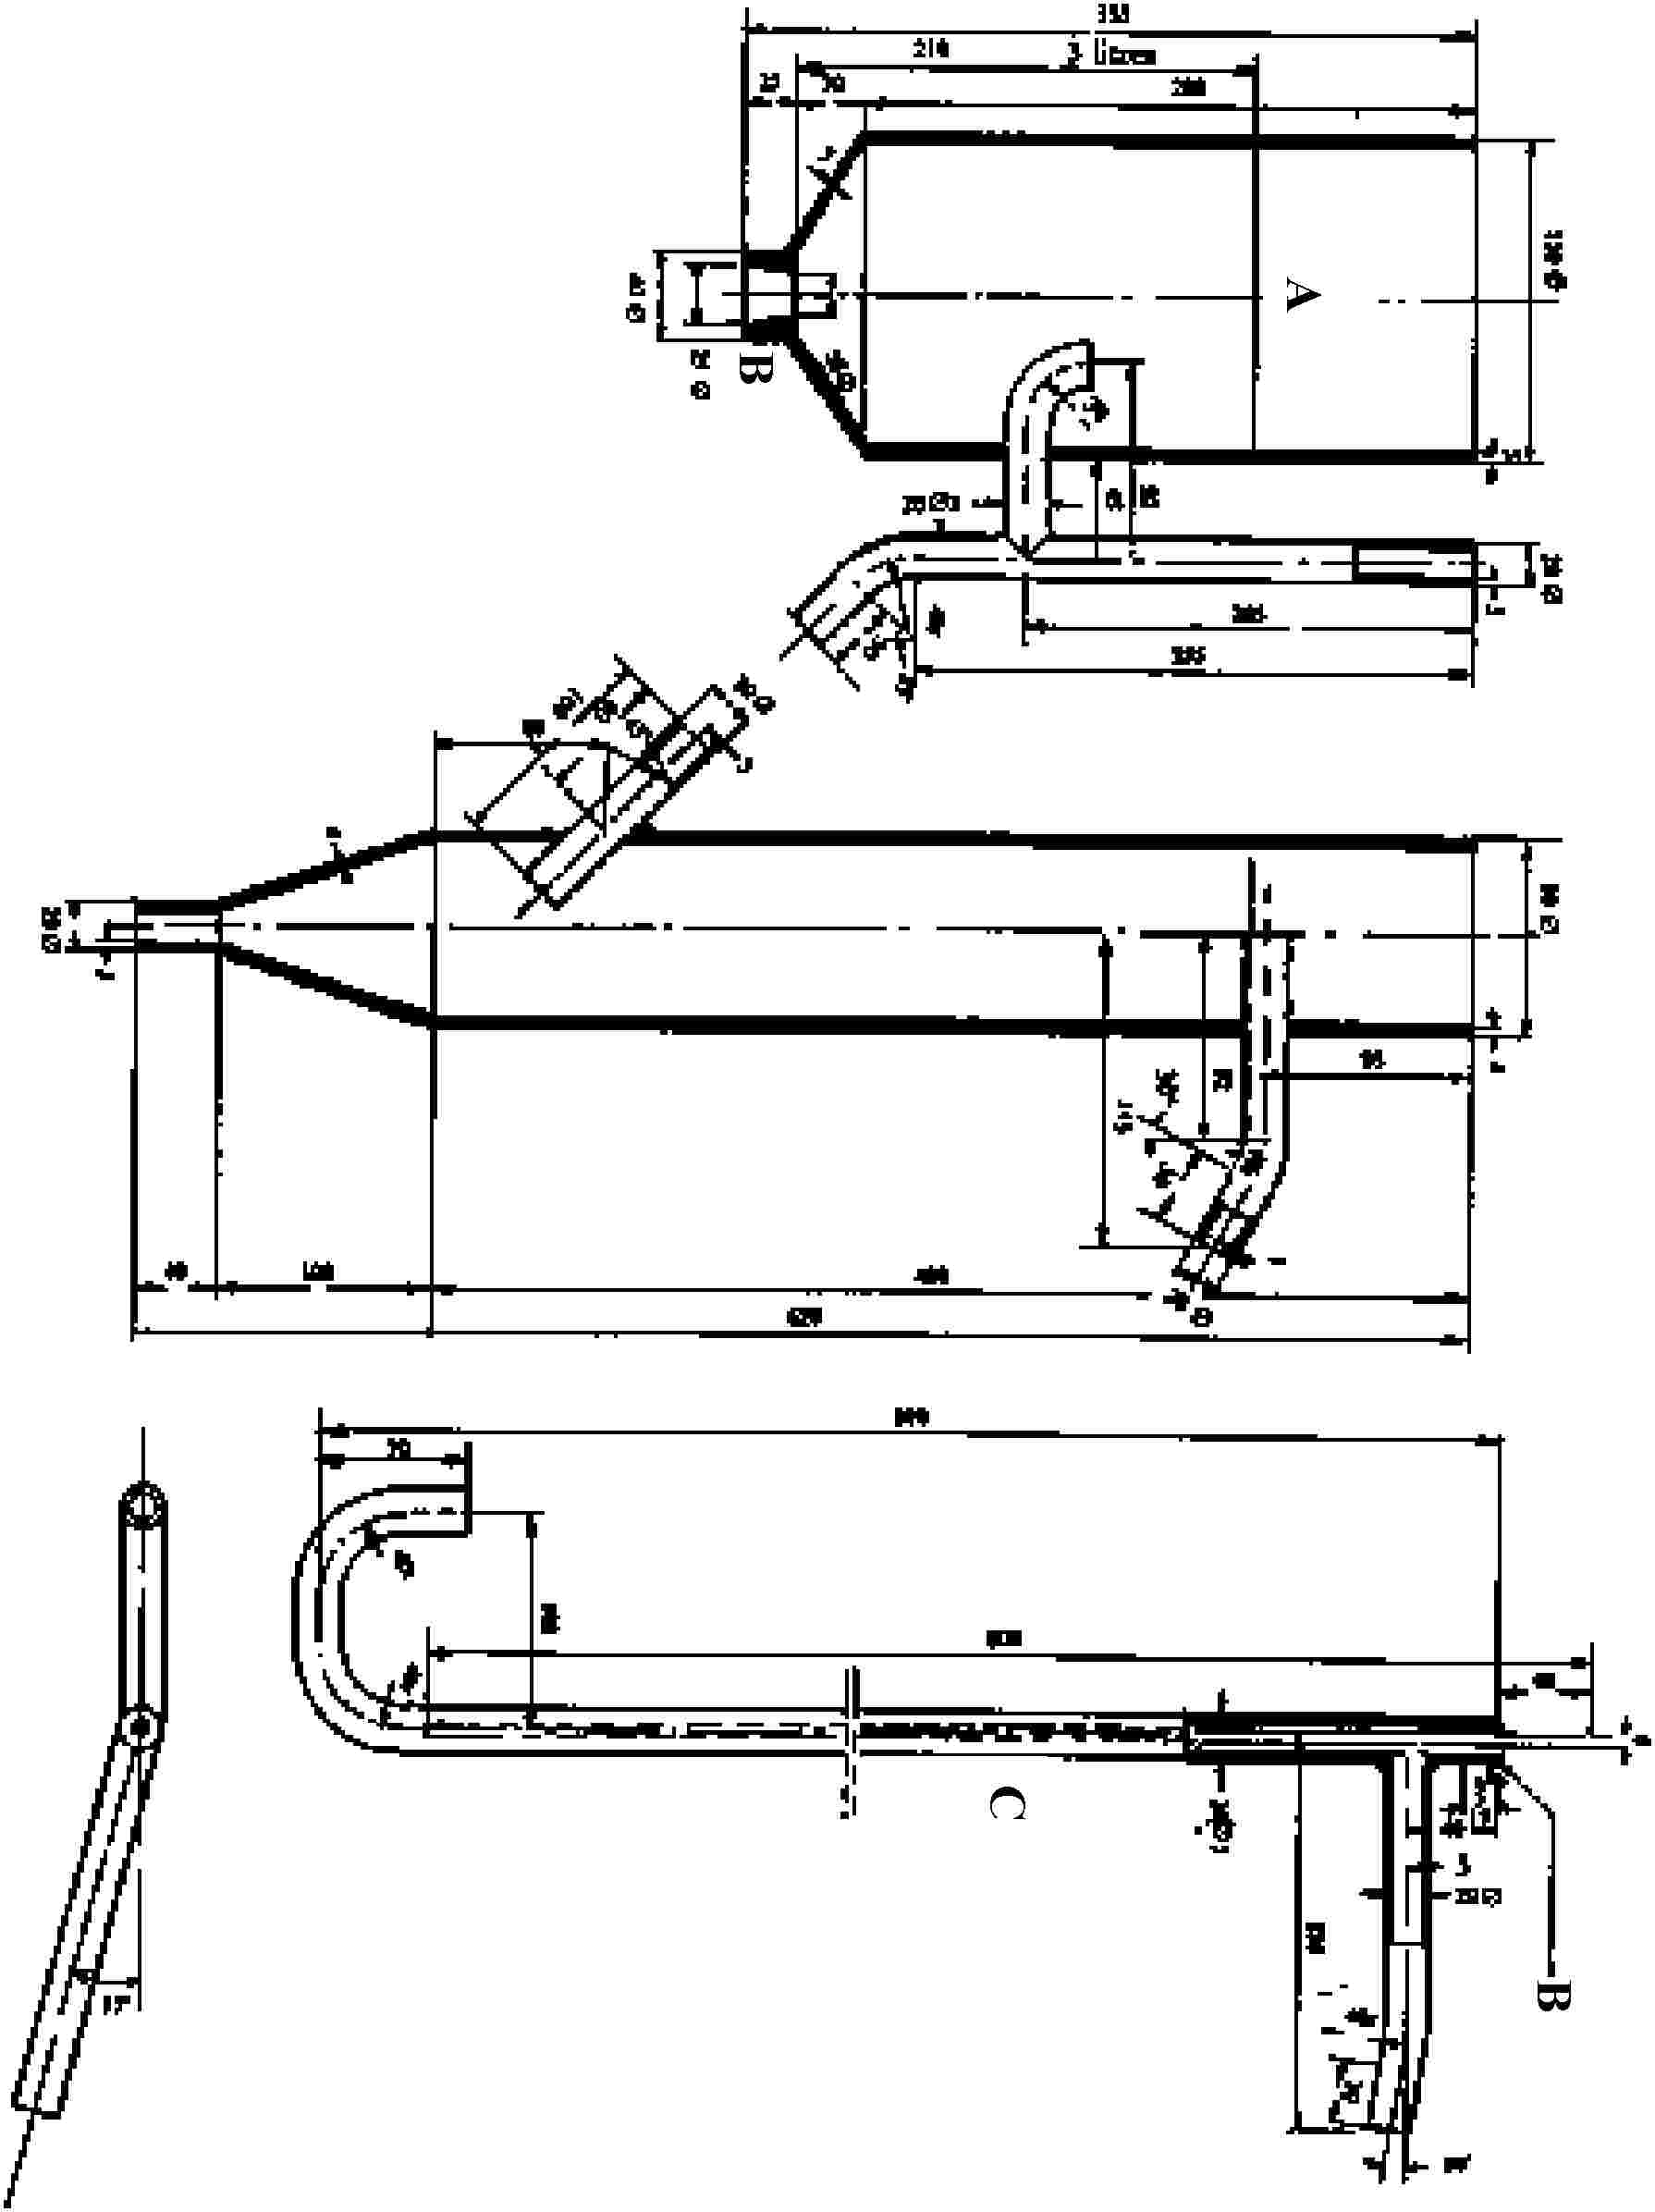
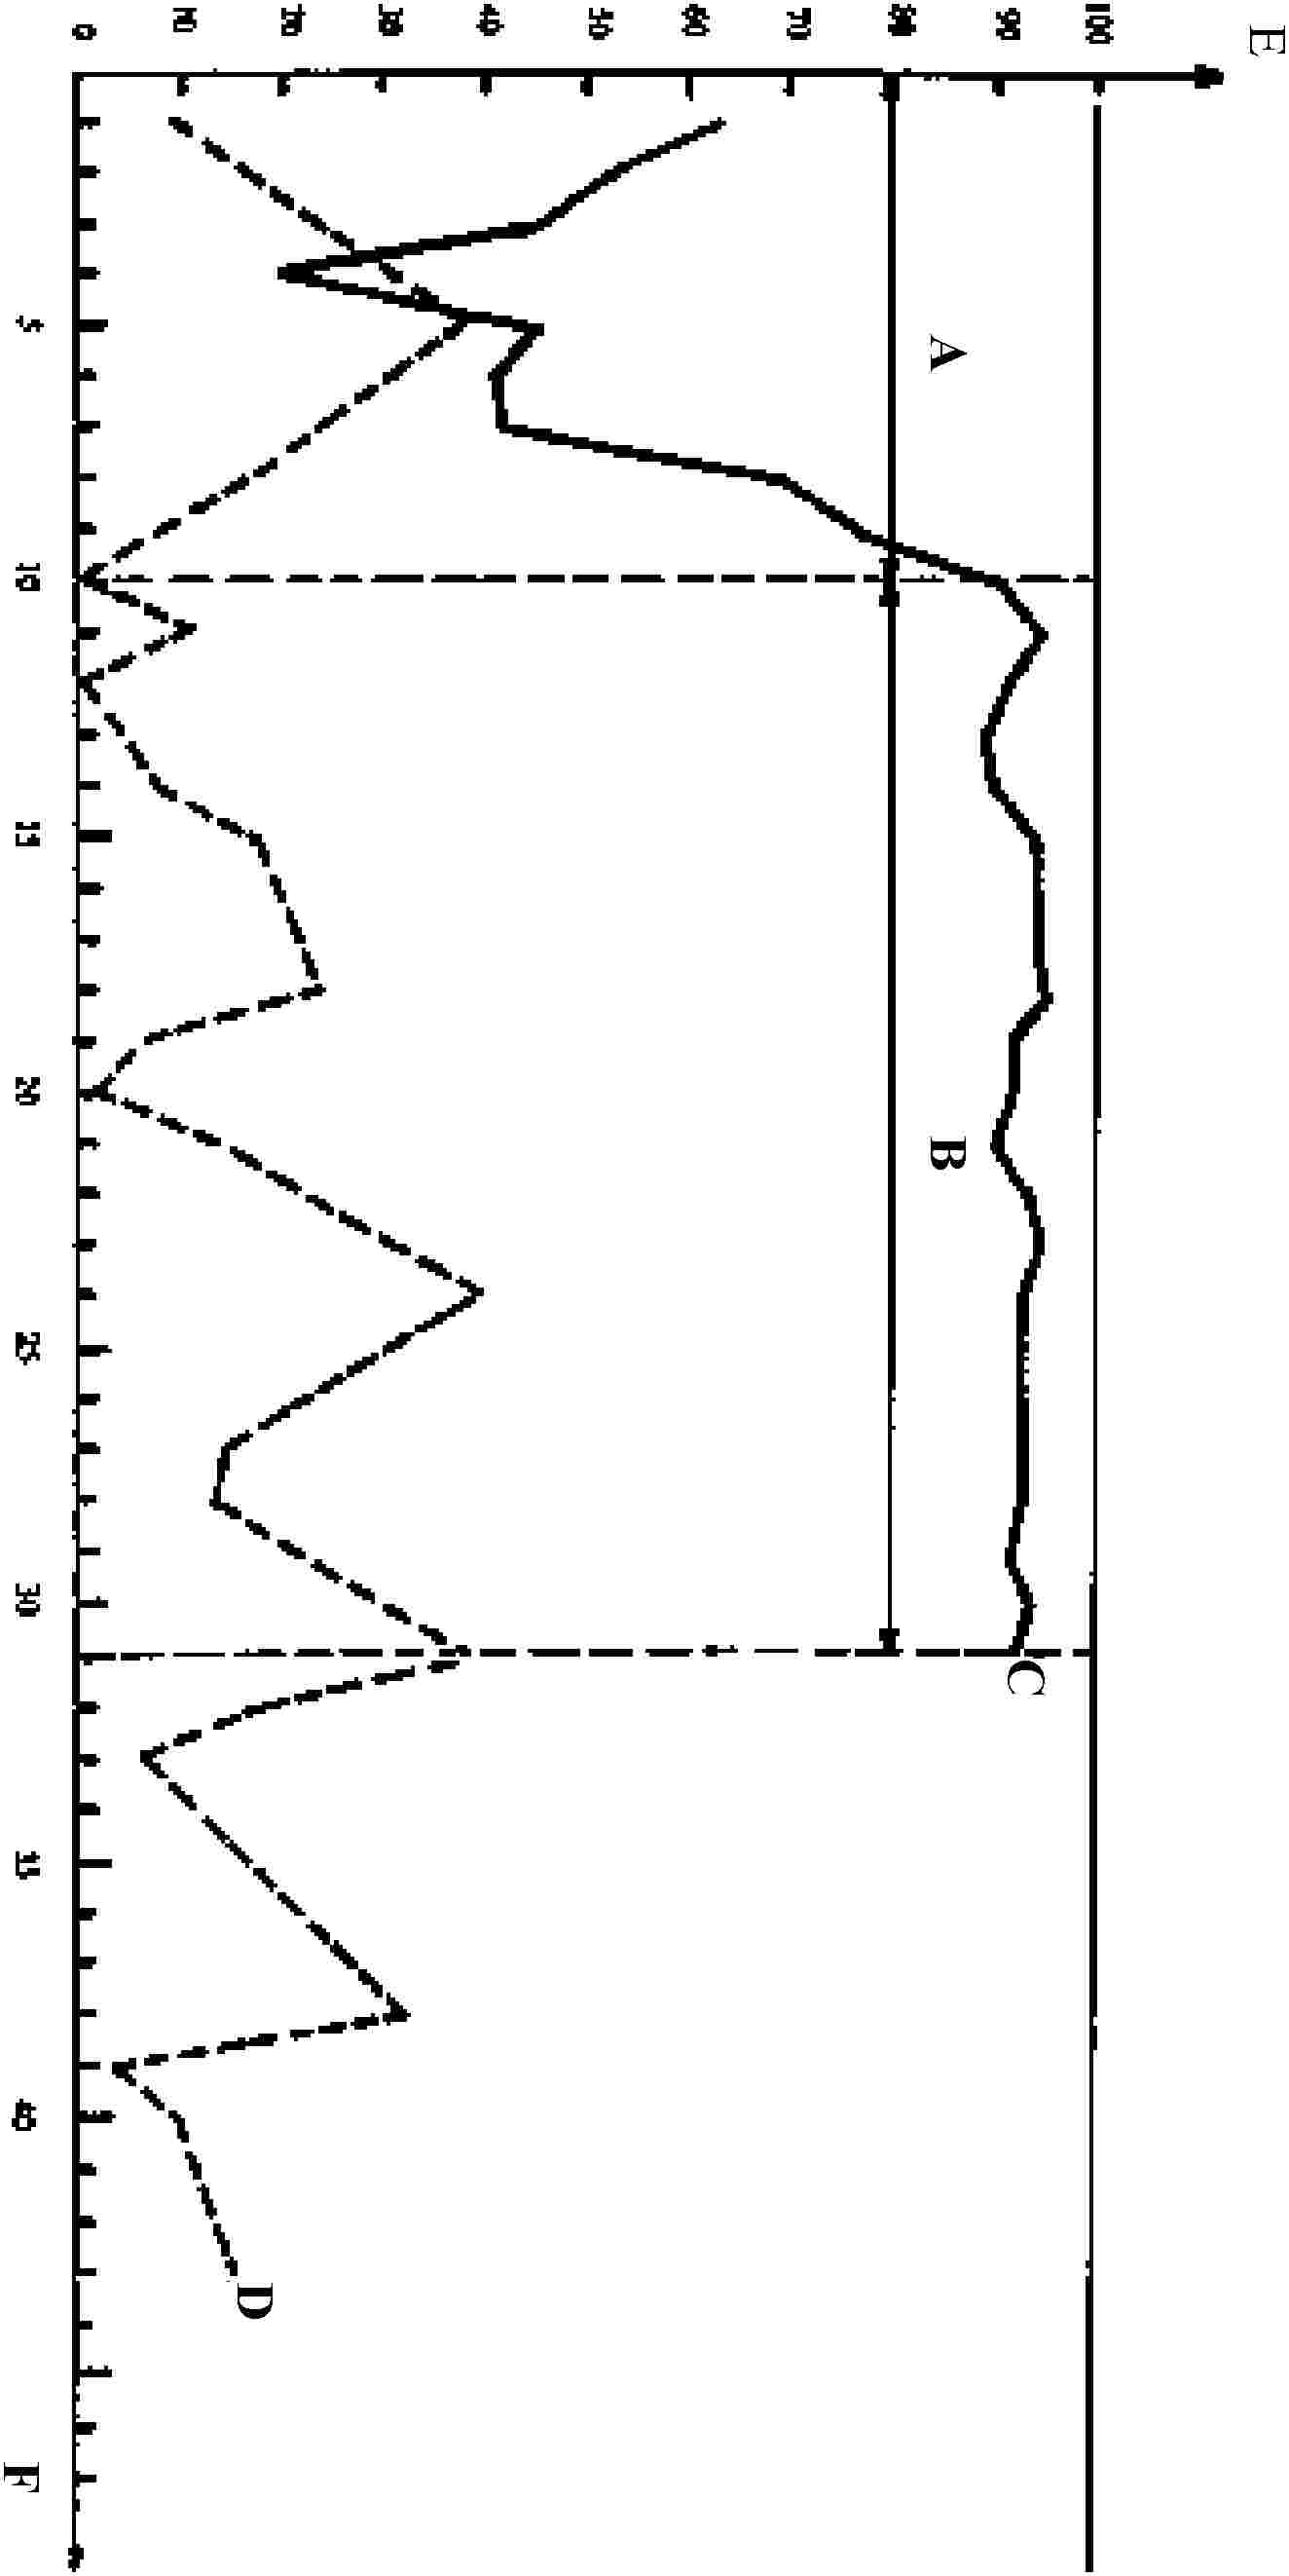
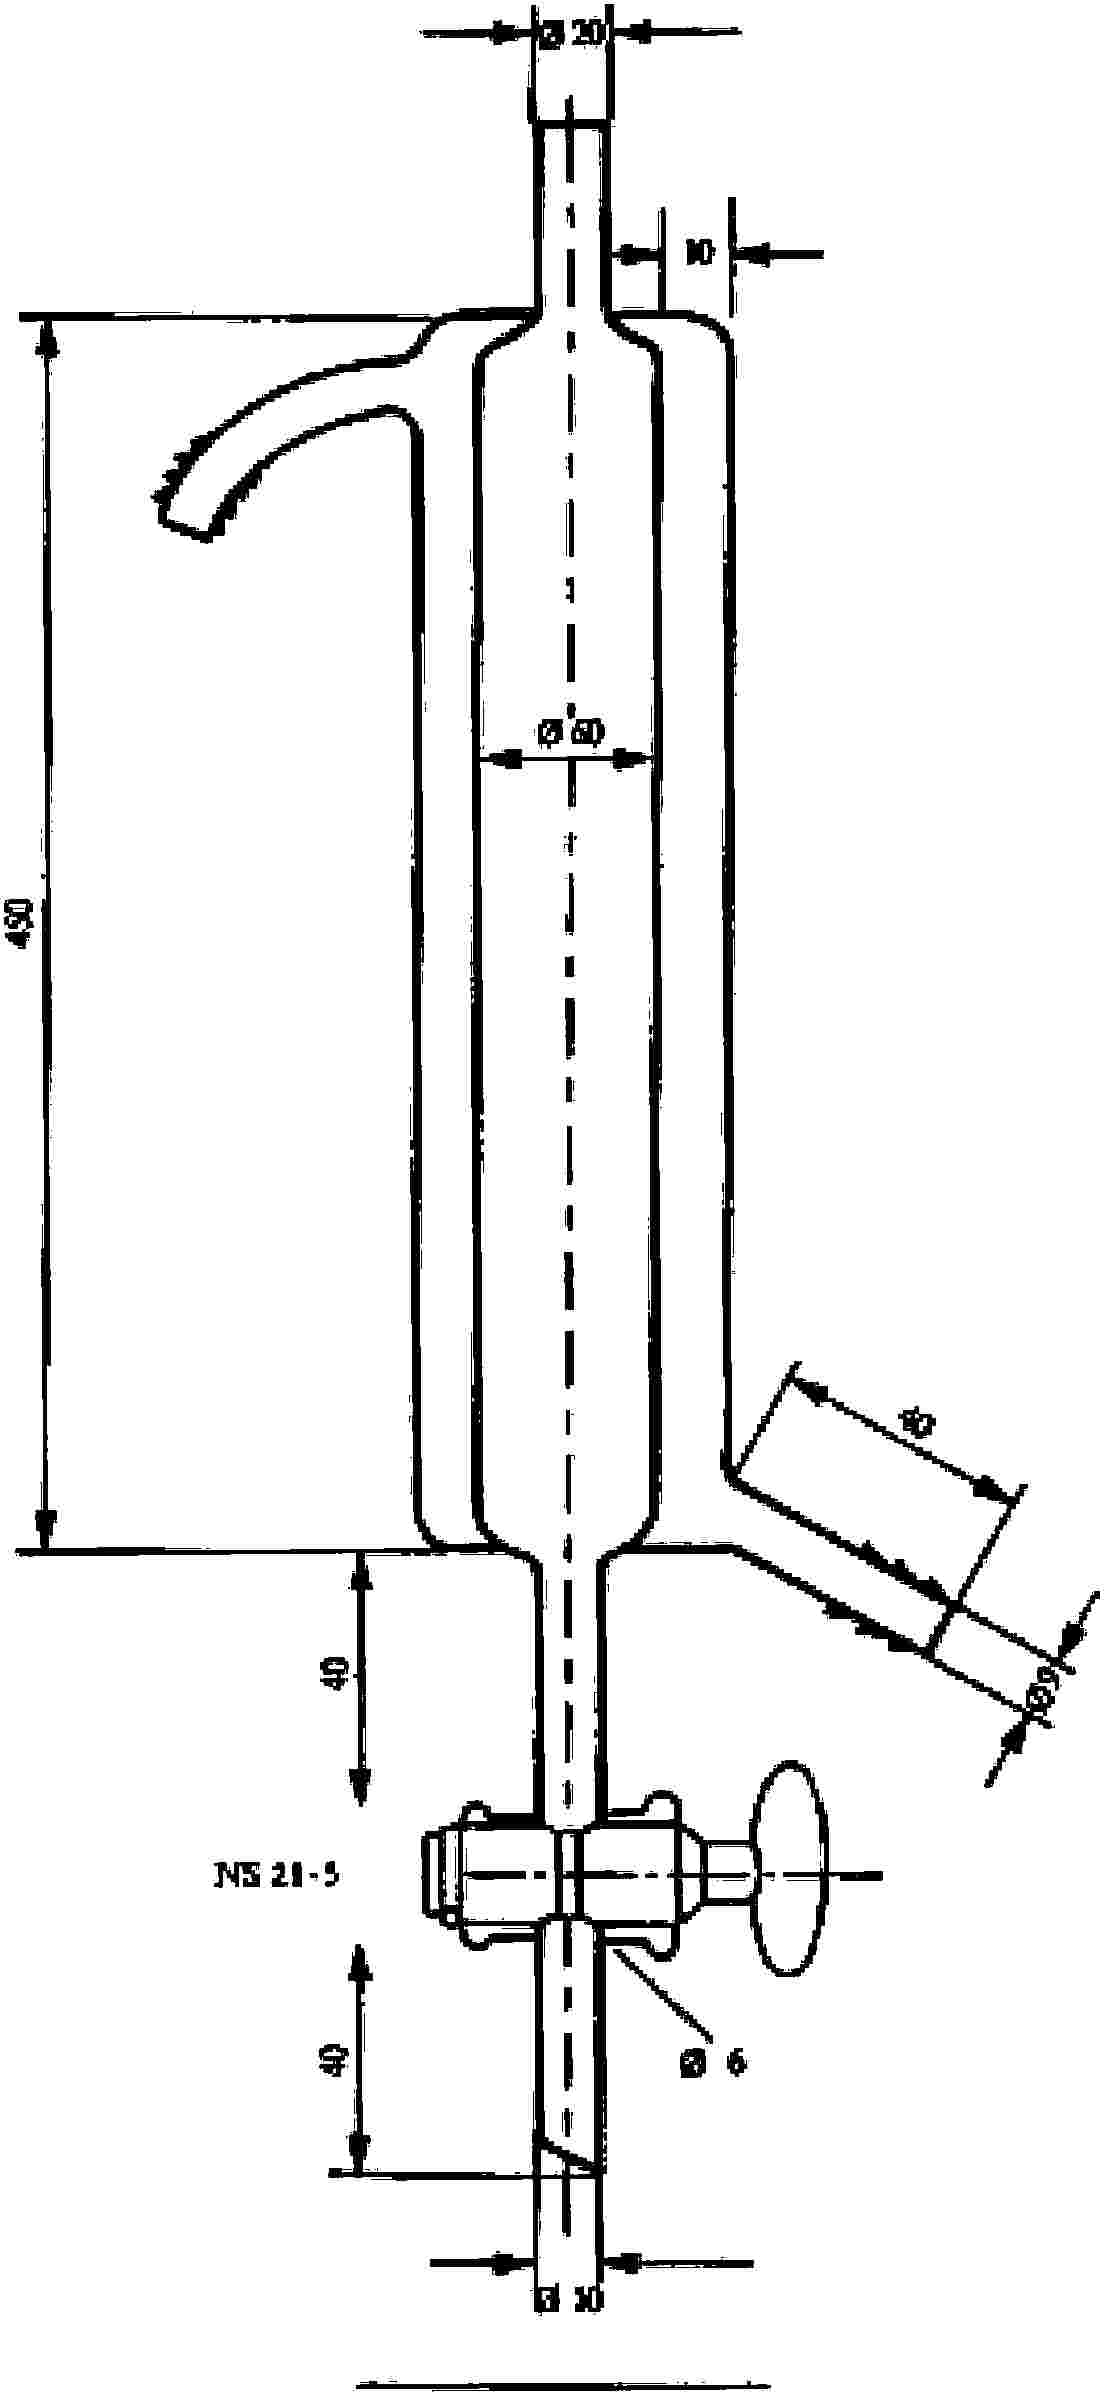
ANEXO VIII MÉTODOS DE ENSAIO E MÉTODOS ANALÍTICOSANEXO VIII MÉTODOS DE ENSAIO E MÉTODOS ANALÍTICOS Os seguintes métodos de ensaio e métodos analíticos são aplicáveis aos procedimentos de controlo usados pelos Estados-Membros para os detergentes colocados no mercado: 1. Método de referência (teste de confirmação) 1.1. Definição Este método descreve um modelo de laboratório da lama activada + decantador secundário concebido para simular uma unidade municipal de tratamento de efluentes. As condições descritas foram retiradas das directivas anteriores ao presente Regulamento. Poderão aplicar-se a este método de ensaio condições operacionais melhoradas de acordo com o estado da técnica, tal como previsto na norma EN ISO 11733. 1.2. Equipamento necessário para a medição O método de medição tem por base o emprego de uma instalação de lama activada, esquematizada na figura 1 e representada de modo mais pormenorizado na figura 2. O equipamento é composto por um recipiente A, destinado a armazenar as águas residuais sintéticas, uma bomba doseadora B, uma cuba de arejamento C, um decantador D, uma bomba de ar comprimido E para reciclar a lama activada e um recipiente F destinado a recolher o efluente tratado. Os recipientes A e F devem ser em vidro ou em matéria plástica apropriada e ter uma capacidade de, pelo menos, vinte e quatro litros. A bomba B deve assegurar uma alimentação regular do efluente sintético à cuba de arejamento, a qual, no decurso do funcionamento normal, deve conter três litros de mistura. Um vidro poroso G destinado à ventilação é suspenso na cuba C no cimo do cone interior desta cuba. A quantidade de ar insuflado pelo dispositivo de ventilação deve ser controlada por um rotâmetro H. 1.3. Efluente sintético Para efectuar este ensaio, utiliza-se um efluente sintético. Dissolver, por litro de água da torneira: — 160 mg de peptona; — 110 mg de extracto de carne; — 30 mg de ureia CO (NH2)2; — 7 mg de cloreto de sódio (NaCl); — 4 mg de cloreto de cálcio (CaCl2.2H2O); — 2 mg de sulfato de magnésio (MgSO4.7H2O); — 28 mg de monohidrogenofosfato de potássio (K2HPO4); — e 10 ± 1 mg do tensoactivo. O efluente sintético é preparado todos os dias. 1.4. Preparação das amostras Os tensoactivos não formulados podem ser experimentados tal como se apresentam. O conteúdo activo do tensoactivo deve ser determinado para preparar o efluente sintético (1.3). 1.5. Funcionamento da instalação No início, enche-se a cuba de ventilação C e o decantador D com o efluente sintético. O decantador D deve ser fixado a uma altura tal que a cuba de arejamento contenha três litros. A inoculação é feita introduzindo 3 ml de um efluente secundário de boa qualidade, recentemente colhido numa instalação de tratamento de águas residuais, essencialmente domésticas. O efluente deve ser mantido em condições aeróbias durante o período compreendido entre a preparação das amostras e a utilização. Em seguida põe-se em marcha o dispositivo de ventilação G, a bomba de ar comprimido E e a bomba doseadora B. O efluente sintético deve passar na cuba de arejamento C ao débito de um litro por hora, o que equivale a um tempo médio de retenção de três horas. É necessário regular o ritmo de arejamento de tal forma que o conteúdo da cuba C permaneça constantemente em suspensão e que o teor em oxigénio dissolvido seja no mínimo de 2 mg/l. A formação de espuma deve ser impedida por meios adequados. Não se utilizará, contudo, agentes antiespuma que tenham uma acção inibidora sobre a lama activada ou que contenham tensoactivos. A bomba E deve ser regulada de tal modo que haja na cuba de arejamento C uma reciclagem contínua e regular de lama activada saída do decantador. A lama que se acumulou no cimo da cuba de arejamento C, no fundo do decantador D ou no circuito de circulação, deve ser reposta em circulação pelo menos uma vez por dia por meio de uma escova ou por qualquer outro meio adequado. Quando a lama não decantar, pode favorecer-se a decantação, por adição, repetida se necessário, de porções de 2 ml de uma solução a 5 % de cloreto férrico. O efluente saído do decantador D é recolhido na cuba F durante vinte e quatro horas; no fim deste período, retira-se uma amostra depois de se ter procedido à homogeneização da mistura. A cuba F deve então ser cuidadosamente limpa. 1.6. Controlo do equipamento de medição O teor de tensoactivo (em mg/l) do efluente sintético é determinado imediatamente antes de ser utilizado. O teor de tensoactivo (em mg/l) da água residual recolhida durante vinte e quatro horas na cuba F deve ser determinado analiticamente pelo mesmo método, imediatamente após a colheita, caso contrário as amostras deverão ser conservadas, de preferência por congelação. A concentração deve ser determinada a 0,1 mg/l de tensioactivo, aproximadamente. Para verificar o bom andamento da operação, mede-se pelo menos duas vezes por semana a carência química em oxigénio (CQO) ou em carbono orgânico dissolvido (COD) do efluente filtrado sobre fibra de vidro e acumulado na cuba F e do efluente sintético filtrado que é armazenado na cuba A. A diminuição de CQO ou de COD deve estabilizar quando a biodegradação diária do tensoactivo for mais ou menos regular, isto é, ao fim do período inicial indicado na figura 3. O teor em matérias secas minerais da lama activada contida na cuba de arejamento deve ser determinado duas vezes por semana em g/l. Se ultrapassar 2,5 g/l, é necessário eliminar o excesso de lama activada. O ensaio de biodegradabilidade é efectuado à temperatura ambiente; esta temperatura deve ser estável e mantida entre 19 e 24 °C. 1.7. Cálculo da biodegradabilidade A percentagem de biodegradabilidade do tensoactivo deve ser calculada diariamente a partir do teor em tensoactivo expresso em mg/l do efluente sintético e da água residual correspondente, recolhida na cuba F. Os valores assim obtidos devem ser representados graficamente como é indicado na figura 3. A biodegradabilidade do tensoactivo é calculada através da média aritmética dos valores obtidos no decurso dos vinte e um dias seguintes ao período inicial, prazo durante o qual a biodegradação deve ser regular e a instalação deve ter funcionado sem qualquer perturbação. Em caso algum deve a duração do período inicial ultrapassar seis semanas. Os valores diários da biodegradabilidade devem ser calculados com uma aproximação de 0,1 %, mas o resultado final é arredondado ao número inteiro mais próximo. Em certos casos, a frequência das colheitas pode ser diminuída, mas, para calcular a média, serão utilizados os resultados de pelo menos catorze colheitas repartidas pelo período de vinte e um dias seguinte ao período inicial. 2. Determinação dos tensioactivos aniónicos no ensaio de biodegradabilidade 2.1. Princípio O método baseia-se no facto de o corante catiónico, que é o azul de metileno, produzir com os tensoactivos aniónicos sais azuis (MBAS) que podem ser extraídos com clorofórmio. A fim de evitar interferências, a extracção é primeiramente efectuada a partir de uma solução alcalina e o extracto é em seguida agitado com uma solução ácida de azul de metileno. A absorvência da fase orgânica separada é medida por fotometria no comprimento de onda de absorção máxima de 650 nm. 2.2. Reagentes e equipamento 2.2.1. Solução tampão pH 10 Dissolver 24 g de monohidrogenocarbonato de sódio NaHCO3 para análise e 27 g de carbonato de sódio anidro (Na2CO3) para análise em água desionizada e diluir a 1 000 ml. 2.2.2. Solução neutra de azul de metileno Dissolver 0,35 g de azul de metileno para análise em água desionizada e diluir a 1 000 ml. Preparar a solução pelo menos vinte e quatro horas antes da utilização. A absorvência da fase clorofórmio do ensaio em branco, comparada à do clorofórmio puro, não deve ultrapassar 0,015 para 1 cm de espessura da camada a 650 nm. 2.2.3. Solução ácida de azul de metileno Dissolver 0,35 g de azul de metileno para análise em 500 ml de água desionizada e misturar com 6,5 ml de H2SO4 (d = 1,84 g/ml). Diluir para 1 000 ml com água desionizada. Preparar a solução pelo menos vinte e quatro horas antes da utilização. A absorvência da fase clorofórmio do ensaio em branco, comparada à do clorofórmio puro, não deve ultrapassar 0,015 para 1 cm de espessura da camada a 650 nm.
2.3. Método As amostras destinadas à análise não devem ser colhidas através duma camada de espuma. Depois de ter sido cuidadosamente limpa com água, a aparelhagem utilizada para a análise deve ser inteiramente lavada com uma solução de ácido clorídrico e de metanol (2.2.10) e depois com água desionizada antes da utilização. Filtrar os efluentes de entrada e de saída da instalação com lama activada a examinar imediatamente após a amostragem. Eliminar os primeiros 100 ml dos filtrados. Colocar um volume medido da amostra, neutralizado se necessário, numa ampola de decantação de 250 ml (2.2.11.). O volume da amostra deve conter entre 20 e 150 μg de MBAS. Para um teor mais baixo em MBAS, pode-se utilizar até 100 ml da amostra. Quando se utiliza menos do que 100 ml, diluir a 100 ml com água desionizada. Adicionar à amostra 10 ml da solução tampão (2.2.1.), 5 ml da solução neutra de azul de metileno (2.2.2.) e 15 ml de clorofórmio (2.2.4.). Agitar a mistura de modo regular e sem excessivo vigor durante um minuto. Depois da separação de fases, deixar passar a camada de clorofórmio numa segunda ampola de decantação contendo 110 ml de água desionizada e 5 ml de solução ácida de azul de metileno (2.2.3). Agitar a mistura durante um minuto. Deixar passar a camada de clorofórmio através de um filtro de algodão hidrófilo previamente lavado e embebido de clorofórmio num frasco graduado (2.2.12). Extrair três vezes as soluções alcalinas e ácidas, por meio de 10 ml de clorofórmio na altura da segunda e da terceira extracção. Filtrar os extractos combinados de clorofórmio através do mesmo filtro de algodão hidrófilo e diluir à marca no frasco de 50 ml (2.2.12) com o clorofórmio utilizado para tornar a lavar o algodão hidrófilo. Medir a absorvência da solução de clorofórmio com um fotómetro a 650 nm em cuvetes de 1 a 5 cm comparando com a do clorofórmio puro. Fazer um ensaio de dosagem em branco no decurso do método. 2.4. Curva de aferição Preparar uma solução de aferição a partir da substância padrão de estermetílico do dodecilbenzeno de ácido sulfónico (tetrapropileno tipo PM 340) após saponificação no sal de potássio. A MBAS é expressa em dodecilbenzeno sulfonato de sódio (PM 348). De uma pipeta de pesagem, pesar 400 a 450 mg de estermetílico do dodecilbenzeno de ácido sulfónico (2.2.5.) a 0,1 mg aproximadamente num balão de fundo redondo e adicionar 50 ml de solução de hidróxido de potássio e de etanol (2.2.6.) e algumas bolas de vidro para facilitar a ebulição. Depois de ter instalado o condensador de refluxo, deixar ferver durante uma hora. Após arrefecimento, lavar o condensador e o esmerilado com mais ou menos 30 ml de etanol e adicionar estas lavagens ao conteúdo do balão. Titular a solução com ácido sulfúrico até à descoloração da fenolftaleína. Transferir esta solução para um frasco graduado de 1 000 ml (2.2.14.), diluir até à marca com água desionizada e misturar. Em seguida, volta-se a diluir uma parte desta solução concentrada do tensioactivo. Retirar 25 ml, transferir para um frasco graduado de 500 ml (2.2.13), diluir até à marca com água desionizada e misturar. Esta solução padrão contém:
representando E a massa da amostra em mg. Para estabelecer a curva de aferição, colher respectivamente 1, 2, 4, 6 e 8 ml da solução padrão e diluir cada uma destas colheitas a 100 ml com água desionizada. Proceder em seguida como é indicado no ponto 2.3, incluindo um ensaio de dosagem em branco. 2.5. Cálculo dos resultados A curva de aferição (2.4) indica a quantidade de tensoactivo aniónico (MBAS) contida na amostra. O teor em MBAS da amostra é indicado por
representando: V o volume em ml da amostra utilizada. Exprimir os resultados em dodecilbenzeno sulfonato de sódio (PM 348). 2.6. Expressão dos resultados Exprimir os resultados em MBAS mg/l aproximado a 0,1 mg. 3. Determinação dos tensoactivos não-iónicos nas águas dos ensaios de biodegradabilidade 3.1. Princípio Os tensoactivos são concentrados e isolados por via gasosa. Na amostra utilizada, a quantidade do tensoactivo não-iónico deve ser da ordem de 250-800 μg. O tensoactivo arrastado é dissolvido em acetato de etilo. Após a separação das fases e evaporação do solvente, o tensoactivo não-iónico é precipitado numa solução aquosa com o reagente de Dragendorff modificado (KBiI4 + BaCl2 + ácido acético glacial). O precipitado é filtrado, lavado com o ácido acético glacial e dissolvido numa solução de tartarato de amónio. O bismuto presente na solução é titulado potenciometricamente com uma solução de pirrolidinaditiocarbamato a pH 4-5, utilizando um eléctrodo indicativo de platina polida e um eléctrodo de referência de calomelanos ou de prata/cloreto de prata. O método é aplicável aos tensoactivos não-iónicos que contenham 6-30 agrupamentos de óxido de alquileno. O resultado da titulação é multiplicado pelo factor empírico 54, de modo a expressar arbitrariamente?? os resultados em nonilfenol condensado com 10 moles de óxido de etileno (NP 10). 3.2. Reagentes e equipamento Os reagentes devem ser preparados em água desionizada.
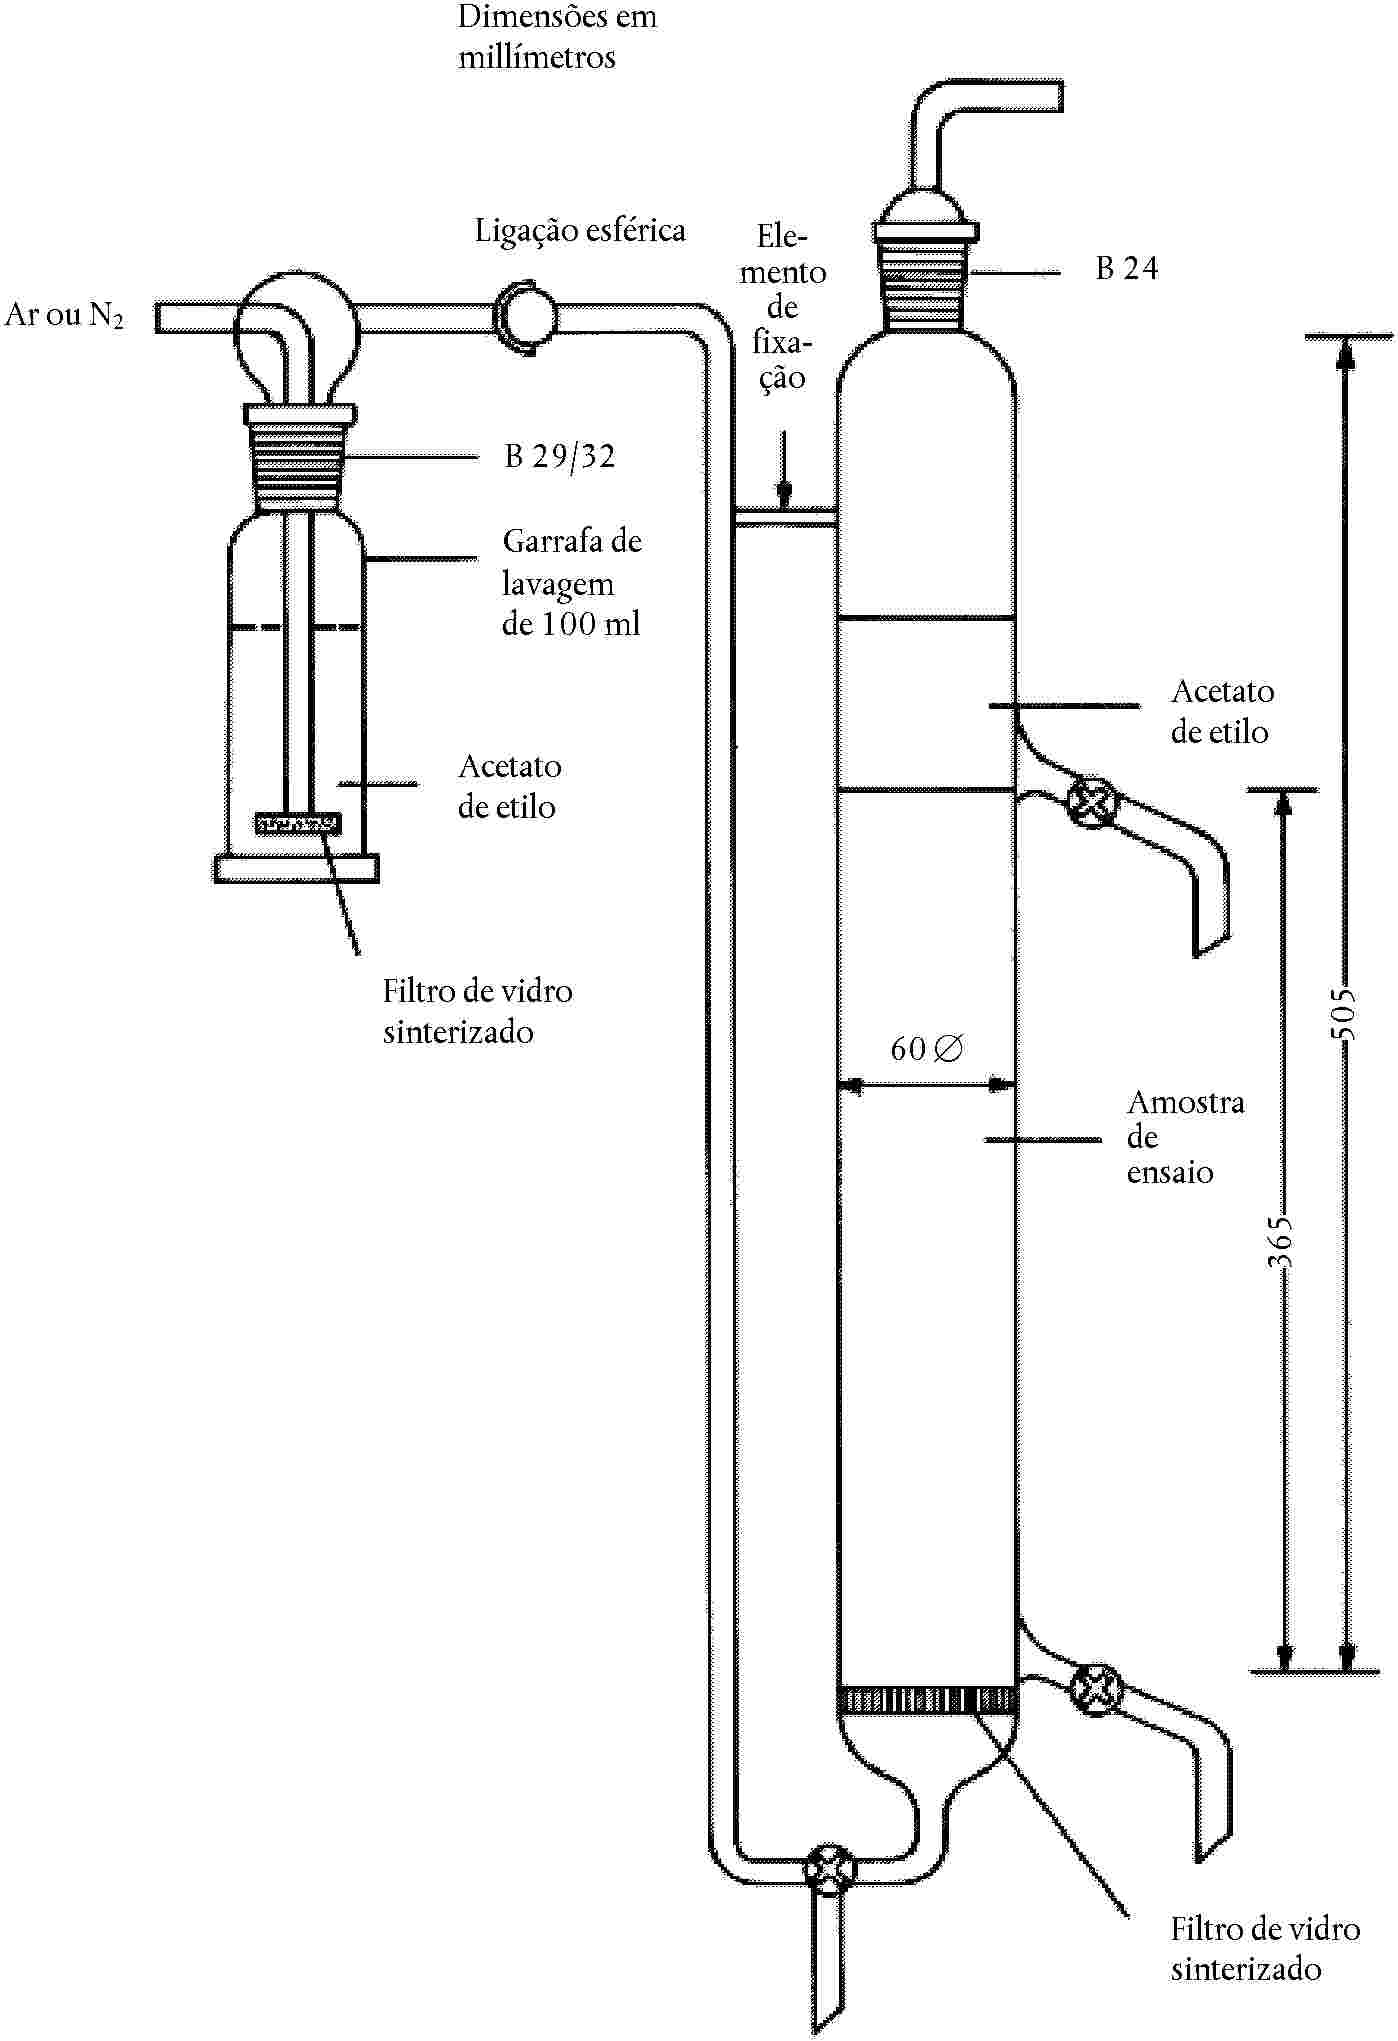
3.3. Método 3.3.1. Concentração e separação do tensioactivo Filtrar a amostra aquosa através de um papel filtro qualitativo. Eliminar os primeiros 100 ml do filtrado. Colocar no aparelho de extracção, previamente lavado com acetato de etilo, uma quantidade medida da amostra, por forma a ter entre 250 e 800 μg de tensoactivo não-iónico. A fim de melhorar a separação, juntar 100 g de cloreto de sódio e 5 g de monohidrogenocarbonato de sódio. Se o volume da amostra ultrapassar os 500 ml, juntar estes sais sob forma sólida no aparelho de extracção e dissolvê-los fazendo passar azoto ou ar no aparelho. Se se utilizar uma amostra de volume mais reduzido, dissolver os sais em 400 ml de água, e depois juntá-los no aparelho de extracção. Juntar água até que o nível atinja a torneira superior. Juntar com cuidado 100 ml de acetato de etilo na superfície da face aquosa. Encher o frasco lavador da entrada de gás (azoto ou ar) a dois terços com acetato de etilo. Fazer passar no aparelho um débito de gás de 30-60 l/h; o uso de um rotâmetro é recomendado. A taxa de arejamento deve ser progressivamente aumentada no início. O consumo de gás será regulado de tal forma que as fases fiquem bem separadas, de modo a limitar ao mínimo a mistura das fases e da solução de acetato de etilo na água. Cortar a entrada de gás ao fim de cinco minutos. Se o volume da fase orgânica diminuir mais de 20 % por dissolução na água, repetir-se-á a operação diminuindo o consumo de gás. Deitar a fase orgânica numa ampola de decantação. Tornar a deitar no aparelho de extracção a água proveniente da fase aquosa que se encontrava na ampola de decantação (não deve haver mais do que alguns ml). Filtrar a fase de acetato de etilo através de um papel filtro qualitativo seco, num copo de 250 ml. Deitar de novo 100 ml de acetato de etilo no aparelho de extracção e fazer passar azoto ou ar durante 5 minutos. Trasfegar a fase orgânica para a ampola de decantação utilizada para a primeira separação, eliminar a fase aquosa e fazer passar a fase orgânica através do mesmo filtro. Lavar a ampola de decantação e o filtro, com cerca de 20 l de acetato de etilo. Evaporar o extracto de acetato de etilo até à dessecação completa em banho-maria («sorbonne»). Dirigir uma ligeira corrente de ar sobre a superfície da solução para acelerar a evaporação. 3.3.2. Precipitação e filtração Dissolver o resíduo seco referido no ponto 3.3.1 em 5 ml de metanol, juntar 40 ml de água e 0,5 ml de HCl diluído (3.2.3) e agitar a mistura com um agitador magnético. Juntar a esta solução 30 ml de precipitante (3.2.6) com uma proveta graduada. O precipitado forma-se por agitação. Depois de ter agitado durante dez minutos, deixar repousar a mistura durante pelo menos cinco minutos. Filtrar a mistura num cadinho filtrante de Gooch, cuja base é coberta por um filtro em fibra de vidro. Lavar depois o filtro sob baixa depressão com cerca de 2 ml de ácido acético glacial. Em seguida, lavar bem o copo, o magnete e o cadinho com ácido acético glacial (cerca de 40-50 ml). Não é necessário transferir quantitativamente sobre o filtro o precipitado que adere às paredes do copo, porque a solução do precipitado destinada à titulação é deitada de novo no copo de precipitação, sendo o precipitado restante dissolvido em seguida. 3.3.3. Dissolução do precipitado Dissolver o precipitado no cadinho filtrante por adição a quente (cerca de 80 °C) da solução de tartarato de amónio (3.2.8) em três fracções de 10 ml. Deixar cada fracção repousar durante alguns minutos no cadinho antes de a filtrar para o frasco. Deitar o conteúdo do frasco filtrante no copo utilizado para a precipitação. Lavar as paredes do copo com 20 ml de solução de tartarato para dissolver o resto do precipitado. Lavar cuidadosamente o cadinho, a alonga e o frasco filtrante com 150-200 ml de água e deitar a água de limpeza no copo utilizado para a precipitação. 3.3.4. Titulação Agitar a solução com um agitador magnético (3.2.16), juntar algumas gotas de púrpura de bromocresol (3.2.5) e juntar a solução aquosa de amoníaco (3.2.9) até à obtenção de uma coloração violeta (a solução é inicialmente ligeiramente ácida, devido ao resíduo do ácido acético utilizado na limpeza). Juntar em seguida 10 ml de tampão de acetato (3.2.10), mergulhar os eléctrodos na solução e titular potenciometricamente com a solução de carbato padrão (3.2.11), mantendo a extremidade da bureta imersa na solução. A velocidade da titulação não pode ultrapassar 2 ml/minuto. O ponto de equivalência é a intersecção das tangentes às duas partes da curva do potencial. Constatar-se-á na ocasião que a inflexão da curva do potencial se aplana, o que se pode remediar limpando cuidadosamente o eléctrodo de platina (por polimento com papel abrasivo). 3.3.5. Contraprova da pureza dos reagentes Simultaneamente, proceder a um ensaio em branco seguindo todo o método com 5 ml de metanol e 40 ml de água conforme às instruções definidas no ponto 3.3.2. O ensaio em branco deve ser inferior a 1 ml, caso contrário a pureza dos reagentes (3.2.3, 3.2.7, 3.2.8, 3.2.9, 3.2.10), e, nomeadamente, o seu teor em metais pesados, será suspeita e será necessário substituí-los. Será tido em consideração o ensaio em branco no cálculo dos resultados. 3.3.6. Controlo do factor da «solução de carbato» Calcular diariamente o factor respeitante à solução de carbato antes da utilização. Para o efeito, titular 10 ml da solução padrão de sulfato de cobre (3.2.12) com a solução de carbato depois da adição de 100 ml de água e de 10 ml de tampão de acetato (3.2.10). Se a quantidade utilizada for igual a a ml, o factor f obtém-se da seguinte forma:
e todos os resultados da titulação são multiplicados por este factor. 3.4. Cálculo dos resultados Cada tensoactivo não-iónico tem o seu próprio factor em função da sua composição, nomeadamente do comprimento da cadeia de óxido de alqueno. As concentrações de tensoactivos não-iónicos são expressas em relação a uma substância de referência — um nonilfenol com 10 unidades de óxido de etileno (NP 10) — para o qual o factor de conversão é igual a 0,054. A quantidade de tensoactivo presente nas amostras é expressa como mg de NP 10 graças a este factor, da seguinte forma: 0,054 × f × (b–c) = mg de tensoactivo não-iónico expresso em mg de equivalente NP 10 representando:
3.5. Expressão dos resultados Exprimir os resultados em mg/l sob forma de equivalente NP 10 com aproximação a 0,1 mg. 4. Tratamento preliminar dos tensoactivos aniónicos a examinar 4.1. Notas preliminares 4.1.1. Tratamento das amostras O tratamento dos tensoactivos aniónicos e dos detergentes previamente à determinação da biodegradabilidade primária pelo teste de confirmação é o seguinte:
O objectivo da extracção alcoólica é eliminar dos produtos comercializados os compostos insolúveis e inorgânicos, que podem, eventualmente, perturbar o ensaio de biodegradabilidade. 4.1.2. Processo de permuta de iões É necessário, para a exactidão dos ensaios de biodegradabilidade, isolar e separar os tensoactivos aniónicos do sabão e dos tensoactivos não-iónicos e catiónicos. Este resultado é obtido mediante a aplicação duma técnica de permuta de iões utilizando uma resina macroporosa permutadora de aniões e os agentes de eluição adequados permitindo a eluição fraccionada. O sabão e os tensoactivos aniónicos e não-iónicos são assim isolados numa única operação. 4.1.3. Controlo analítico Após a homogeneização, o teor em tensoactivos aniónicos do detergente sintético é determinado segundo o método de análise à MBAS. O teor em sabão é determinado de acordo com um método adequado. Esta análise dos produtos é necessária para o cálculo das quantidades exigidas para a preparação das fracções destinadas aos ensaios de biodegradabilidade. Uma extracção quantitativa não é necessária; todavia extrair-se-á pelo menos 80 % dos tensoactivos aniónicos. Habitualmente, obtém-se 90 % ou mais. 4.2. Princípio A partir de uma amostra homogénea (pós, pastas e líquidos dessecados), obtém-se um extracto pelo etanol que contém os tensoactivos, o sabão e outros componentes solúveis no álcool da amostra sintética de detergente. O extracto pelo etanol evapora-se e dissolve-se numa mistura isopropanol/água; faz-se passar a solução assim obtida através de um dispositivo misto permuta de catiões fortemente ácida/permuta de aniões macroporoso, levado à temperatura de 50 °C. Esta temperatura é necessária para impedir a precipitação dos ácidos gordos em meio ácido. Os tensoactivos não-iónicos permanecem no efluente. Os ácidos gordos do sabão são separados por eluição com etanol contendo dióxido de carbono. Obtém-se então os tensoactivos aniónicos sob forma de sais de amónio por eluição com uma solução de monohidrogenocarbonato de amónio numa mistura isopropanol/água. Estes sais de amónio são utilizados para o teste de biodegradabilidade. Os tensoactivos catiónicos, susceptíveis de perturbarem o ensaio de biodegradabilidade e o procedimento analítico, são eliminados pelo permutador de catiões colocado em cima do permutador de aniões. 4.3. Produtos químicos e equipamento 4.3.1. Água desionizada 4.3.2. Etanol, 95 % (v/v) C2H5OH (desnaturante admitido: metiletilcetona ou metanol) 4.3.3. Mistura isopropanol/água (50/50 v/v): — 50 partes de isopropanol, CH3CHOH.CH3, e — 50 partes de água (4.3.1) 4.3.4. Solução de dióxido de carbono no etanol (mais ou menos 0,1 % de CO2): por meio de um tubo de transferência provido de um disco em vidro poroso incorporado, deixar mergulhar o dióxido de carbono (CO2) através do etanol (4.3.2.) durante dez minutos. A solução deve ser preparada extemporaneamente. 4.3.5. Solução de monohidrogenocarbonato de amónio (60/40 v/v): 0,3 M de NH4HCO3 em 1 000 ml de uma mistura isopropanol/água constituída de 60 partes de isopropanol e de 40 partes de água (4.3.1.) 4.3.6. Permutador de catiões (KAT) fortemente ácido, resistente ao álcool (50-100 mesh) 4.3.7. Permutador de aniões (AAT), macroporoso, Merck Lewatit MP 7080 (70-150 mesh) ou equivalente 4.3.8. Ácido clorídrico, 10 % HCl (p/p) 4.3.9. Balão de fundo redondo de 2 000 ml com esmerilado cónico e condensador de refluxo 4.3.10. Cadinho filtrante de 90 mm de diâmetro (que possa ser aquecido) para filtros em papel 4.3.11. Frasco de vácuo de 2 000 ml 4.3.12. Colunas de permutadores com câmara de aquecimento e torneira: tubo interior de 60 mm de diâmetro e de 450 mm de altura (figura 4) 4.3.13. Banho-maria 4.3.14. Estufa de secagem em vazio 4.3.15. Termóstato 4.3.16. Evaporador rotativo 4.4. Extracção e separação dos tensioactivos aniónicos 4.4.1. Preparação do extracto A quantidade de tensoactivos necessária para o ensaio de biodegradabilidade é aproximadamente 50 g MBAS. Normalmente, a quantidade de produto a extrair não ultrapassa 1 000 g; contudo, pode ser necessário extrair quantidades suplementares da amostra. Por razões práticas, a quantidade de produto utilizado será na maior parte das vezes limitada a 5 000 g aquando da preparação dos extractos para o ensaio de biodegradabilidade. A experiência demonstrou que uma série de extracções limitadas é preferível a uma única extracção de uma grande quantidade de produto. No que diz respeito aos permutadores, as quantidades especificadas são concebidas para uma capacidade de 600 a 700 mmol de tensoactivos e de sabão. 4.4.2. Isolamento dos componentes solúveis no álcool Juntar 250 g do detergente a analisar a 1 250 ml de etanol e levar a mistura até à ebulição, depois submetê-la ao refluxo durante uma hora, agitando. Filtrar a solução alcoólica quente num cadinho filtrante de poros largos, levado à temperatura de 50 °C, e filtrar rapidamente. Lavar o frasco e o cadinho filtrante com cerca de 200 ml de etanol quente. Recolher o filtrado e a lavagem do filtro num frasco a vácuo. Quando os produtos a analisar são pastas ou líquidos, assegurar-se de que a amostra não contém mais de 55 g de tensoactivos aniónicos e de 35 g de sabão. Evaporar esta amostra pesada até à dessecação completa. Dissolver o resíduo em 2 000 ml de etanol e proceder como indicado acima. No caso de pós de fraca densidade aparente (< 300 g/l), é recomendado aumentar a proporção de etanol na relação 20:1. Evaporar o filtrado de etanol até à dessecação completa, de preferência por meio de um evaporador rotativo. Repetir a operação se for necessária uma maior quantidade de extracto. Dissolver o resíduo em 5 000 ml de uma mistura isopropanol/água. 4.4.3. Preparação das colunas permutadoras de iões COLUNA PERMUTADORA DE CATIÕES Colocar 600 ml de resina permutadora de catiões (4.3.6.) num copo de 3 000 ml e cobrir juntando 2 000 ml de ácido clorídrico (4.3.8.). Deixar repousar durante pelo menos duas horas agitando de tempos a tempos. Decantar o ácido e transferir a resina para a coluna (4.3.12.) por meio de água desionizada. A coluna deve possuir um tampão em lã de vidro desionizado como camada de suporte dos permutadores. Lavar a coluna com a água desionizada a um débito de 10-30 ml/min, até que o produto de eluição esteja isento de cloro. Arrastar a água com 2 000 ml de uma mistura isopropanol/água (4.3.3.) a um débito de 10-30 ml/min. A coluna de permutadores está pronta para utilização. COLUNA PERMUTADORA DE ANIÕES Colocar 600 ml de resina permutadora de aniões (4.3.7.) num copo de 3 000 ml e cobrir juntando 2 000 ml de água desionizada. Deixar a resina inchar durante pelo menos duas horas. Transferir a resina para a coluna com a água desionizada. A coluna deve possuir um tampão em lã de vidro. Lavar a coluna com uma solução de monohidrogenocarbonato de amónio 0,3 M (4.3.5) até que esteja isenta de cloreto, o que requer cerca de 5 000 ml de solução. Lavar em seguida com 2 000 ml de água desionizada. Arrastar a água com 2 000 ml de uma mistura isopropanol/água (4.3.3.) a um débito de 10-30 ml/min. A coluna de permutadores está agora sob forma OH e pronta para utilização. 4.4.4. Processo de permuta de iões Montar as colunas de permutadores por forma a que a coluna de permutadores de catiões se encontre em cima da coluna de permutadores de aniões. Levar as colunas à temperatura de 50 °C por meio de um termóstato. Aquecer 5 000 ml da solução obtida no ponto 4.4.2. até 60 °C e passar a solução através do grupo de permutadores a um débito de 20 ml/min. Lavar as colunas com 1 000 ml de uma mistura quente de isopropanol/água (4.3.3.). Para obter os tensoactivos aniónicos sintéticos (MBAS), desmontar a coluna KAT. Eluir os ácidos gordos do sabão da coluna KAT por meio de 5 000 ml de uma solução de etanol/CO2 a 50.o C (4.3.4). Rejeitar o eluído. Eluir em seguida os MBAS da coluna AAT por meio de 5 000 ml de solução de monohidrogenocarbonato de amónio (4.3.5.). Evaporar o eluído até à dessecação sobre um banho de vapor ou num evaporador rotativo. Os resíduos contêm os MBAS (sob forma de sal de amónio) e, eventualmente, os produtos aniónicos não tensoactivos que não prejudicam o ensaio de biodegradabilidade. Juntar água desionizada até à obtenção de um volume determinado e dosear o teor em MBAS numa fracção aliquota. A solução é utilizada como solução padrão dos detergentes sintéticos aniónicos para o ensaio de biodegradabilidade. A solução deve ser mantida a uma temperatura inferior a 5 °C. 4.4.5. Regeneração das resinas permutadoras de iões O permutador de catiões deita-se fora depois da utilização. Regenera-se a resina permutadora de aniões fazendo passar na coluna uma quantidade suplementar de uma solução de monohidrogenocarbonato de amónio (4.3.5.) a um débito de cerca de 10 ml/min. até que o eluído esteja isento de tensoactivos aniónicos (ensaio com azul de metileno). Lavar em seguida o permutador de aniões com uma mistura de 2 000 ml de isopropanol/água (4.3.3). O permutador de aniões pode ser de novo utilizado. 5. Tratamento preliminar dos tensoactivos não-iónicos a examinar 5.1. Notas preliminares 5.1.1. Tratamento das amostras O tratamento prévio dos tensoactivos não-iónicos e dos detergentes sujeitos à determinação da biodegradabilidade primária pelo teste de confirmação é o seguinte:
O objectivo da extracção alcoólica é eliminar dos produtos comercializados os compostos insolúveis e inorgânicos, que podem, eventualmente, perturbar o ensaio de biodegradabilidade 5.1.2. Processo de permuta de iões É necessário, para a exactidão dos ensaios de biodegradabilidade, isolar e separar os tensoactivos não-iónicos do sabão e dos tensioactivos aniónicos e catiónicos. Este resultado é obtido mediante a aplicação duma técnica de permuta de iões utilizando uma resina macroporosa permutadora de aniões e os agentes de eluição adequados à eluição fraccionada. O sabão e os tensoactivos aniónicos e não-iónicos são assim isolados numa única operação. 5.1.3. Controlo analítico Após a homogeneização, determina-se o teor de tensoactivos aniónicos e não-iónicos do detergente segundo o método de análise de MBAS e de BiAS. O teor em sabão é determinado de acordo com um método adequado. Esta análise do produto é necessária para o cálculo das quantidades exigidas para a preparação das fracções destinadas aos ensaios de biodegradabilidade. Uma extracção quantitativa não é necessária; contudo, extrair-se-á pelo menos 80 % dos tensioactivos não-iónicos. Habitualmente, obtém-se 90 % ou mais. 5.2. Princípio A partir de uma amostra homogénea (pós, pastas e líquidos dessecados), obtém-se um extracto pelo etanol que contém os tensoactivos, o sabão e outros componentes solúveis no álcool da amostra de detergente. O extracto pelo etanol evapora-se e dissolve-se numa mistura isopropanol/água; faz-se passar a solução assim obtida através de um dispositivo misto permuta de catiões fortemente ácida/permuta de aniões macroporoso, levado à temperatura de 50 °C. Esta temperatura é necessária para impedir a precipitação dos ácidos gordos em meio ácido. Os tensoactivos não-iónicos são extraídos do efluente por evaporação. Os tensoactivos catiónicos susceptíveis de perturbar o ensaio de biodegradabilidade e o método analítico são eliminados pelo permutador de catiões colocado por cima do permutador de aniões. 5.3. Produtos químicos e equipamento 5.3.1. Água desionizada 5.3.2. Etanol, 95 % (v/v) C2H5OH (desnaturante admitido: metiletilcetona ou metanol) 5.3.3. Mistura isopropanol/água (50/50 v/v): — 50 partes de isopropanol, CH3CHOH.CH3, e — 50 partes de água (5,3.1) 5.3.4. Solução de monohidrogenocarbonato de amónio (60/40 v/v): 0,3 M de NH4HCO3 em 1 000 ml de uma mistura isopropanol/água constituída de 60 partes de isopropanol e de 40 partes de água (5.3.1.) 5.3.5. Permutador de catiões (KAT) fortemente ácido, resistente ao álcool (50-100 mesh) 5.3.6. Permutador de aniões (AAT), macroporoso, Merck Lewatit MP 7080 (70-150 mesh) ou equivalente 5.3.7. Ácido clorídrico, 10 % HCl (p/p). 5.3.8. Balão de fundo redondo de 2 000 ml com esmerilado cónico e condensador de refluxo 5.3.9. Cadinho filtrante de 90 mm de diâmetro (que possa ser aquecido) para filtros em papel 5.3.10. Frasco de vácuo de 2 000 ml 5.3.11. Colunas de permutadores com câmara de aquecimento e torneira: tubo interior de 60 mm de diâmetro e de 450 mm de altura (figura 4) 5.3.12. Banho-maria 5.3.13. Estufa de secagem em vazio 5.3.14. Termóstato 5.3.15. Evaporador rotativo 5.4. Preparação do extracto e separação dos agentes não-iónicos 5.4.1. Preparação do extracto A quantidade de tensoactivos necessária para o ensaio de biodegradabilidade é de cerca de 25 g de BiAS. Aquando da preparação dos extractos para os ensaios de biodegradabilidade, a quantidade de produto utilizada será limitada a 2 000 g no máximo. Deste modo, pode ser necessário recomeçar a operação várias vezes a fim de obter uma quantidade suficiente para o ensaio de biodegradabilidade. A experiência demonstrou que uma série de extracções limitadas é preferível a uma única extracção de uma grande quantidade de produto. 5.4.2. Isolamento dos componentes solúveis no álcool Juntar 250 g do detergente sintético a analisar a 1 250 ml de etanol e levar a mistura até à ebulição, submetendo-se, em seguida, ao refluxo durante uma hora, agitando. Filtrar a solução alcoólica quente num cadinho filtrante de poros largos, levado à temperatura de 50.o C, e filtrar rapidamente. Lavar o frasco e o cadinho filtrante com cerca de 200 ml de etanol quente. Recolher o filtrado e a lavagem do filtro num frasco a vácuo. Quando os produtos a analisar são pastas ou líquidos, assegurar-se de que a amostra não contém mais de 25 g de tensoactivos aniónicos e de 35 g de sabão. Evaporar esta amostra pesada até à dessecação completa. Dissolver o resíduo em 500 ml de etanol e proceder como indicado acima. No caso de pós de fraca densidade aparente (< 300 g/l), é recomendado aumentar a proporção de etanol na relação 20:1. Evaporar o filtrado de etanol até à dessecação completa, de preferência por meio de um evaporador rotativo. Repetir a operação se for necessária uma maior quantidade de extracto. Dissolver o resíduo em 5 000 ml de uma mistura isopropanol/água. 5.4.3. Preparação das colunas permutadoras de iões COLUNA PERMUTADORA DE CATIÕES Colocar 600 ml de resina permutadora de catiões (5.3.5.) num copo de 3 000 ml e cobrir juntando 2 000 ml de ácido clorídrico (5.3.7.). Deixar repousar durante pelo menos duas horas, agitando de tempos a tempos. Decantar o ácido e transferir a resina para a coluna (5.3.2011.) por meio de água desionizada. A coluna deve possuir um tampão em lã de vidro. Lavar a coluna com a água desionizada a um débito de 10-30 ml/min, até que o produto de eluição esteja isento de cloro. Arrastar a água com 2 000 ml de uma mistura isopropanol/água (5,3.3.) a um débito de 10-30 ml/min. A coluna de permutadores está pronta para utilização. COLUNA PERMUTADORA DE ANIÕES Colocar 600 ml de resina permutadora de aniões (5.3.6) num recipiente e cobri-la na totalidade juntando 2 000 ml de água desionizada. Deixar a resina inchar durante pelo menos duas horas. Transferir a resina para a coluna com a água desionizada. A coluna deve possuir um tampão em lã de vidro. Lavar a coluna com uma solução de monohidrogenocarbonato de amónio 0,3 M (5,30,4) até que esteja isenta de cloreto, o que requer cerca de 5 000 ml de solução. Lavar em seguida com 2 000 ml de água desionizada. Arrastar a água com 2 000 ml de uma mistura isopropanol/água (5.3.3.) a um débito de 10-30 ml/min. A coluna de permutadores está agora sob forma OH e pronta para utilização. 5.4.4. Processo de permuta de aniões Montar as colunas de permutadores por forma a que a coluna de permutadores de catiões se encontre em cima da coluna de permutadores de aniões. Levar as colunas à temperatura de 50 °C por meio de um termóstato. Aquecer 5 000 ml da solução obtida no ponto 5.4.2. até 60 °C e passar a solução através do grupo de permutadores a um débito de 20 ml/min. Lavar as colunas com 1 000 ml de uma mistura quente de isopropanol/água (5.3.3.). Para obter os tensoactivos não-iónicos, recolher o eluido e a lavagem do filtro fazendo evaporá-los até à dessecação completa, de preferência por meio de um evaporador rotativo. O resíduo contém o BiAS. Juntar água desionizada até à obtenção de um volume determinado e dosear o teor em BiAS, na aliquota. A solução é utilizada como solução fundamental dos tensoactivos não-iónicos para o ensaio de biodegradabilidade. A solução deve ser mantida a uma temperatura inferior a 5 °C. 5.4.5. Regeneração das resinas permutadoras de iões O permutador de catiões deita-se fora depois da utilização. Regenera-se a resina permutadora de aniões, fazendo passar na coluna cerca de 5 000 -6 000 ml de uma solução de monohidrogenocarbonato de amónio (5.3.4) a um débito de cerca de 10 ml/min até que o eluido esteja isento de tensoactivos aniónicos (ensaio com azul de metileno). Lavar em seguida o permutador de aniões com uma mistura de 2 000 ml de isopropanol/água (5.3.3). O permutador de aniões pode ser de novo utilizado.
( 1 ) JO C 95 de 23.4.2003, p. 24. ( 2 ) Parecer do Parlamento Europeu de 10 de Abril de 2003 (ainda não publicado no Jornal Oficial), posição comum do Conselho de 4 de Novembro de 2003 (JO C 305 E de 16.12.2003, p. 11) e Posição do Parlamento Europeu de 14 de Janeiro de 2004 (ainda não publicada no Jornal Oficial). Decisão do Conselho de 11 de Março de 2004. ( 3 ) JO L 347 de 17.12.1973, p. 51. Directiva com a última redacção que lhe foi dada pelo Regulamento (CE) n.o 807/2003 (JO L 122 de 16.5.2003, p. 36). ( 4 ) JO L 347 de 17.12.1973, p. 53. Directiva com a redacção que lhe foi dada pela Directiva 82/243/CEE (JO L 109 de 22.4.1982, p. 18). ( 5 ) JO L 109 de 22.4.1982, p. 1. ( 6 ) JO L 109 de 22.4.1982, p. 18. ( 7 ) JO L 80 de 25.3.1986, p. 51. ( 8 ) JO L 291 de 10.10.1989, p. 55. ( 9 ) JO L 215 de 1.8.1998, p. 73. ( 10 ) JO L 200 de 30.7.1999, p. 1. Directiva com a redacção que lhe foi dada pela Directiva 2001/60/CE da Comissão (JO L 226 de 22.8.2001, p. 5). ( 11 ) Directivas 73/404/CEE e 86/94/CEE. ( 12 ) Directivas 73/405/CEE e 82/243/CEE. ( 13 ) Directiva 82/242/CEE. ( 14 ) JO L 184 de 17.07.1999, p. 23 (Rectificação: JO L 269 de 19.10.1999, p. 45) Directiva com a última redacção que lhe foi dada pela Directiva 2003/11/CE do Parlamento Europeu e do Conselho (JO L 42 de 15.2.2003, p. 45). ( 15 ) JO L 184 de 17.7.1999, p. 23. ( 16 ) JO L 262 de 27.9.1976, p. 201. Directiva com a última redacção que lhe foi dada pela Directiva 2003/53/CE do Parlamento Europeu e do Conselho (JO L 178 de 17.7.2003, p. 24). ( 17 ) JO L 196 de 16.8.1967, p. 1. Directiva com a última redacção que lhe foi dada pelo Regulamento (CE) n.o 807/2003. ( 18 ) JO L 227 de 8.9.1993, p. 9. ( 19 ) JO L 161 de 29.6.1994, p. 3. ( 20 ) JO L 15 de 17.1.1987, p. 29. Directiva com a redacção que lhe foi dada pela Directiva 1999/11/CE da Comissão (JO l 77 de 23.3.1999, p. 8). ( 21 ) JO L 50 de 20.2.2004, p. 44. ( 22 ) JO L 50 de 20.2.2004, p. 28. ( 23 ) JO L 145 de 11.6.1988, p. 35. Directiva com a última redacção que lhe foi dada pela Directiva 1999/12/CE da Comissão (JO L 77 de 23.3.1999, p. 22). ( 24 ) JO L 353 de 31.12.2008, p. 1. ( 25 ) JO L 204 de 21.7.1998, p. 37. ( 26 ) Estes ensaios são identificados como os mais adequados para os tensoactivos. ( 27 ) Os métodos COD podem dar resultados sobre a remoção e não sobre a biodegradabilidade final. Os métodos de respirometria manométrica, do MITI e da CBO em duas fases não são adequados em determinadas circunstâncias, uma vez que a elevada concentração inicial de ensaio pode ter efeitos de inibição.. ( 28 ) Inventário Europeu das Substâncias Comerciais Existentes. ( 29 ) Lista Europeia das Substâncias Químicas Notificadas. ( 30 ) JO C 146 A de 15.6.1990, p. 1. ( 31 ) Serviço das Publicações Oficiais das Comunidades Europeias, 2006, ISSN 1018-5593 EUR 22543 EN. ( 32 ) JO L 396 de 30.12.2006, p. 1. Rectificação no JO L 136 de 29.5.2007, p. 3. ( 33 ) Serviço das Publicações Oficiais das Comunidades Europeias, 2007, ISSN 1018-5593 EUR 20853 EN/3. ( 34 ) JO L 262 de 27.9.1976, p. 169. Directiva com a última redacção que lhe foi dada pela Directiva 2005/80/CE da Comissão (JO L 303 de 22.11.2005, p. 32). ( 35 ) JO L 66 de 11.3.2003, p. 26. ( 36 ) JO L 187 de 20.7.1999, p. 52. Decisão com a alteração introduzida pela Decisão 2011/264/UE (JO L 111 de 30.4.2011, p. 34). ( 37 ) União Internacional de Química Pura e Aplicada. ( 38 ) International Nomenclature of Cosmetic Ingredients (Nomenclatura Internacional dos Produtos Cosméticos). 1. Visão geral
1.1 Referências1.2 Requisitos identificados1.3 Normas relacionadas2. Requisitos identificados
3. Normas relacionadas
|