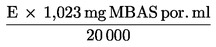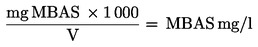|
+ANEXO VIII MÉTODOS DE ENSAYO Y MÉTODOS ANALÍTICOS |
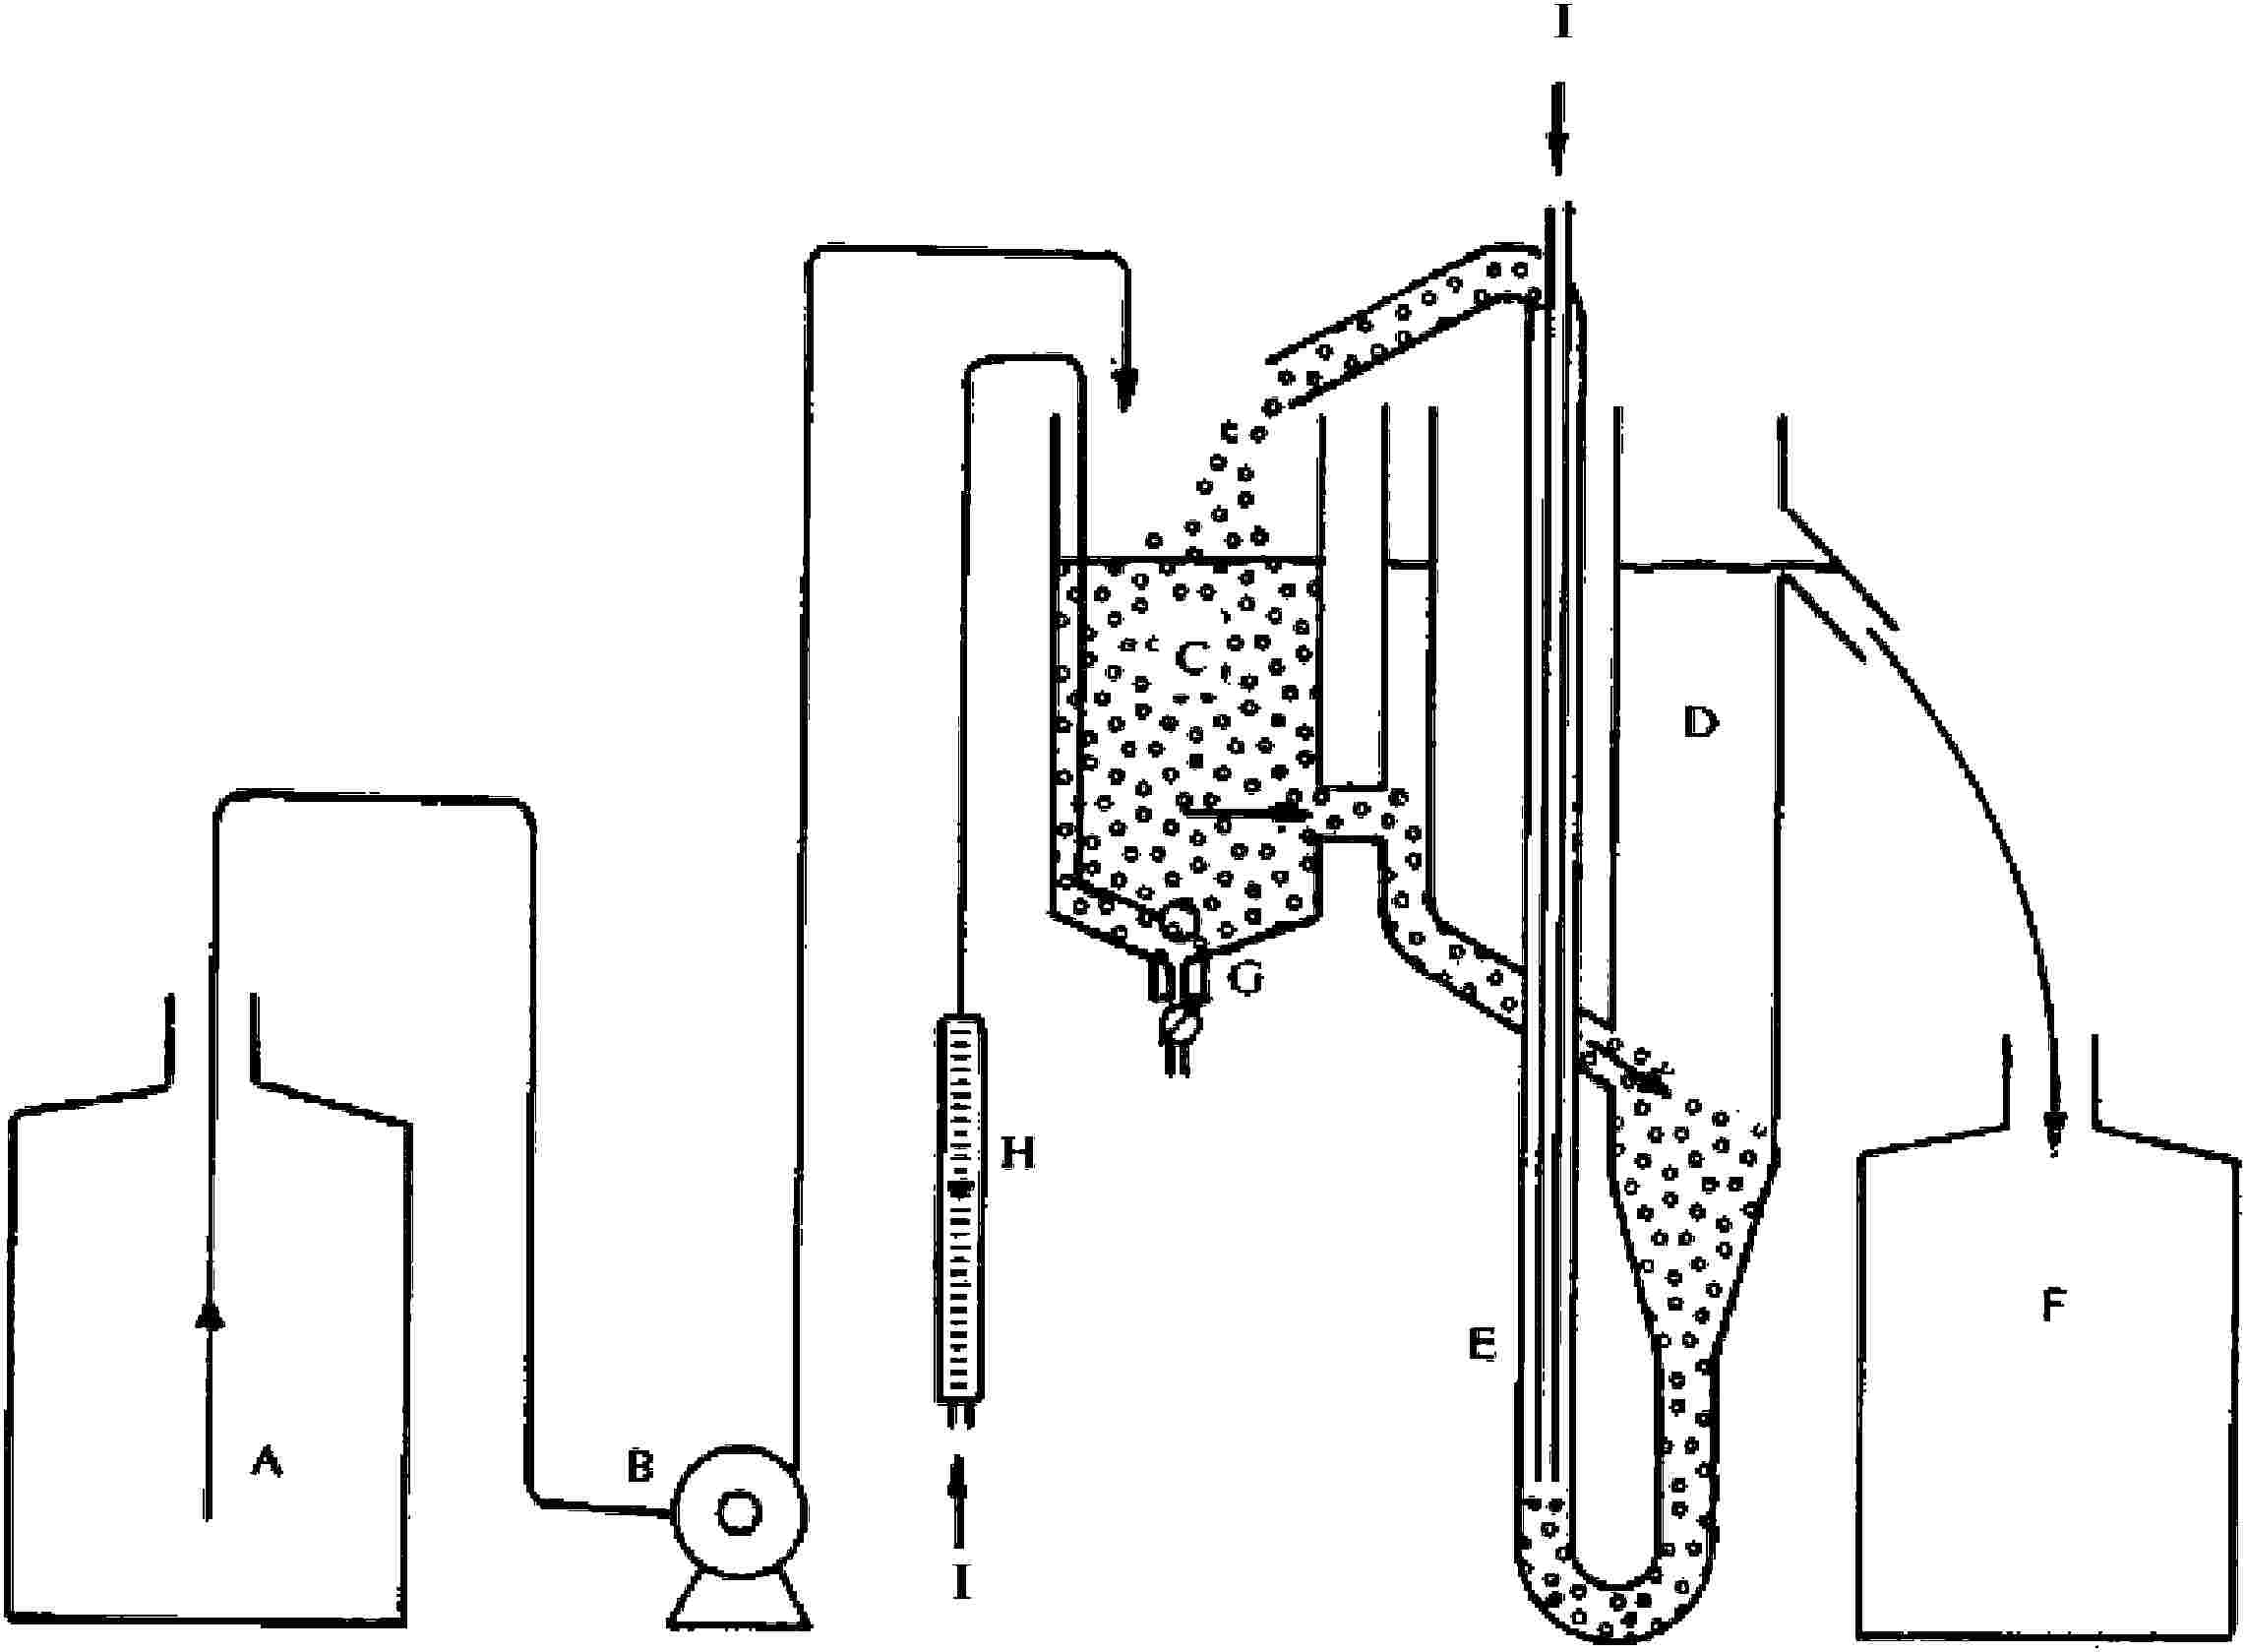
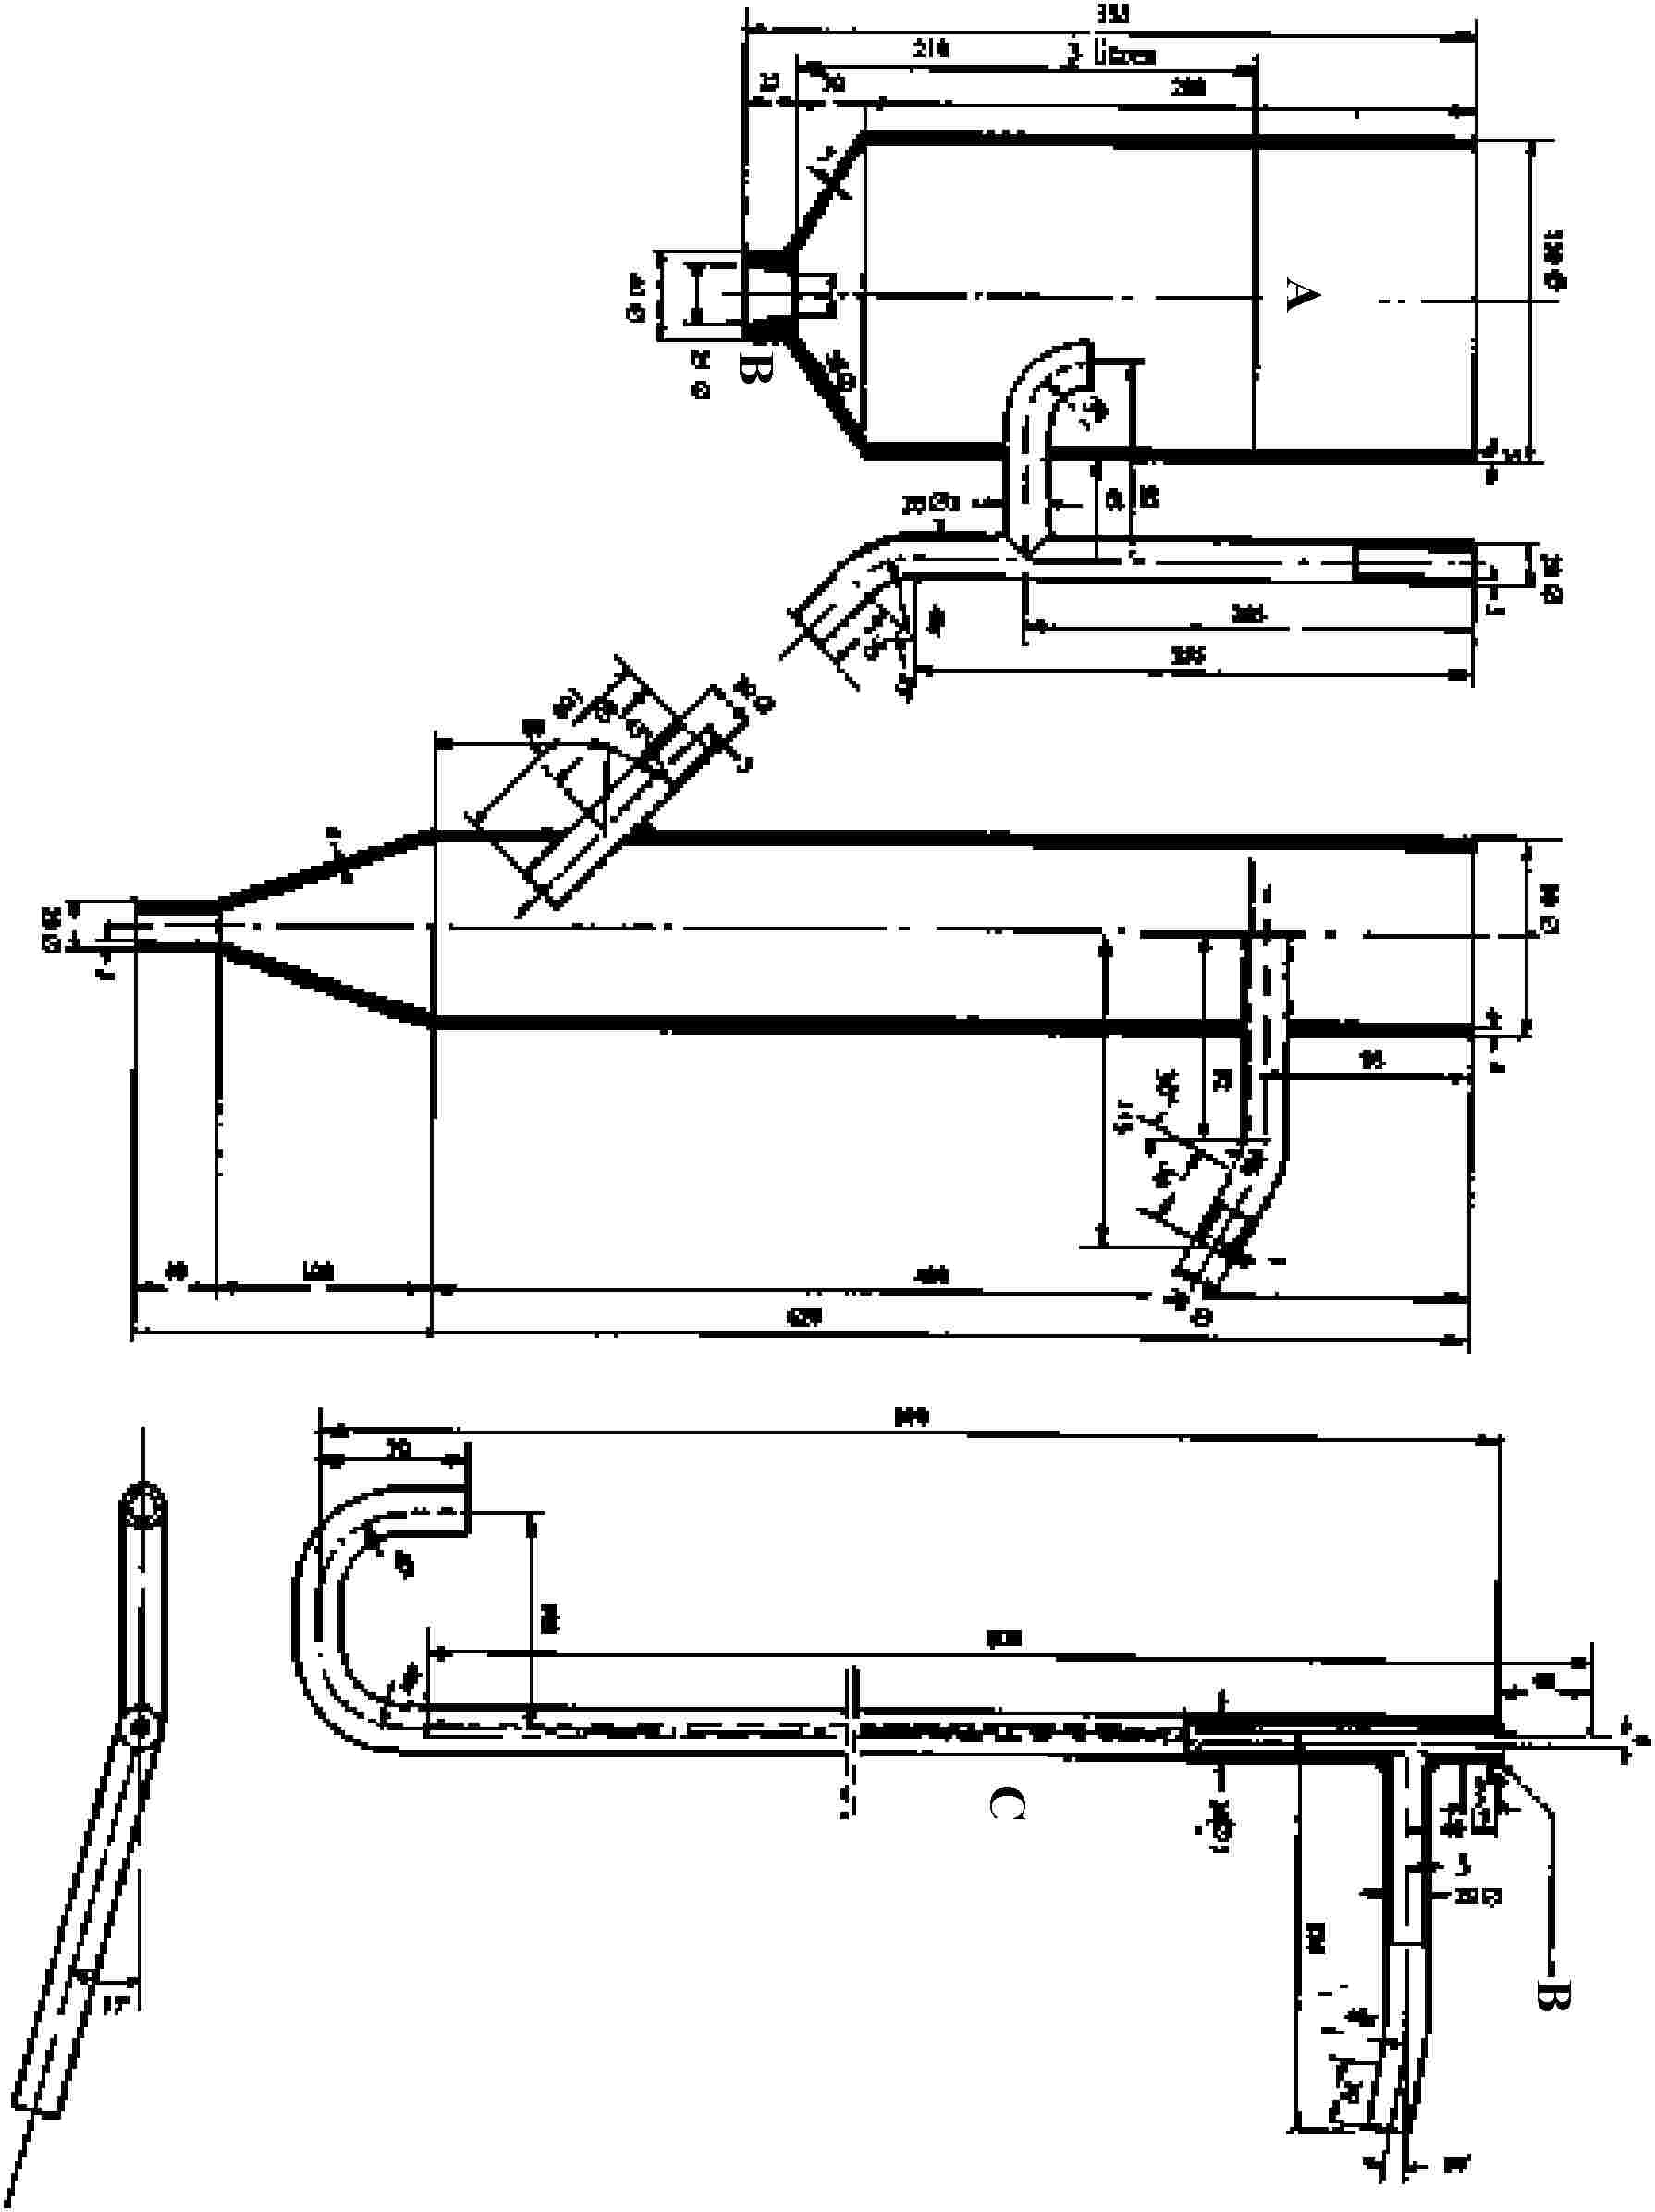
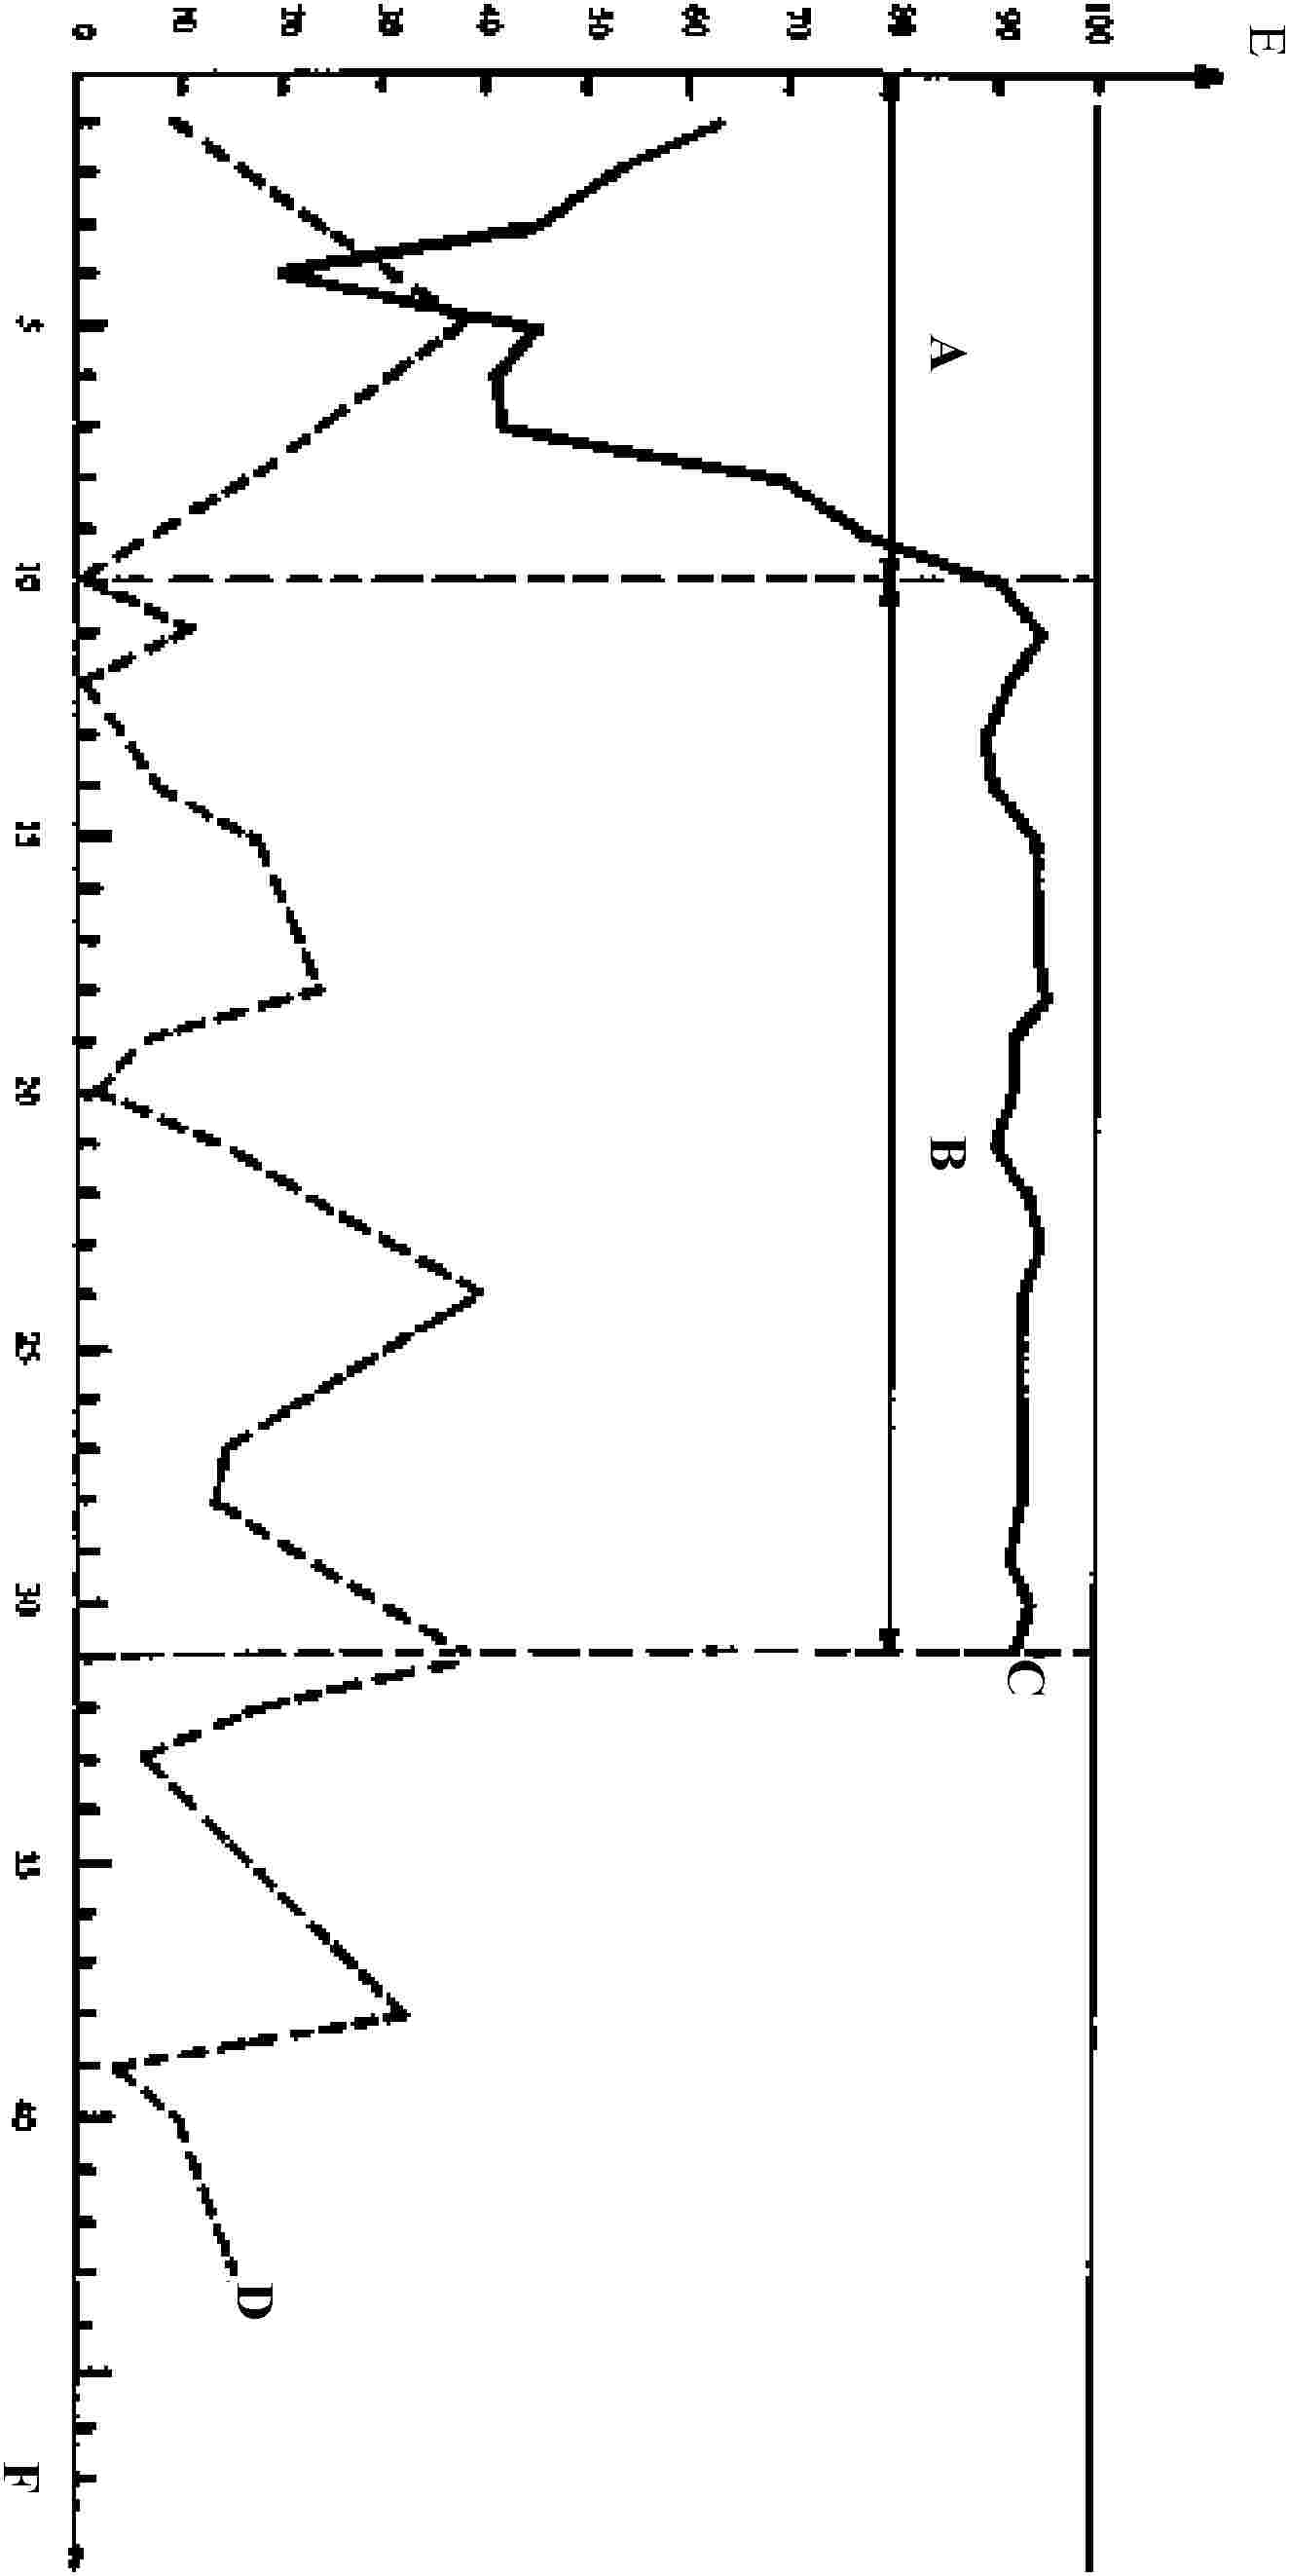
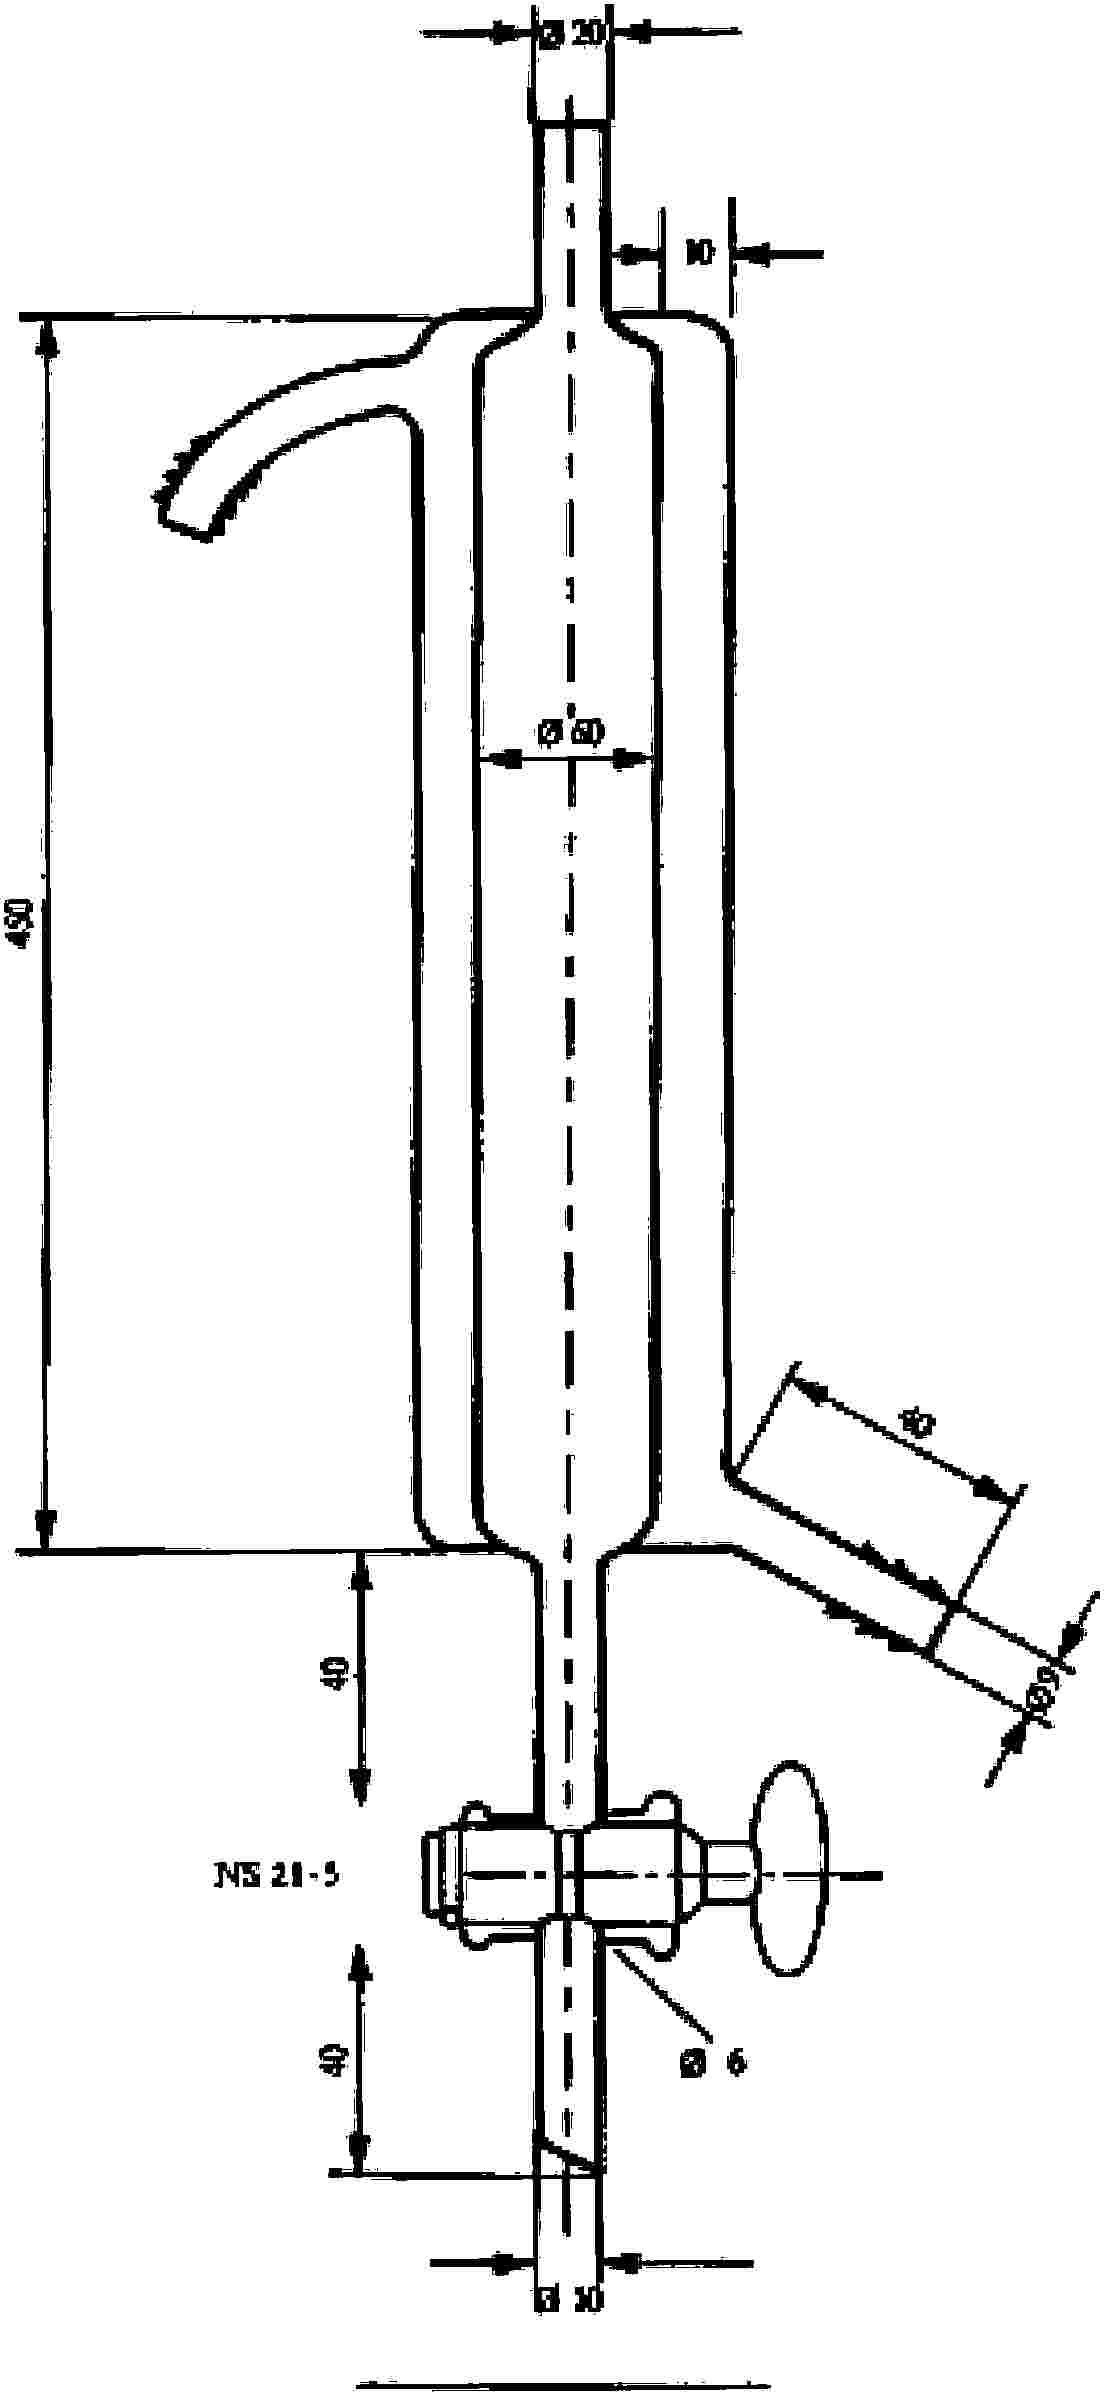
ANEXO VIII MÉTODOS DE ENSAYO Y MÉTODOS ANALÍTICOSANEXO VIII MÉTODOS DE ENSAYO Y MÉTODOS ANALÍTICOS Los siguientes métodos de ensayo y analíticos se aplican a los procedimientos de control de detergentes comercializados que utilizan los Estados miembros. 1. Método de referencia (ensayo de confirmación) 1.1. Definición Este método describe un modelo de laboratorio con lodos activados y decantador secundario diseñado para simular una planta municipal de tratamiento de aguas residuales. Las condiciones descritas se han extraído de las Directivas anteriores al presente Reglamento. Se podrán aplicar a este método condiciones de funcionamiento mejoradas de acuerdo con el estado de la técnica, tal como describe la norma EN ISO 11733. 1.2. Equipo necesario El método de medida se basará en el empleo de una pequeña planta de lodos activados, cuyo esquema básico se representa en la figura 1 y, de forma más detallada, en la figura 2. El equipo estará compuesto por un recipiente A para almacenar las aguas residuales sintéticas, una bomba dosificadora B, una cuba de aireación C, un decantador D, una bomba de aire comprimido E para reciclar el lodo activado y un recipiente F para recoger el efluente tratado. Los recipientes A y F deberán ser de vidrio o de una materia plástica apropiada y de una capacidad de 24 l, como mínimo. La bomba B deberá asegurar un flujo constante de agua residual sintética hacia la cuba de aireación que, durante una operación normal, deberá contener 3 l de mezcla. En el vértice del cono interior de la cuba C se suspenderá un difusor de vidrio fritado g para la aireación. La cantidad de aire inyectado a través del dispositivo de aireación se controlará con un caudalímetro H. 1.3. Agua residual sintética Para efectuar el presente ensayo, se utilizará agua residual sintética. Se disolverán en agua del grifo las siguientes sustancias. Por cada litro de agua: — 160 mg de peptona — 110 mg de extracto de carne — 30 mg de urea, CO(NH2)2 — 7 mg de cloruro sódico, NaCl — 4 mg de cloruro cálcico, CaCl2.2H2O — 2 mg de sulfato magnésico, MgSO4.7H2O — 28 mg de monohidrógenofosfato potásico, K2HPO4 — y 10 ± 1 mg del tensioactivo. El agua residual sintética deberá prepararse de nuevo cada día. 1.4. Preparación de las muestras Los tensioactivos que no formen parte de un preparado se examinarán en su estado original. Para preparar el agua residual sintética se deberá determinar previamente el contenido activo del tensioactivo (1.3). 1.5. Funcionamiento de la instalación En primer lugar, se llenarán la cuba de aireación C y el decantador D con agua residual sintética. El decantador D deberá fijarse a la altura precisa para que el volumen contenido en la cuba de aireación C sea de 3 l. La inoculación se efectuará introduciendo 3 ml de un efluente secundario de buena calidad, recién extraído de una planta de tratamiento que trabaje principalmente con aguas residuales domésticas. El efluente deberá mantenerse bajo condiciones aerobias durante el periodo de tiempo comprendido entre el muestreo y su aplicación. Seguidamente se pondrán en funcionamiento el dispositivo de aireación G, la bomba de aire comprimido E y la bomba dosificadora B. El agua residual sintética deberá pasar a través de la cuba de aireación C a razón de 1 l por hora, lo cual equivale a un tiempo medio de retención de 3 horas. Se regulará el ritmo de aireación de manera que el contenido de la cuba C se mantenga constantemente en suspensión y que el contenido en oxígeno disuelto sea de 2 mg/l, como mínimo. Se impedirá la formación de espuma por medios apropiados. No obstante, no se utilizarán antiespumantes que tengan una acción inhibidora sobre los lodos activados o que contengan tensioactivos. La bomba E deberá ser regulada de manera que en la cuba de aireación C se produzca un reciclaje continuo y regular del lodo activado salido del decantador. El lodo que se haya acumulado en la parte superior de la cuba de aireación C, en el fondo del decantador D o en el circuito de circulación deberá ponerse de nuevo en circulación, al menos una vez al día, mediante un escobillón o cualquier otro medio apropiado. Cuando el lodo deje de sedimentar, se podrá favorecer la decantación mediante la aportación, repetida si fuese necesario, de dosis de 2 ml de una solución al 5 % de cloruro férrico. El efluente del decantador D recogido en el colector F permanecerá en el mismo durante 24 horas, transcurridas las cuales, y previa homogeneización de la mezcla, se tomará una muestra. Una vez efectuadas estas operaciones, se limpiará cuidadosamente el colector F. 1.6. Control del dispositivo de medida Inmediatamente antes de usar el agua residual sintética, se determinará su contenido en tensioactivo (en mg/l). El contenido en tensioactivo (en mg/l) del efluente retenido durante 24 horas en el colector F se determinará, utilizando el mismo método de análisis, inmediatamente después de la toma; de lo contrario, las muestras deberán conservarse, preferentemente por congelación. La concentración se determinará con una precisión de 0,1 mg/l de tensioactivo. Para comprobar la eficiencia del proceso, se determinará, al menos dos veces por semana, la demanda química de oxígeno (DQO) o el carbono orgánico disuelto (COD) del efluente acumulado en el colector F filtrado a través de fibra de vidrio y del agua residual sintética filtrada almacenada en la cuba A, también después de filtrado. La disminución en la DQO o en el COD se estabilizará cuando la biodegradación diaria del tensioactivo sea más o menos regular, es decir, al final del periodo inicial indicado en la figura 3. El contenido en materias secas minerales del lodo activado de la cuba de aireación se determinará dos veces por semana (en g/l). Si sobrepasa 2,5 g/l, se eliminará el exceso de lodo activado. El ensayo de biodegradación se efectuará a la temperatura ambiente; dicha temperatura deberá ser regular y mantenerse entre 19 y 24 °C. 1.7. Cálculo de la biodegradabilidad El porcentaje de degradación de tensioactivo se deberá calcular diariamente a partir del contenido en tensioactivo (expresado en mg/l) del agua residual sintética y del efluente correspondiente recogido en el colector F. Los valores obtenidos se representarán gráficamente, según se indica en la figura 3. La degradabilidad del tensioactivo se calculará tomando la media aritmética de los valores obtenidos en el curso de los 21 días siguientes al periodo inicial y de adaptación, durante los cuales la degradación deberá haber sido regular y la planta deberá haber funcionado sin ninguna perturbación. La duración del periodo inicial de adaptación no será, en ningún caso, superior a seis semanas. Los valores de degradación diarios se calcularán con una precisión de 0,1 %, pero el resultado final se redondeará a números enteros. En algunos casos, se podrá reducir la frecuencia del muestreo pero, para calcular la media, se utilizarán, como mínimo, los resultados de 14 tomas distribuidas a lo largo del periodo de 21 días que sigue al periodo inicial. 2. Determinación de los tensioactivos aniónicos en los ensayos de Biodegrabilidad 2.1. Principio El método se basa en la propiedad del azul de metileno, colorante catiónico, de formar con los tensioactivos aniónicos sales azules MBAS que pueden extraerse con cloroformo. A fin de evitar las interferencias, la extracción se efectuará, primero, a partir de una solución alcalina procediéndose a continuación a agitar el extracto con una solución ácida de azul de metileno. La absorbencia de la fase orgánica separada se medirá por fotometría a la longitud de onda de absorción máxima de 650 nm. 2.2. Reactivos y equipo 2.2.1. Solución tampón pH 10 Disolver 24 g de bicarbonato de sodio (NaHCO3) grado analítico y 27 g de carbonato de sodio anhidro (Na2CO3) grado analítico en agua desionizada y diluir hasta 1 000 ml. 2.2.2. Solución neutra de azul de metileno Disolver 0,35 g de azul de metileno grado analítico en agua desionizada y diluir hasta 1 000 ml. Preparar la solución al menos 24 horas antes de su uso. La absorbencia de la fase de cloroformo del ensayo en blanco, comparada con la del cloroformo puro, no deberá sobrepasar 0,015 por 1 cm de espesor de la capa a 650 nm. 2.2.3. Solución ácida de azul de metileno Disolver 0,35 g de azul de metileno grado analítico en 500 ml de agua desionizada y mezclar con 6,5 ml de H2SO4 (d = 1,84 g/ml). Diluir hasta 1 000 ml con agua desionizada. Preparar la solución al menos 24 horas antes de su uso. La absorbencia de la fase de cloroformo del ensayo en blanco, comparada con la del cloroformo puro, no deberá sobrepasar 0,015 por 1 cm de espesor de la capa a 650 nm.
2.3. Método Las muestras para analizar no deberán tomarse a través de una capa de espuma. Después de haber sido cuidadosamente limpiado con agua, el equipo utilizado para el análisis se enjuagará completamente con una solución de ácido clorhídrico y metanol (2.2.10), y con agua desionizada inmediatamente antes de utilizarlo. Filtrar los afluentes y efluentes de la planta de lodos activados que se vayan a examinar inmediatamente después de efectuado el muestreo. Desechar los primeros 100 ml de los filtrados. Colocar un volumen medido de la muestra, neutralizado en caso necesario, en un embudo de decantación de 250 ml (2.2.11). El volumen de la muestra deberá contener entre 20 y 150 μg de MBAS. Si el contenido en MBAS fuese menor, se podrán utilizar hasta 100 ml de la muestra. En caso de utilizar menos de 100 ml, se diluirá la muestra en agua desionizada hasta obtener 100 ml. Añadir a la muestra 10 ml de la solución tampón (2.2.1), 5 ml de la solución neutra de azul de metileno (2.2.2) y 15 ml de cloroformo (2.2.4). Agitar la mezcla uniformemente y sin demasiada energía durante un minuto. Después de la separación de fases, se pasará la capa de cloroformo a un segundo embudo de decantación que contenga 110 ml de agua desionizada y 5 ml de solución ácida de azul de metileno (2.2.3). Agitar la mezcla durante un minuto. Hacer pasar la capa de cloroformo a través de un filtro de algodón hidrófilo, previamente lavado con alcohol y empapado de cloroformo, a un matraz aforado (2.2.12). Extraer, por tres veces, las soluciones alcalinas y ácidas, realizando la segunda y la tercera extracción con 10 ml de cloroformo. Filtrar los extractos combinados de cloroformo a través del mismo filtro de algodón hidrófilo y aforar en el matraz de 50 ml (2.2.12) con el cloroformo utilizado en el segundo lavado del algodón hidrófilo. Medir la absorbencia de la solución de cloroformo con un fotómetro de 650 nm en células de 1 a 5 cm comparándola con la del cloroformo puro. Aplicar todo el proceso a una determinación en blanco. 2.4. Curva de calibración Preparar una solución de calibración a partir de la sustancia patrón metiléster del ácido dodecilbencenosulfónico (tetrapropileno tipo PM 340) después de saponificación en la sal de potasio. La MBAS se expresará como dodecilbencenosulfonato de sodio (PM 348). Pesar con una pipeta pesadora de 400 a 450 mg de metiléster del ácido dodecilbencenosulfónico (2.2.5) con una aproximación de 0,1 mg en un matraz de fondo redondo y añadir 50 ml de solución de hidróxido de potasio en etanol (2.2.6) y algunos granulados para facilitar la ebullición. Después de montar el condensador de reflujo, hacer hervir durante una hora. Una vez enfriado, lavar el condensador y la junta esmerilada de vidrio con unos 30 ml de etanol y añadir dichos lavados al contenido del matraz. Valorar la solución de ácido sulfúrico hasta la decoloración de la fenolftaleína. Transferir dicha solución a un matraz aforado de 1 000 ml (2.2.14), enrasar con agua desionizada y mezclar. A continuación volver a diluir una parte de esta solución madre del tensioactivo. Transferir una alícuota de 25 ml a un matraz aforado de 500 ml (2.2.13), enrasar con agua desionizada y mezclar. Esta solución patrón contiene:
donde E es el peso de la muestra en mg. Para establecer la curva de calibración, extraer 1, 2, 4, 6 y 8 ml de la solución patrón y diluir cada una de dichas tomas hasta 100 ml con agua desionizada. A continuación, proceder como se indica en el punto 2.3 (incluyendo un ensayo de determinación en blanco). 2.5. Cálculo de los resultados La curva de calibración (2.4) indica la cantidad de tensioactivos aniónicos (MBAS) de la muestra. El contenido en MBAS de la muestra se obtendrá mediante la fórmula siguiente:
donde V = el volumen en ml de la muestra utilizada. Los resultados se expresarán como dodecilbencenosulfonato de sodio (PM 348). 2.6. Expresión de los resultados Los resultados deben expresarse en mg/l MBAS con una precisión de 0,1 mg. 3. Determinación de los tensioactivos no iónicos en los ensayos de biodegradabilidad 3.1. Principio Los tensioactivos pueden ser concentrados y aislados mediante el paso de una corriente de gas. En la muestra utilizada, la cantidad de tensioactivo no iónico deberá ser del orden de 250 — 800 μg. Durante el arrastre, el tensioactivo se disolverá en acetato de etilo. Después de la separación de las fases y evaporación del disolvente, el tensioactivo no iónico se precipitará en solución acuosa con el reactivo de Dragendorff modificado (KBiI4 + BaCl2 + ácido acético glacial). A continuación se procederá a filtrar el precipitado, lavarlo con ácido acético glacial y disolverlo en una solución de tartrato de amonio. El bismuto presente en la solución se valorará potenciométricamente con una solución de pirrolidinaditiocarbamato a pH 4–5, utilizando un electrodo indicador de platino pulimentado y un electrodo de referencia de calomelanos o de plata/cloruro de plata. El método será aplicable a los tensioactivos no iónicos que contengan entre 6 y 30 unidades de óxido de alqueno. El resultado de la valoración se multiplicará por el factor empírico de 54 para convertirlo en el producto de referencia: nonilfenol condensado con 10 mol de óxido de etileno (NP 10). 3.2. Reactivos y equipo Los reactivos deberán prepararse en agua desionizada.
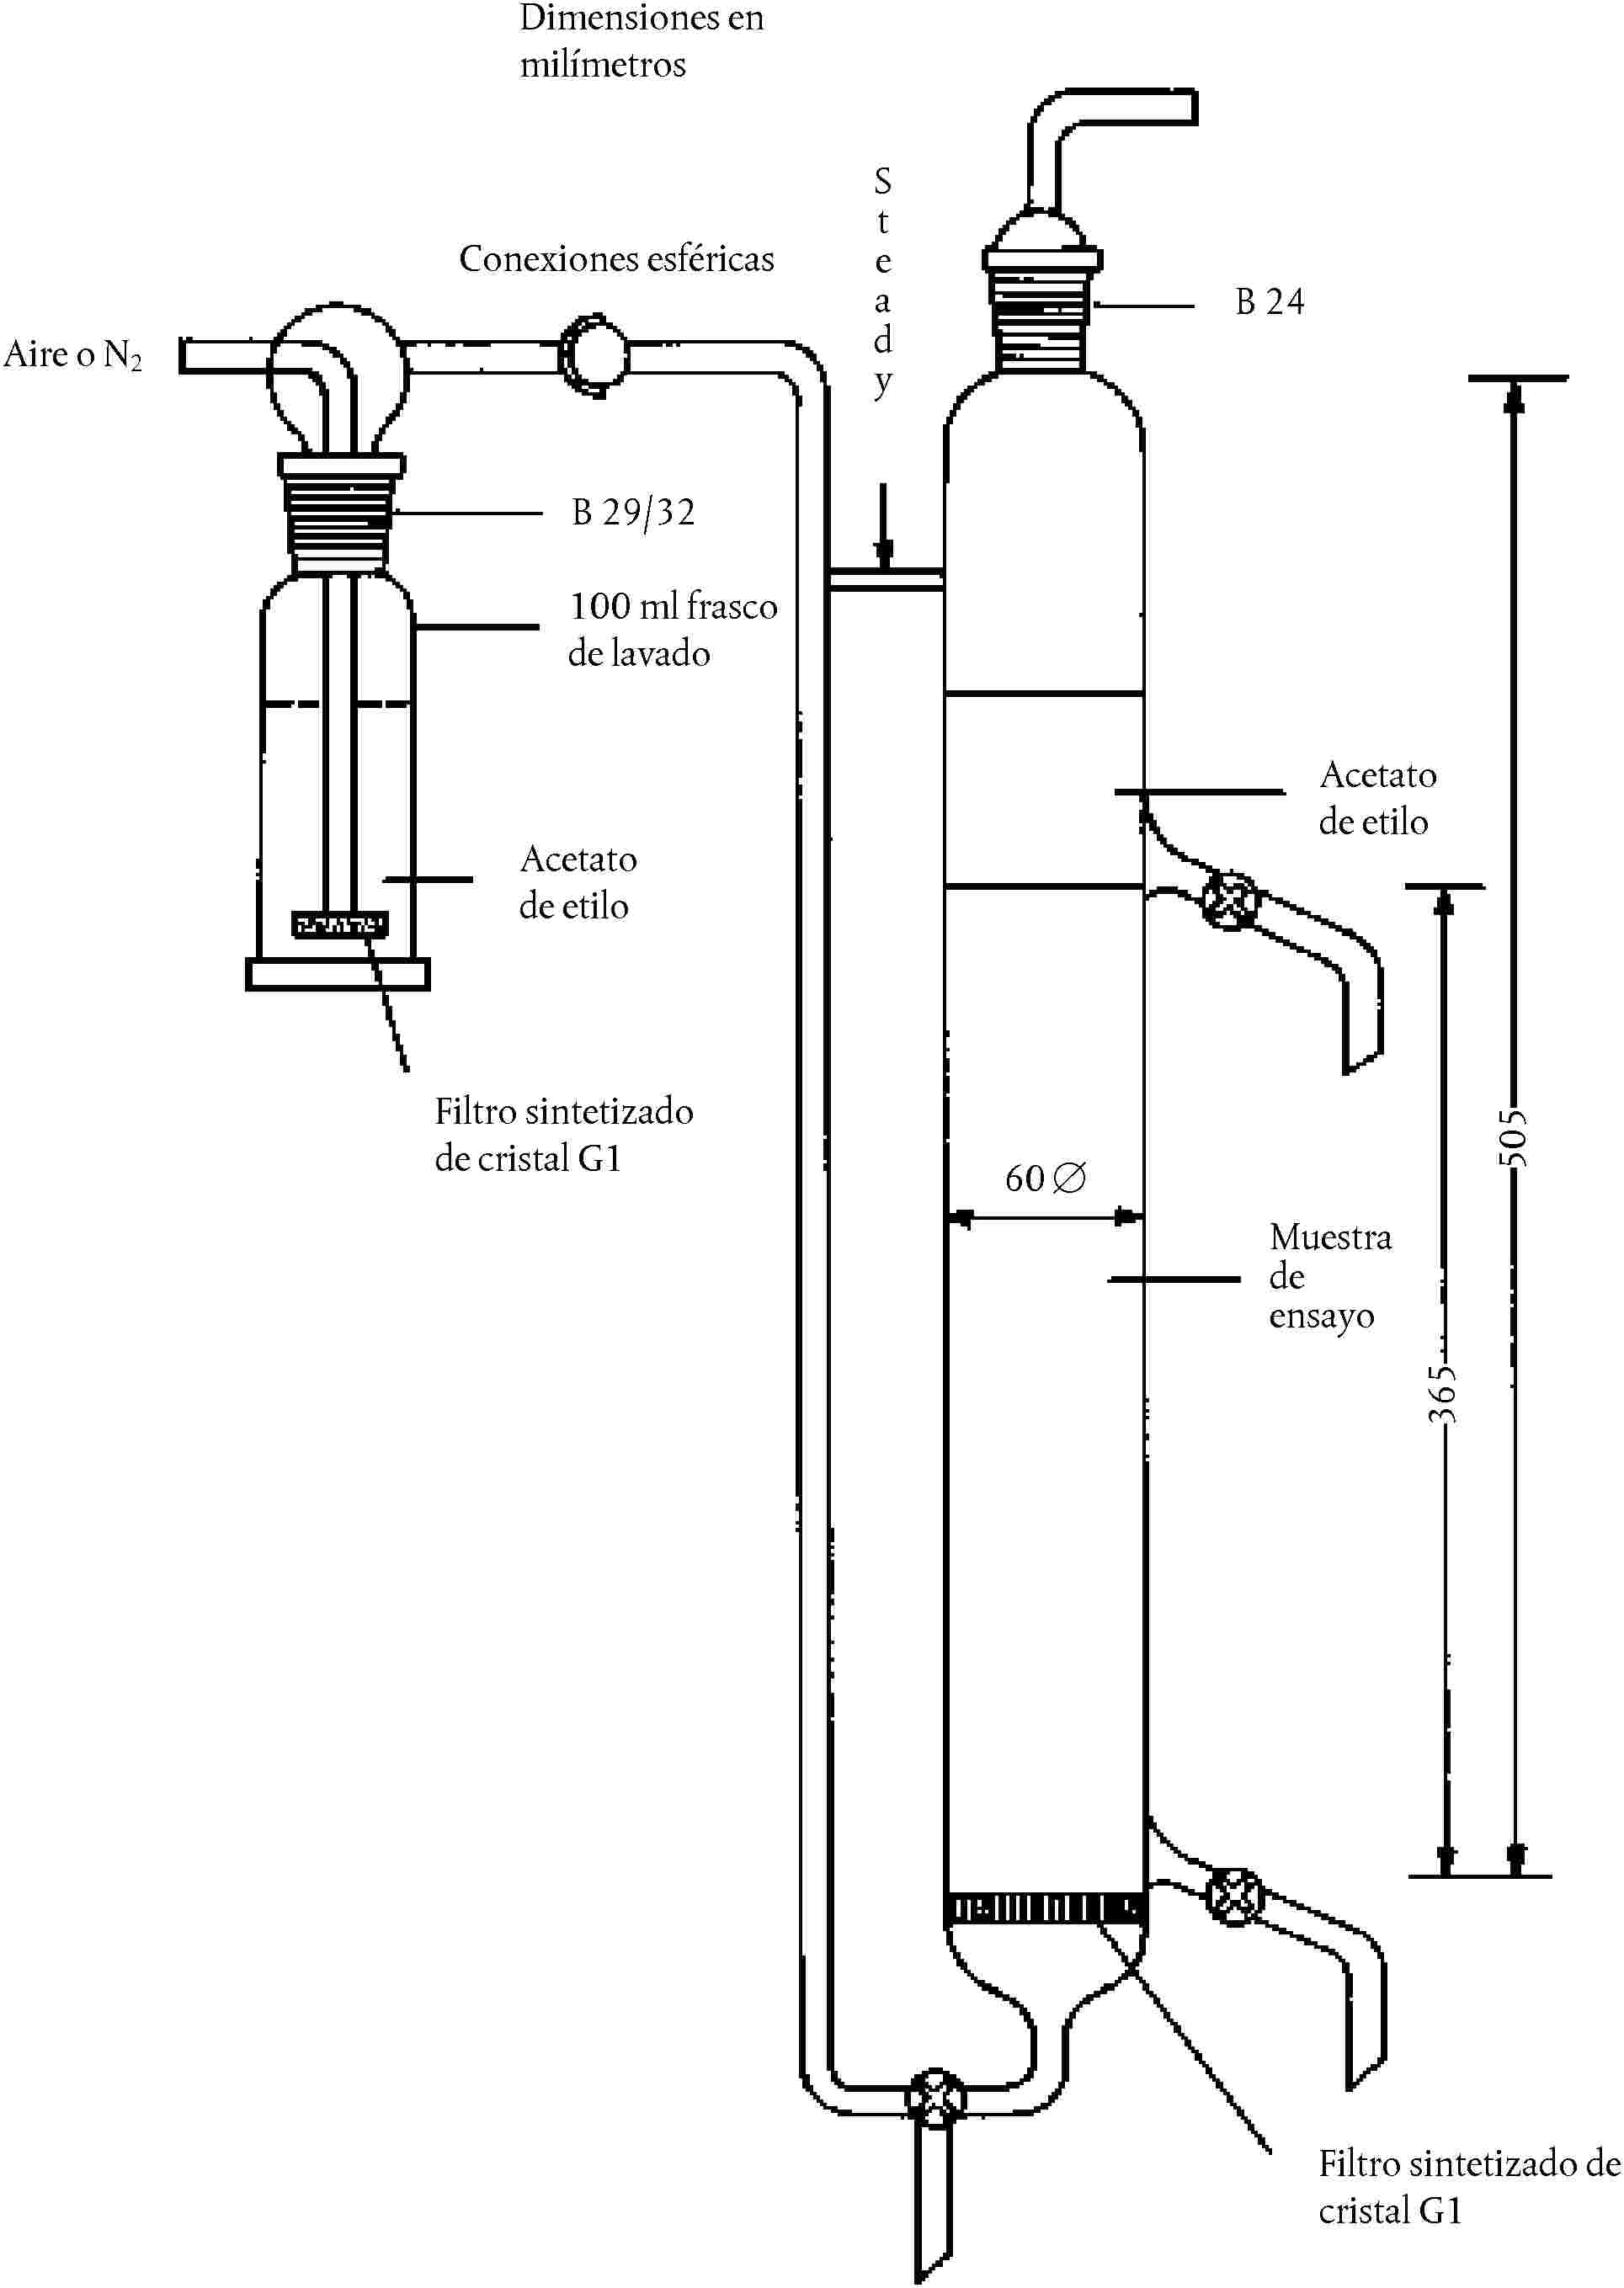
3.3. Método 3.3.1. Concentración y separación del tensioactivo Filtrar la muestra acuosa a través de un filtro de papel cualitativo. Eliminar los 100 primeros ml del filtrado. Colocar en el equipo de extracción por arrastre con gas, previamente enjuagado con acetato de etilo, una cantidad medida de muestra, de forma que contenga entre 250 y 800 μg de tensioactivo no iónico. Para mejorar la separación, se añadirán 10 g de cloruro sódico y 5 g de bicarbonato sódico. Si el volumen de la muestra sobrepasa los 500 ml, dichas sales se incorporarán en forma sólida al aparato de extracción, burbujeando nitrógeno o aire a través del mismo para disolverlas. En el caso de utilizar una muestra más pequeña, las sales se disolverán en 400 ml de agua antes de incorporarlas al aparato de extracción. Añadir agua hasta el nivel de la llave superior. Cuidadosamente añadir 100 ml de acetato de etilo encima del agua. El frasco lavador en el tubo del gas (nitrógeno o aire) se llenará hasta sus dos tercios con acetato de etilo. A continuación, se hará pasar a través del equipo una corriente de gas de 30–60 l/h; es recomendable la utilización de un caudalímetro. Al principio, la corriente de gas se irá aumentando gradualmente. El paso del gas deberá ajustarse de forma que las fases permanezcan claramente separadas, para reducir al mínimo la mezcla de las fases y de la solución de acetato de etilo con el agua. El paso del gas se cortará al cabo de 5 minutos. Si hay una reducción del volumen de la fase orgánica de más del 20 % por solución en el agua, deberá repetirse la operación vigilando cuidadosamente la velocidad del flujo gaseoso, reduciéndola si fuese necesario. La fase orgánica se separará y trasvasará completamente a un embudo de decantación. El agua de la fase acuosa que haya pasado al embudo de decantación (únicamente deberían ser unos pocos ml), se verterá de nuevo en el equipo de extracción por arrastre con gas. La fase de acetato de etilo se filtrará a través de papel de filtro cualitativo seco en un vaso de 250 ml. Verter otros 100 ml de acetato de etilo en el aparato de extracción por arrastre con gas y pasar de nuevo aire o nitrógeno durante 5 minutos. Trasvasar la fase orgánica al embudo de decantación usado en la primera separación, rechazando la fase acuosa y filtrando la fase orgánica con el filtro utilizado para la primera dosis de acetato de etilo. Tanto el embudo de decantación como el filtro se enjuagarán con unos 20 ml de acetato de etilo. El extracto de acetato de etilo se evaporará a sequedad al baño maría (en una vitrina). Una suave corriente de aire dirigida sobre la superficie de la solución durante la evaporación acelerará la misma. 3.3.2. Precipitación y filtración Disolver el residuo seco (punto 3.3.1) en 5 ml de metanol, añadir 40 ml de agua y 0,5 ml de HCl diluido (3.2.3) y remover la mezcla con un agitador magnético. A esta solución se le añadirán 30 ml de agente de precipitación (3.2.6) medidos con una probeta. Después de una agitación repetida se formará el precipitado. Al cabo de 10 minutos de agitación, se dejará reposar la mezcla durante al menos 5 minutos. Filtrar la mezcla en un crisol de Gooch, cuya base se habrá recubierto con un papel de filtro de fibra de vidrio. A continuación, lavar el filtro, bajo succión, con unos 2 ml de ácido acético glacial. Después, lavar bien el vaso, la barra imantada y el crisol con ácido acético glacial, del que se necesitarán alrededor de 40–50 ml. No será necesario transferir cuantitativamente al filtro el precipitado que quede adherido a las paredes del vaso ya que la solución del precipitado se verterá de nuevo en el mismo vaso para su valoración, disolviéndose entonces el precipitado que haya podido quedar en él. 3.3.3. Disolución del precipitado El precipitado se disolverá en el crisol filtrante mediante adición de una solución caliente (alrededor de 80 °C) de tartrato amónico (3.2.8) en tres dosis de 10 ml cada una. Dejar reposar cada dosis durante algunos minutos en el crisol antes de filtrarla en el matraz. Verter el contenido del matraz de filtración en el vaso. Enjuagar las paredes del vaso con 20 ml de solución de tartrato para disolver el resto del precipitado. Seguidamente se lavarán cuidadosamente el crisol, el adaptador y el matraz de filtración con 150–200 ml de agua, vertiendo el agua de enjuague en el vaso utilizado para la precipitación. 3.3.4. Valoración Agitar la solución con un agitador magnético (3.2.16) y añadir algunas gotas de púrpura de bromocresol (3.2.5) y la solución de amoníaco diluido (3.2.9) hasta que vire a violeta (inicialmente, la solución será ligeramente ácida habida cuenta del residuo de ácido acético utilizado para el enjuague). Después, se añadirán 10 ml de tampón de acetato (3.2.10) y, sumergiendo los electrodos en la solución, se procederá a valorar potenciométricamente con la solución patrón de «carbato» (3.2.11), estando la punta de la pipeta inmersa en la solución. La velocidad de valoración no deberá sobrepasar los 2 ml/min. El punto final será la intersección de las tangentes a las dos ramas de la curva de potenciales. A veces se observa que la inflexión de la curva es muy plana; esto podrá corregirse limpiando cuidadosamente el electrodo de platino (puliéndolo con un papel abrasivo). 3.3.5. Determinación en blanco Al mismo tiempo, se procederá a una determinación en blanco siguiendo todo el proceso con 5 ml de metanol y 40 ml de agua, de conformidad con las instrucciones definidas en el punto 3.3.2. El valor correspondiente al blanco deberá permanecer por debajo de 1 ml; de lo contrario, habría que sospechar de la pureza de los reactivos (3.2.3, 3.2.7, 3.2.8, 3.2.9, 3.2.10), especialmente de su contenido en metales pesados, que deberían ser reemplazados. El valor del blanco se deberá tener en cuenta para el cálculo del resultado final. 3.3.6. Control del factor de la «solución de carbato» El factor de la solución de carbato debe determinarse diariamente antes de utilizarla. A tal fin, se valorarán 10 ml de la solución de sulfato de cobre (3.2.12) con la solución de carbato después de la adición de 100 ml de agua y 10 ml del tampón de acetato (3.2.10). Si el consumo en ml fuere igual a «a», el factor «f» se obtendrá de la siguiente manera:
y todos los resultados de las valoraciones se multiplicarán por este factor. 3.4. Cálculo de los resultados Cada tensioactivo no iónico tendrá su propio factor en función de su composición, en particular, de la longitud de la cadena de óxido de alqueno. Las concentraciones en tensioactivos no iónicos se expresarán en relación a una sustancia patrón –un nonilfenol de 10 unidades de óxido de etileno (NP 10)– para la cual se ha determinado un factor de conversión de 0,054. La cantidad de tensioactivo presente en la muestra se calculará de la siguiente manera: (b — c)xfx0,054 = mg de tensioactivo no iónico, expresado como mg de NP 10 donde:
3.5. Expresión de los resultados Los resultados deberán expresarse en mg/l, como NP 10, con una aproximación de 0,1. 4. Tratamiento preliminar de los tensioactivos aniónicos para el ensayo 4.1. Notas preliminares 4.1.1. Tratamiento de las muestras El tratamiento de los tensioactivos aniónicos y de los detergentes, previo a la determinación de la biodegradabilidad primaria por el ensayo de confirmación, será el siguiente:
El objetivo de la extracción alcohólica será eliminar de los productos comerciales los compuestos insolubles e inorgánicos que, en algunas circunstancias, podrían interferir en el ensayo de biodegradabilidad. 4.1.2. Procedimiento de intercambio iónico Para que los resultados de los ensayos de biodegradabilidad sean correctos, se procederá a aislar y separar los tensioactivos aniónicos del jabón y los tensioactivos no iónicos y catiónicos. Para ello se aplicará una técnica de intercambio iónico que utilice una resina intercambiadora macroporosa y los agentes de elución apropiados que permitan la elución fraccionada. El jabón y los tensioactivos aniónicos y no iónicos podrán, así, aislarse mediante una única operación. 4.1.3. Control analítico Después de la homogeneización, se determinará el contenido en tensioactivos aniónicos del detergente sintético según el método de análisis de MBAS. El contenido en jabón se determinará según un método apropiado. Este análisis del producto será necesario para calcular las cantidades que se requerirán para la preparación de las dosis destinadas a los ensayos de biodegradabilidad. No será imprescindible una extracción cuantitativa; no obstante, se extraerá, al menos, un 80 % de los tensioactivos aniónicos. Normalmente, se obtendrá un 90 % o más. 4.2. Principio A partir de una muestra homogénea (polvos, pastas y líquidos desecados), y mediante una extracción con etanol, se obtendrá un extracto que contendrá los tensioactivos, el jabón y otros componentes solubles en alcohol de la muestra del detergente. El extracto obtenido con el etanol se evaporará a sequedad y disolverá en una mezcla de isopropanol/agua; a continuación, se hará pasar la solución resultante a través de un dispositivo mixto de intercambio catiónico fuertemente ácido/intercambio aniónico macroporoso, llevándose hasta una temperatura de 50 °C. Esta temperatura será necesaria para impedir la precipitación de los ácidos grasos en un medio ácido. Los tensioactivos no iónicos se quedarán en el efluente. Los ácidos grasos del jabón se separarán mediante una extracción con etanol que contenga dióxido de carbono. Los tensioactivos aniónicos en forma de sales de amonio se obtendrán mediante elución con una solución de bicarbonato de amonio en una mezcla de isopropanol/agua. Dichas sales de amonio se utilizarán para el ensayo de biodegradabilidad. Los tensioactivos catiónicos susceptibles de perturbar el ensayo de biodegradabilidad y el procedimiento análitico se eliminarán mediante el intercambiador catiónico, colocado por encima del intercambiador aniónico. 4.3. Productos químicos y equipo 4.3.1. Agua desionizada 4.3.2. Etanol, 95 % (v/v) C2H5OH (desnaturalizadores permitidos: metiletilcetona o metanol) 4.3.3. Mezcla de isopropanol/agua (50/50 v/v): — 50 partes en volumen de isopranol, CH3CHOH.CH3 — 50 partes en volumen de agua (4.3.1) 4.3.4. Solución de dióxido de carbono en etanol (aproximadamente 0,1 % CO2): mediante un tubo de transferencia provisto de un disco de vidrio fritado incorporado, hacer burbujear el dióxido de carbono (CO2) a través del etanol (4.3.2) durante 10 minutos. La solución se preparará inmediatamente antes de su utilización. 4.3.5. Solución de bicarbonato de amonio (60/40 v/v): 0,3 mol de NH4HCO3 en 1 000 ml de una mezcla de isopropanol/agua constituida por 60 partes en volumen de isopropanol y 40 partes en volumen de agua (4.3.1). 4.3.6. Intercambiador catiónico (KAT), fuertemente ácido, resistente al alcohol (50–100 mesh) 4.3.7. Intercambiador aniónico (AAT), macroporoso, Merck Lewatit MP 7080 (70–150 mesh) o equivalente 4.3.8. Ácido clorhídrico, 10 % HCl (p/p) 4.3.9. Matraz esférico de fondo redondo de 2 000 ml con esmerilado cónico y condensador de reflujo. 4.3.10. Filtro de succión de 90 mm de diámetro (que se pueda calentar) para filtros de papel 4.3.11. Matraz de filtración al vacío de 2 000 ml 4.3.12. Columnas de intercambio con manta calefactora y grifo: tubo interior de 60 mm de diámetro y de 450 mm de altura (figura 4) 4.3.13. Baño maría 4.3.14. Estufa de secado al vacío 4.3.15. Termostato 4.3.16. Rotavapor 4.4. Extracción y separación de los tensioactivos aniónicos 4.4.1. Preparación del extracto La cantidad de tensioactivos necesaria para el ensayo de biodegradabilidad será de unos 50 g de MBAS. Normalmente, la cantidad de producto por extraer no sobrepasará 1 000 g; no obstante, podría ser necesario extraer cantidades suplementarias de la muestra. Por razones prácticas, en la mayoría de los casos, la cantidad de producto utilizado en la preparación de los extractos para el ensayo de biodegradabilidad se limitará a 5 000 g. La experiencia ha demostrado que una serie de extracciones limitadas es preferible a la extracción de una gran cantidad de producto de una sola vez. En lo que a intercambiadores se refiere, las cantidades especificadas serán suficientes para 600 a 700 mmol de tensioactivos y de jabón. 4.4.2. Aislamiento de los componentes solubles en alcohol Añadir 250 g del detergente sintético a analizar a 1 250 ml de etanol y llevar la mezcla a ebullición, sometiéndola, después, a reflujo durante una hora, sin dejar de agitar. Verter la solución alcohólica caliente en un filtro de succión de poros anchos, llevar a una temperatura de 50 °C y filtrar por succión. Lavar el matraz y el filtro de succión con unos 200 ml de etanol caliente. Recoger el filtrado y el líquido de lavado en un matraz de filtración al vacío. Cuando los productos a analizar sean pastas o líquidos, asegurarse de que la muestra no contenga más de 55 g de tensioactivos aniónicos y 35 g de jabón. Una vez pesada la muestra, evaporar hasta desecación completa. Disolver el residuo en 2 000 ml de etanol y proceder de nuevo según lo indicado más arriba. En el caso de polvos de escasa densidad aparente (< 300 g/l), es recomendable aumentar la proporción de etanol en la relación 20:1. Evaporar el filtrado de etanol hasta desecación completa, preferentemente mediante un rotavapor. Repetir la operación si se necesita una mayor cantidad de extracto. Disolver el residuo en 5 000 ml de una mezcla de isopropanol/agua. 4.4.3. Preparación de las columnas de intercambio iónico COLUMNA DE INTERCAMBIO CATIÓNICO Colocar 600 ml de resina intercambiadora de cationes (4.3.6) en un vaso de 3 000 ml y cubrir añadiendo 2 000 ml de ácido clorhídrico (4.3.8). Dejar reposar durante un mínimo de 2 horas agitando de vez en cuando. Decantar el ácido y transferir la resina a la columna (4.3.12) mediante agua desionizada. En la columna se colocará un tapón de lana de vidrio desionizada. Lavar la columna con agua desionizada a una velocidad de flujo de 10–30 ml/min hasta que el efluente esté exento de cloruros. Desplazar el agua con 2 000 ml de una mezcla de isopropanol/agua (4.3.3) a una velocidad de flujo de 10–30 ml/min. La columna de intercambio estará lista para la operación. COLUMNA DE INTERCAMBIO ANIÓNICO Colocar 600 ml de resina intercambiadora de aniones (4.3.7) en un vaso de 3 000 ml y cubrirla añadiendo 2 000 ml de agua desionizada. Dejar en espera la resina durante, al menos 2 horas, para que se hinche. Transferir la resina a la columna mediante agua desionizada. En la columna se colocará un tapón de lana de vidrio desionizada. Lavar la columna con una solución 0,3 M de bicarbonato de amonio (4.3.5) hasta que quede exenta de cloruros, para lo cual se requerirán unos 5 000 ml de solución. Lavar a continuación con 2 000 ml de agua desionizada. Desplazar el agua con 2 000 ml de una mezcla de isopropanol/agua (4.3.3) a una velocidad de flujo de 10–30 ml/min. Una vez finalizados estos preparativos, la columna de intercambio estará en la forma OH y lista para la operación. 4.4.4. Procedimiento de intercambio iónico Conectar las columnas intercambiadoras colocándolas de forma que la columna de intercambio catiónico se encuentre por encima de la columna de intercambio aniónico. Llevar las columnas a la temperatura de 50 °C mediante un termostato. Calentar 5 000 ml del filtrado obtenido en el punto 4.4.2 hasta 60 °C y hacerlo pasar a través de ambas columnas a una velocidad de flujo de 20 ml/min. Lavar las columnas con 1 000 ml de una mezcla caliente de isopropanol/agua (4.3.3). Para obtener los tensioactivos aniónicos (MBAS), se desconectará la columna KAT. Se procederá, entonces, a la elución de los ácidos grasos del jabón de la columna KAT mediante 5 000 ml de una solución de etanol/CO2 a 50 °C (4.3.4). El eluyente será desechado. A continuación, se procederá a la elución de las MBAS de la columna AAT mediante 5 000 ml de solución de bicarbonato de amonio (4.3.5). Evaporar el eluyente hasta desecación con un baño de vapor o en un rotavapor. Los residuos contienen las MBAS (en forma de sal de amonio) y, en algún caso, productos aniónicos no tensioactivos que no perjudican el ensayo de biodegradabilidad. Añadir agua desionizada hasta obtener un volumen preciso y determinar el contenido en MBAS en una fracción alícuota. La solución se utilizará como solución patrón de los detergentes aniónicos para el ensayo de biodegradabilidad. La solución deberá mantenerse a una temperatura inferior a 5 °C. 4.4.5. Regeneración de las resinas de intercambio iónico El intercambiador de cationes se tirará después de su uso. La resina de intercambio aniónico se regenera haciendo pasar a través de la columna una cantidad suplementaria de una solución de bicarbonato de amonio (4.3.5) a una velocidad de flujo de unos 10 ml/min hasta que el efluente quede exento de tensioactivos aniónicos (ensayo al azul de metileno). Lavar, a continuación, el intercambiador de aniones con 2 000 ml de una mezcla de isopropanol/agua (4.3.3). El intercambiador de aniones podrá utilizarse de nuevo. 5. Tratamiento preliminar de los tensioactivos no iónicos para el ensayo 5.1. Notas preliminares 5.1.1. Tratamiento de las muestras El tratamiento de los tensioactivos no iónicos y de los detergentes, previo a la determinación de la biodegradabilidad primaria por el ensayo de confirmación, será el siguiente:
El objetivo de la extracción alcohólica será eliminar de los productos comerciales los compuestos insolubles e inorgánicos que, en algunas circunstancias, podrían interferir en el ensayo de biodegradabilidad. 5.1.2. Procedimiento de intercambio iónico Para que los resultados de los ensayos de biodegradabilidad sean correctos, se procederá a aislar y separar los tensioactivos no iónicos del jabón y los tensioactivos aniónicos y catiónicos. Para ello se aplicará una técnica de intercambio iónico que utilice una resina intercambiadora de aniones macroporosa y los agentes de elución apropiados que permitan la elución fraccionada. El jabón y los tensioactivos aniónicos y no iónicos podrán, así, aislarse mediante una única operación. 5.1.3. Control analítico Después de la homogeneización, se determinará el contenido en tensioactivos aniónicos y no iónicos del detergente según el método de análisis de MBAS y de BiAS. El contenido en jabón se determinará según un método apropiado. Este análisis del producto será necesario para calcular las cantidades que se requerirán para la preparación de las dosis destinadas a los ensayos de biodegradabilidad. No será imprescindible una extracción cuantitativa; no obstante, se extraerá, al menos, un 80 % de los tensioactivos no iónicos. Normalmente, se obtendrá un 90 % o más. 5.2. Principio A partir de una muestra homogénea (polvos, pastas y líquidos desecados), y mediante una extracción con etanol, se obtendrá un extracto que contendrá los tensioactivos, el jabón y otros componentes solubles en alcohol de la muestra del detergente. El extracto obtenido con el etanol se evaporará a sequedad y se disolverá en una mezcla de isopropanol/agua; a continuación, se hará pasar la solución resultante a través de un dispositivo mixto de intercambio catiónico fuertemente ácido/intercambio aniónico macroporoso, llevándose hasta una temperatura de 50 °C. Esta temperatura será necesaria para impedir la precipitación de los ácidos grasos en un medio ácido. Los tensioactivos no iónicos se extraerán del efluente por evaporación. Los tensioactivos catiónicos susceptibles de perturbar el ensayo de biodegradabilidad y el procedimiento análitico se eliminarán mediante el intercambiador catiónico, colocado por encima del intercambiador aniónico. 5.3. Productos químicos y equipo 5.3.1. Agua desionizada 5.3.2. Etanol, 95 % (v/v) C2H5OH (desnaturalizadores permitidos: metiletilcetona o metanol) 5.3.3. Mezcla de isopropanol/agua (50/50 v/v): — 50 partes en volumen de isopropanol, CH3CHOH.CH3 — 50 partes en volumen de agua (5.3.1) 5.3.4. Solución de bicarbonato de amonio (60/40 v/v): 0,3 mol de NH4HCO3 en 1 000 ml de una mezcla de isopropanol/agua constituida por 60 partes en volumen de isopropanol y 40 partes en volumen de agua (5.3.1). 5.3.5. Intercambiador catiónico (KAT), fuertemente ácido, resistente al alcohol (50–100 mesh) 5.3.6. Intercambiador aniónico (AAT), macroporoso, Merck Lewatit MP 7080 (70–150 mesh) o equivalente 5.3.7. Ácido clorhídrico, 10 % HCl (p/p) 5.3.8. Matraz esférico de fondo redondo de 2 000 ml con esmerilado cónico y condensador de reflujo 5.3.9. Filtro de succión de 90 mm de diámetro (que se pueda calentar) para filtros de papel 5.3.10. Matraz de filtración al vacío de 2 000 ml 5.3.11. Columnas de intercambio con manta calefactora y grifo: tubo interior de 60 mm de diámetro y de 450 mm de altura (figura 4) 5.3.12. Baño maría 5.3.13. Estufa de secado al vacío 5.3.14. Termostato 5.3.15. Rotavapor 5.4. Extracción y separación de los tensioactivos no iónicos 5.4.1. Preparación del extracto La cantidad de tensioactivos necesaria para el ensayo de degradación será de unos 25 g de BiAS. En la preparación de los extractos para los ensayos de biodegradabilidad, la cantidad de producto a utilizar no sobrepasará 2 000 g. Por lo tanto, podría ser necesario realizar la operación varias veces con el fin de obtener una cantidad suficiente para dichos ensayos. La experiencia ha demostrado que una serie de extracciones limitadas es preferible a la extracción de una gran cantidad de producto de una sola vez. 5.4.2. Aislamiento de los componentes solubles en alcohol Añadir 250 g del detergente sintético a analizar a 1 250 ml de etanol y llevar la mezcla a ebullición, sometiéndola, después, a reflujo durante una hora, sin dejar de agitar. Verter la solución alcohólica caliente en un filtro de succión de poros anchos, llevar a una temperatura de 50 °C y filtrar por succión. Lavar el matraz y el filtro de succión con unos 200 ml de etanol caliente. Recoger el filtrado y el líquido de lavado en un matraz de filtración al vacío. Cuando los productos a analizar sean pastas o líquidos, asegurarse de que la muestra no contenga más de 25 g de tensioactivos aniónicos y 35 g de jabón. Una vez pesada la muestra, evaporar hasta desecación completa. Disolver el residuo en 500 ml de etanol y proceder de nuevo según lo indicado más arriba. En el caso de polvos de escasa densidad aparente (< 300 g/l), es recomendable aumentar la proporción de etanol en la relación 20:1. Evaporar el filtrado de etanol hasta desecación completa, preferentemente mediante un rotavapor. Repetir la operación si se necesita una mayor cantidad de extracto. Disolver el residuo en 5 000 ml de una mezcla de isopropanol/agua. 5.4.3. Preparación de las columnas de intercambio iónico COLUMNA DE INTERCAMBIO CATIÓNICO Colocar 600 ml de resina intercambiadora de cationes (5.3.5) en un vaso de 3 000 ml y cubrir añadiendo 2 000 ml de ácido clorhídrico (5.3.7). Dejar reposar durante un mínimo de 2 horas agitando de vez en cuando. Decantar el ácido y transferir la resina a la columna (5.3.11) mediante agua desionizada. En la columna se colocará un tapón de lana de vidrio desionizada. Lavar la columna con agua desionizada a una velocidad de flujo de 10–30 ml/min hasta que el efluente esté exento de cloruros. Desplazar el agua con 2 000 ml de una mezcla isopropanol/agua (5.3.3) a una velocidad de flujo de 10-30 ml/min. Una vez finalizados estos preparativos, la columna de intercambio estará lista para la operación. COLUMNA DE INTERCAMBIO ANIÓNICO Colocar 600 ml de resina intercambiadora de aniones (5.3.6) en un vaso y cubrirla añadiendo 2 000 ml de agua desionizada. Dejar en espera la resina durante, al menos 2 horas, para que se hinche. Transferir la resina a la columna mediante agua desionizada. En la columna se colocará un tapón de lana de vidrio desionizada. Lavar la columna con una solución 0,3 M de bicarbonato de amonio (5.3.4) hasta que quede libre de cloruros, para lo cual se requerirán unos 5 000 ml de solución. Lavar a continuación con 2 000 ml de agua desionizada. Desplazar el agua con 2 000 ml de una mezcla isopropanol/agua (5.3.3) a una velocidad de flujo de 10–30 ml/min. Una vez finalizados estos preparativos, la columna de intercambio estará en forma OH y lista para la operación. 5.4.4. Procedimiento de intercambio iónico Conectar las columnas intercambiadoras colocándolas de forma que la columna de intercambio catiónico se encuentre por encima de la columna de intercambio aniónico. Llevar las columnas a la temperatura de 50 °C mediante un termostato. Calentar 5 000 ml del filtrado obtenido en el punto 5.4.2 hasta 60 °C y hacerlo pasar a través de ambas columnas a una velocidad de flujo de 20 ml/min. Lavar las columnas con 1 000 ml de una mezcla caliente de isopropanol/agua (5.3.3). Para obtener los tensioactivos no iónicos, recoger el eluyente y el líquido de lavado del filtro y evaporarlos hasta desecación completa, preferentemente mediante un rotavapor. El residuo contiene el BiAS. Añadir agua desionizada hasta obtener un volumen preciso y determinar el contenido en BiAS en una fracción alícuota. La solución se utilizará como solución patrón de los tensioactivos no iónicos para el ensayo de biodegradabilidad. La solución deberá mantenerse a una temperatura inferior a 5 °C. 5.4.5. Regeneración de las resinas de intercambio iónico El intercambiador de cationes se tirará después de su uso. La resina de intercambio aniónico se regenera haciendo pasar a través de la columna aproximadamente 5 000 –6 000 ml de una solución de bicarbonato de amonio (5.3.4) a una velocidad de flujo de unos 10 ml/min hasta que el efluente quede exento de tensioactivos aniónicos (ensayo al azul de metileno). Lavar, a continuación, el intercambiador de aniones con 2 000 ml de una mezcla de isopropanol/agua (5.3.3). El intercambiador de aniones podrá utilizarse de nuevo.
( 1 ) DO C 95 de 23.4.2003, p. 24. ( 2 ) Dictamen del Parlamento Europeo de 10 de abril de 2003 (no publicada aún en el Diario Oficial), Posición Común del Consejo de 4 de noviembre de 2003 (DO C 305 E de 16.12.2003, p. 11) y Posición del Parlamento Europeo de 14 de enero de 2004 (no publicada aún en el Diario Oficial). Decisión del Consejo de 11 de marzo de 2004. ( 3 ) DO L 347 de 17.12.1973, p. 51. Directiva cuya última modificación la constituye el Reglamento (CE) no 807/2003 (DO L 122 de 16.5.2003, p. 36). ( 4 ) DO L 347 de 17.12.1973, p. 53. Directiva modificada por la Directiva 82/243/CEE (DO L 109 de 22.4.1982, p. 18). ( 5 ) DO L 109 de 22.4.1982, p. 1. ( 6 ) DO L 109 de 22.4.1982, p. 18. ( 7 ) DO L 80 de 25.3.1986, p. 51. ( 8 ) DO L 291 de 10.10.1989, p. 55. ( 9 ) DO L 215 de 1.8.1998, p. 73. ( 10 ) DO L 200 de 30.7.1999, p. 1. Directiva cuya última modificación la constituye el Reglamento (CE) no 1882/2003 (DO L 284 de 31.10.2003, p. 1). ( 11 ) DO L 84 de 5.4.1993, p. 1. Reglamento modificado por el Reglamento (CE) no 1882/2003. ( 12 ) Directivas 73/404/CEE y 86/94/CEE. ( 13 ) Directivas 73/405/CEE y 82/243/CEE. ( 14 ) Directiva 82/242/CEE. ( 15 ) DO L 184 de 17.7.1999, p. 23. ( 16 ) DO L 262 de 27.9.1976, p. 201. Directiva cuya última modificación la constituye la Directiva 2004/21/CE de la Comisión (DO L 57 de 25.2.2004, p. 4). ( 17 ) DO L 196 de 16.8.1967, p. 1. Directiva cuya última modificación la constituye el Reglamento (CE) no 807/2003. ( 18 ) DO L 227 de 8.9.1993, p. 9. ( 19 ) DO L 161 de 29.6.1994, p. 3. ( 20 ) DO L 123 de 24.4.1998, p. 1. Directiva modificada por el Reglamento (CE) no 1882/2003. ( 21 ) DO L 50 de 20.2.2004, p. 44. ( 22 ) DO L 50 de 20.2.2004, p. 28. ( 23 ) DO L 358 de 18.12.1986, p. 1. Directiva modificada por la Directiva 2003/65/CE del Parlamento Europeo y del Consejo (DO L 230 de 16.9.2003, p. 32). ( 24 ) DO L 353 de 31.12.2008, p. 1. ( 25 ) DO L 204 de 21.7.1998, p. 37. ( 26 ) Estos ensayos se consideran los más adecuados para los tensioactivos. ( 27 ) Los métodos COD podrían dar resultados para la eliminación y no para la biodegradación final. La respirometría manométrica, el MITI y el método DBO bifásico no serán adecuados en algunos casos ya que la elevada concentración inicial de la prueba podría tener efectos inhibidores.. ( 28 ) Catálogo Europeo de Sustancias Químicas Comercializadas Existentes. ( 29 ) Lista Europea de Sustancias Químicas Notificadas. ( 30 ) DO C 146 A de 15.6.1990, p. 1. ( 31 ) Oficina de Publicaciones Oficiales de las Comunidades Europeas, 2006, ISSN 1018-5593 EUR 22543 EN. ( 32 ) DO L 396 de 30.12.2006, p. 1, corregido en el DO L 136 de 29.5.2007, p. 3. ( 33 ) Oficina de Publicaciones Oficiales de las Comunidades Europeas, 2007, ISSN 1018-5593 EUR 20853 EN/3. ( 34 ) DO L 262 de 27.9.1976, p. 169. Directiva modificada en último lugar por la Directiva 2005/80/CE de la Comisión (DO L 303 de 22.11.2005, p. 32). ( 35 ) DO L 66 de 11.3.2003, p. 26. ( 36 ) DO L 187 de 20.7.1999, p. 52. Decisión modificada por la Decisión 2011/264/UE (DO L 111 de 30.4.2011, p. 34). ( 37 ) Unión internacional de química pura y aplicada. ( 38 ) Nomenclatura internacional de ingredientes cosméticos. 1. Resumen
1.1 Referencias1.2 Requisitos identificados1.3 Estándares relacionados2. Requisitos identificados
3. Estándares relacionados
|