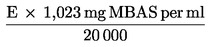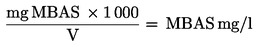|
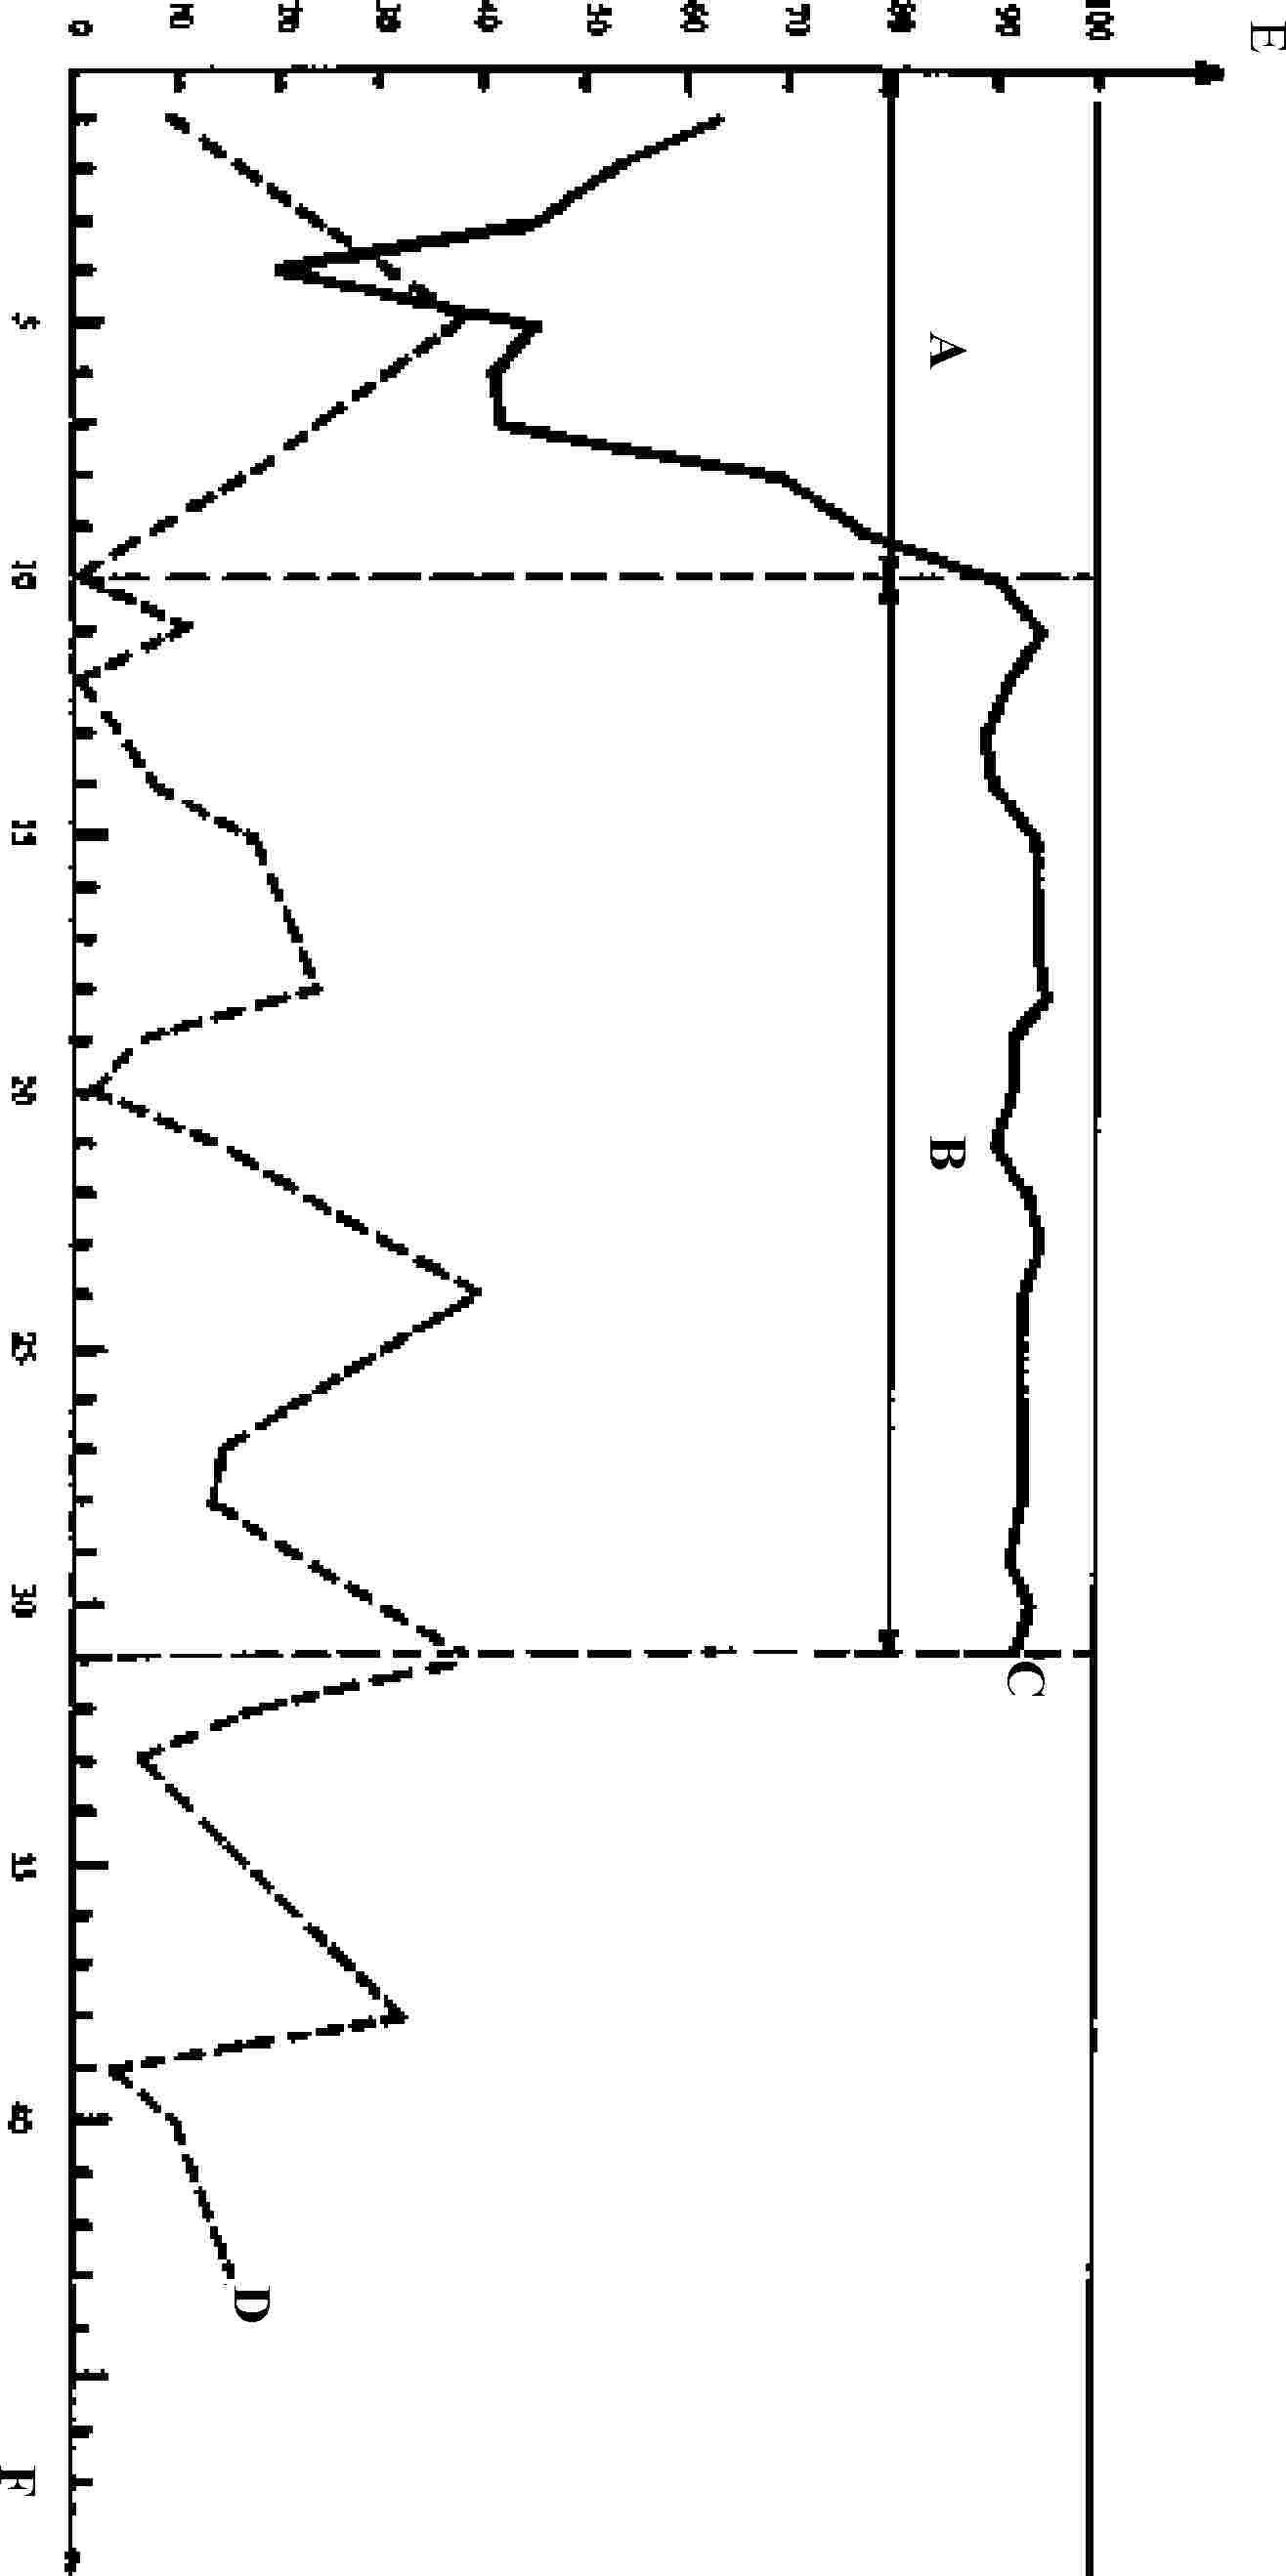
+VIII. MELLÉKLET VIZSGÁLATI MÓDSZEREK ÉS ANALITIKAI MÓDSZEREK |
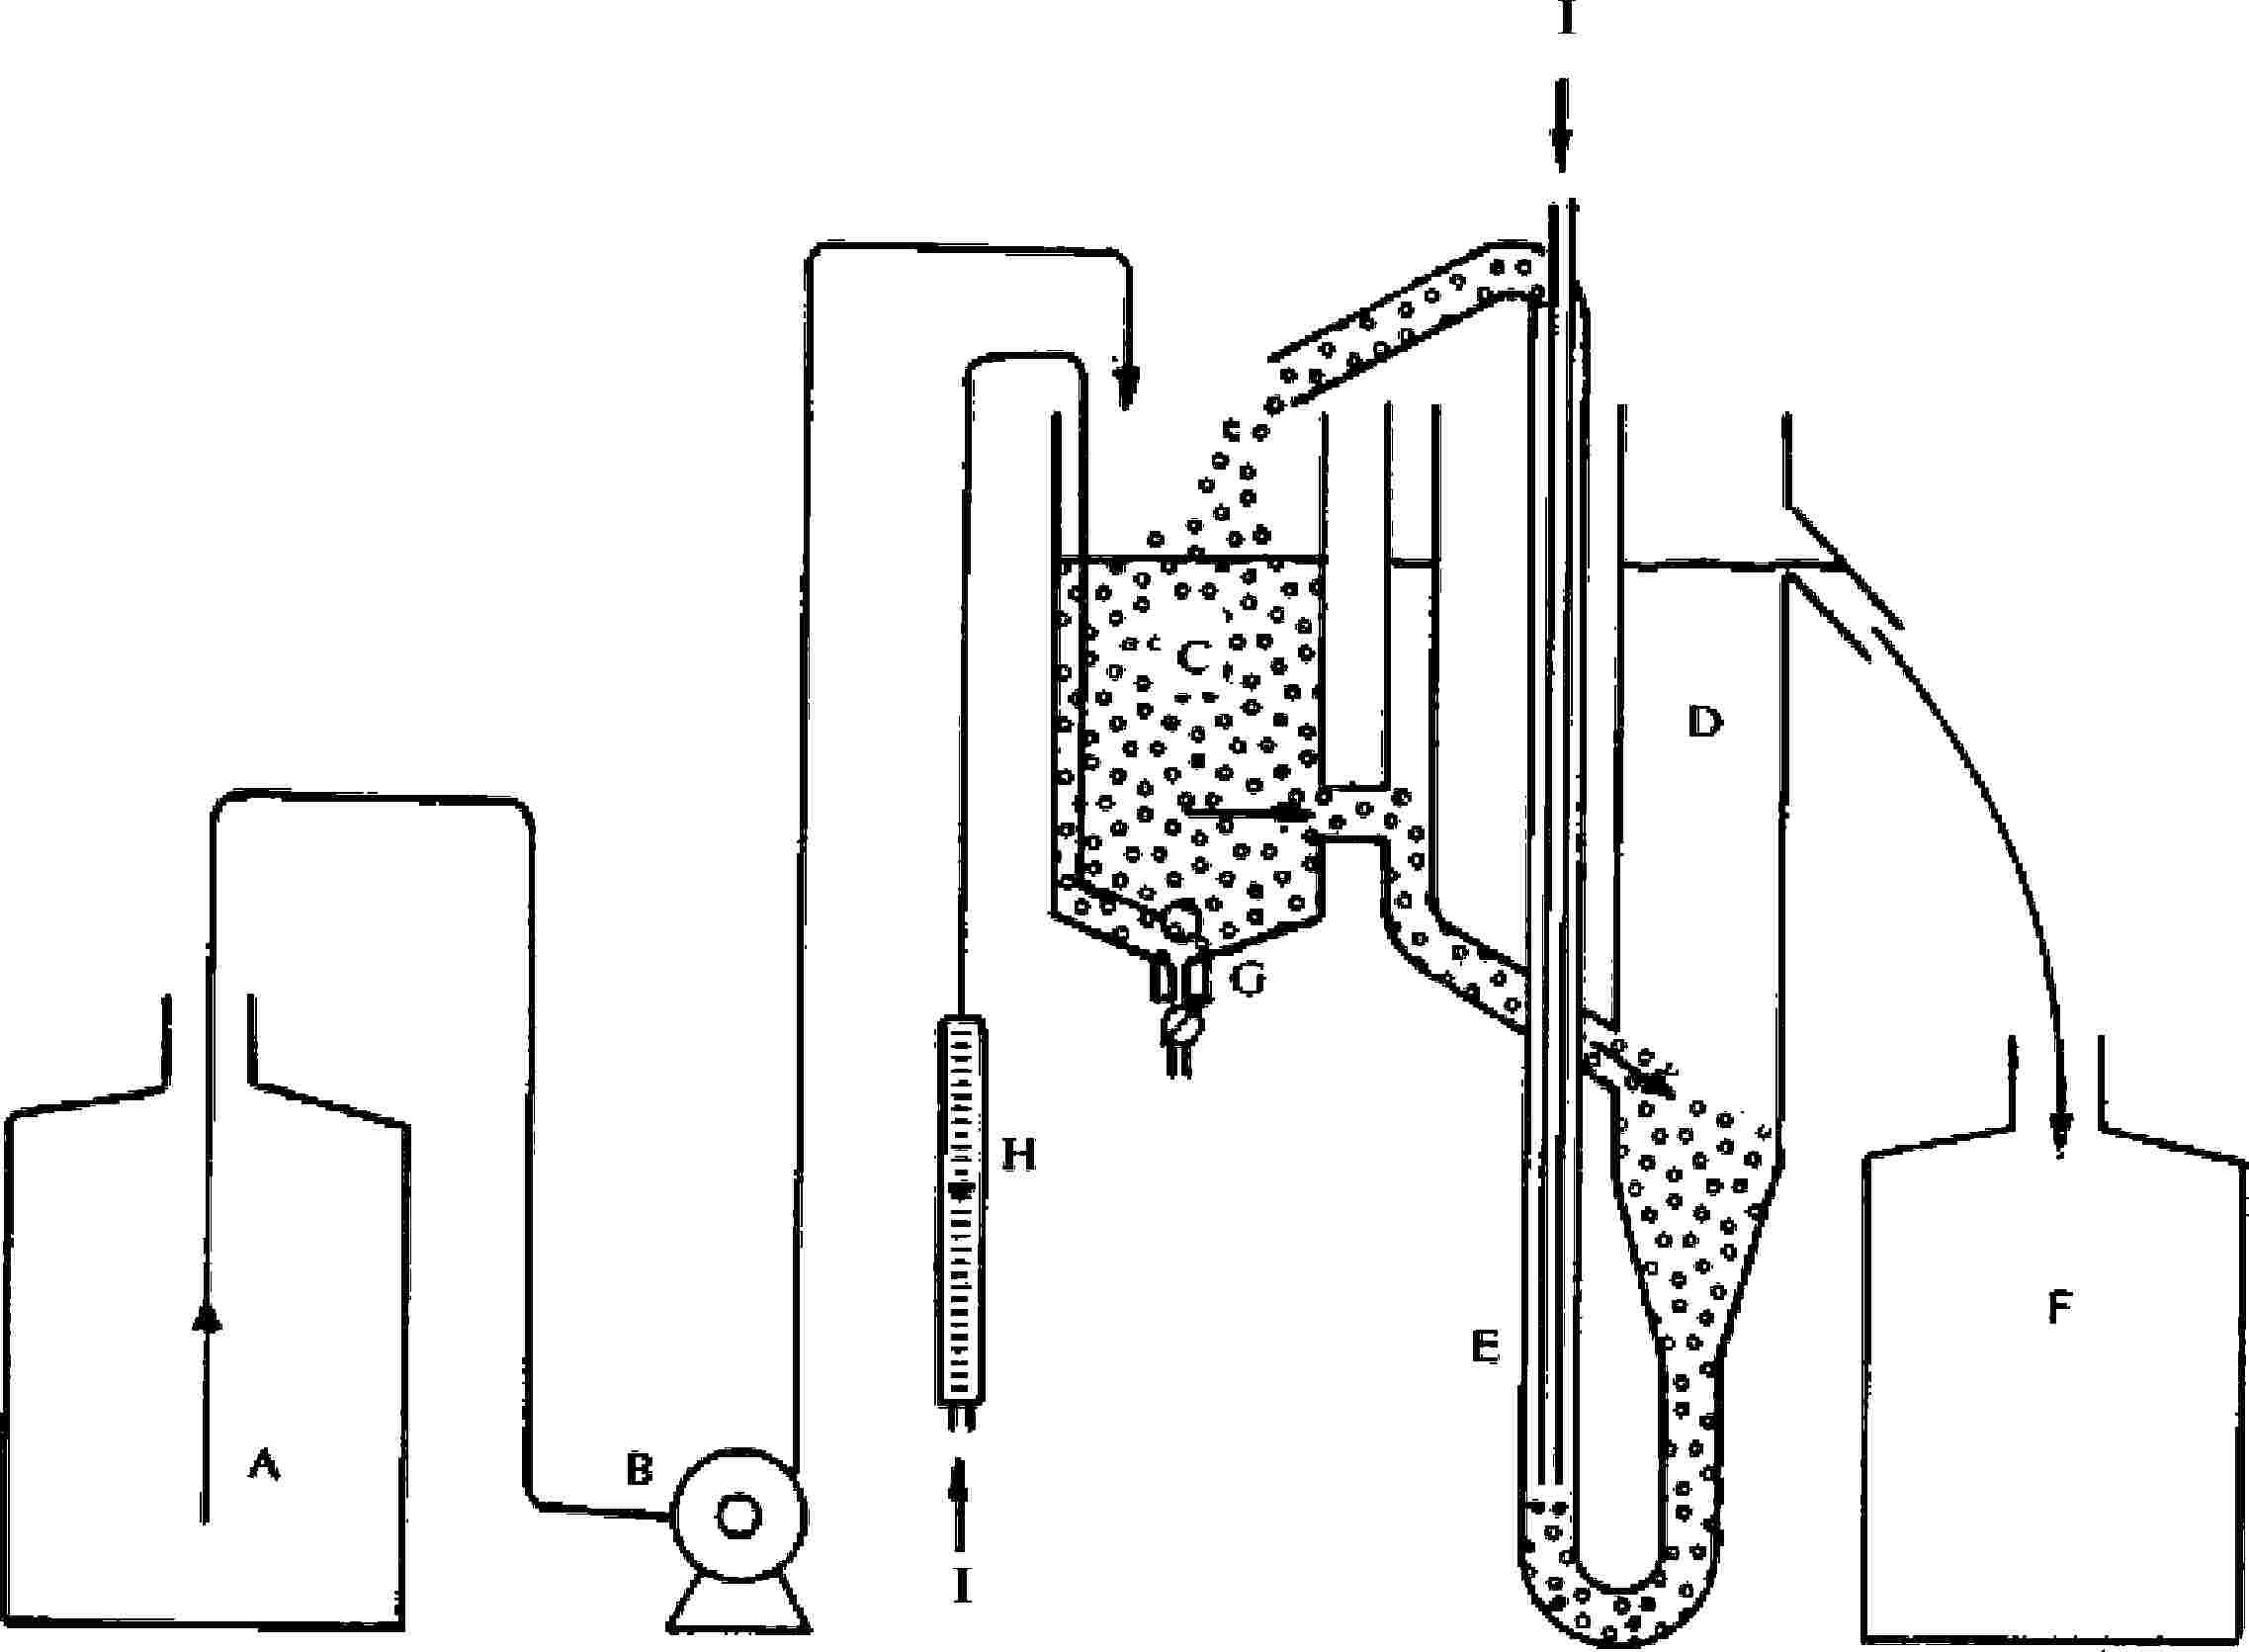
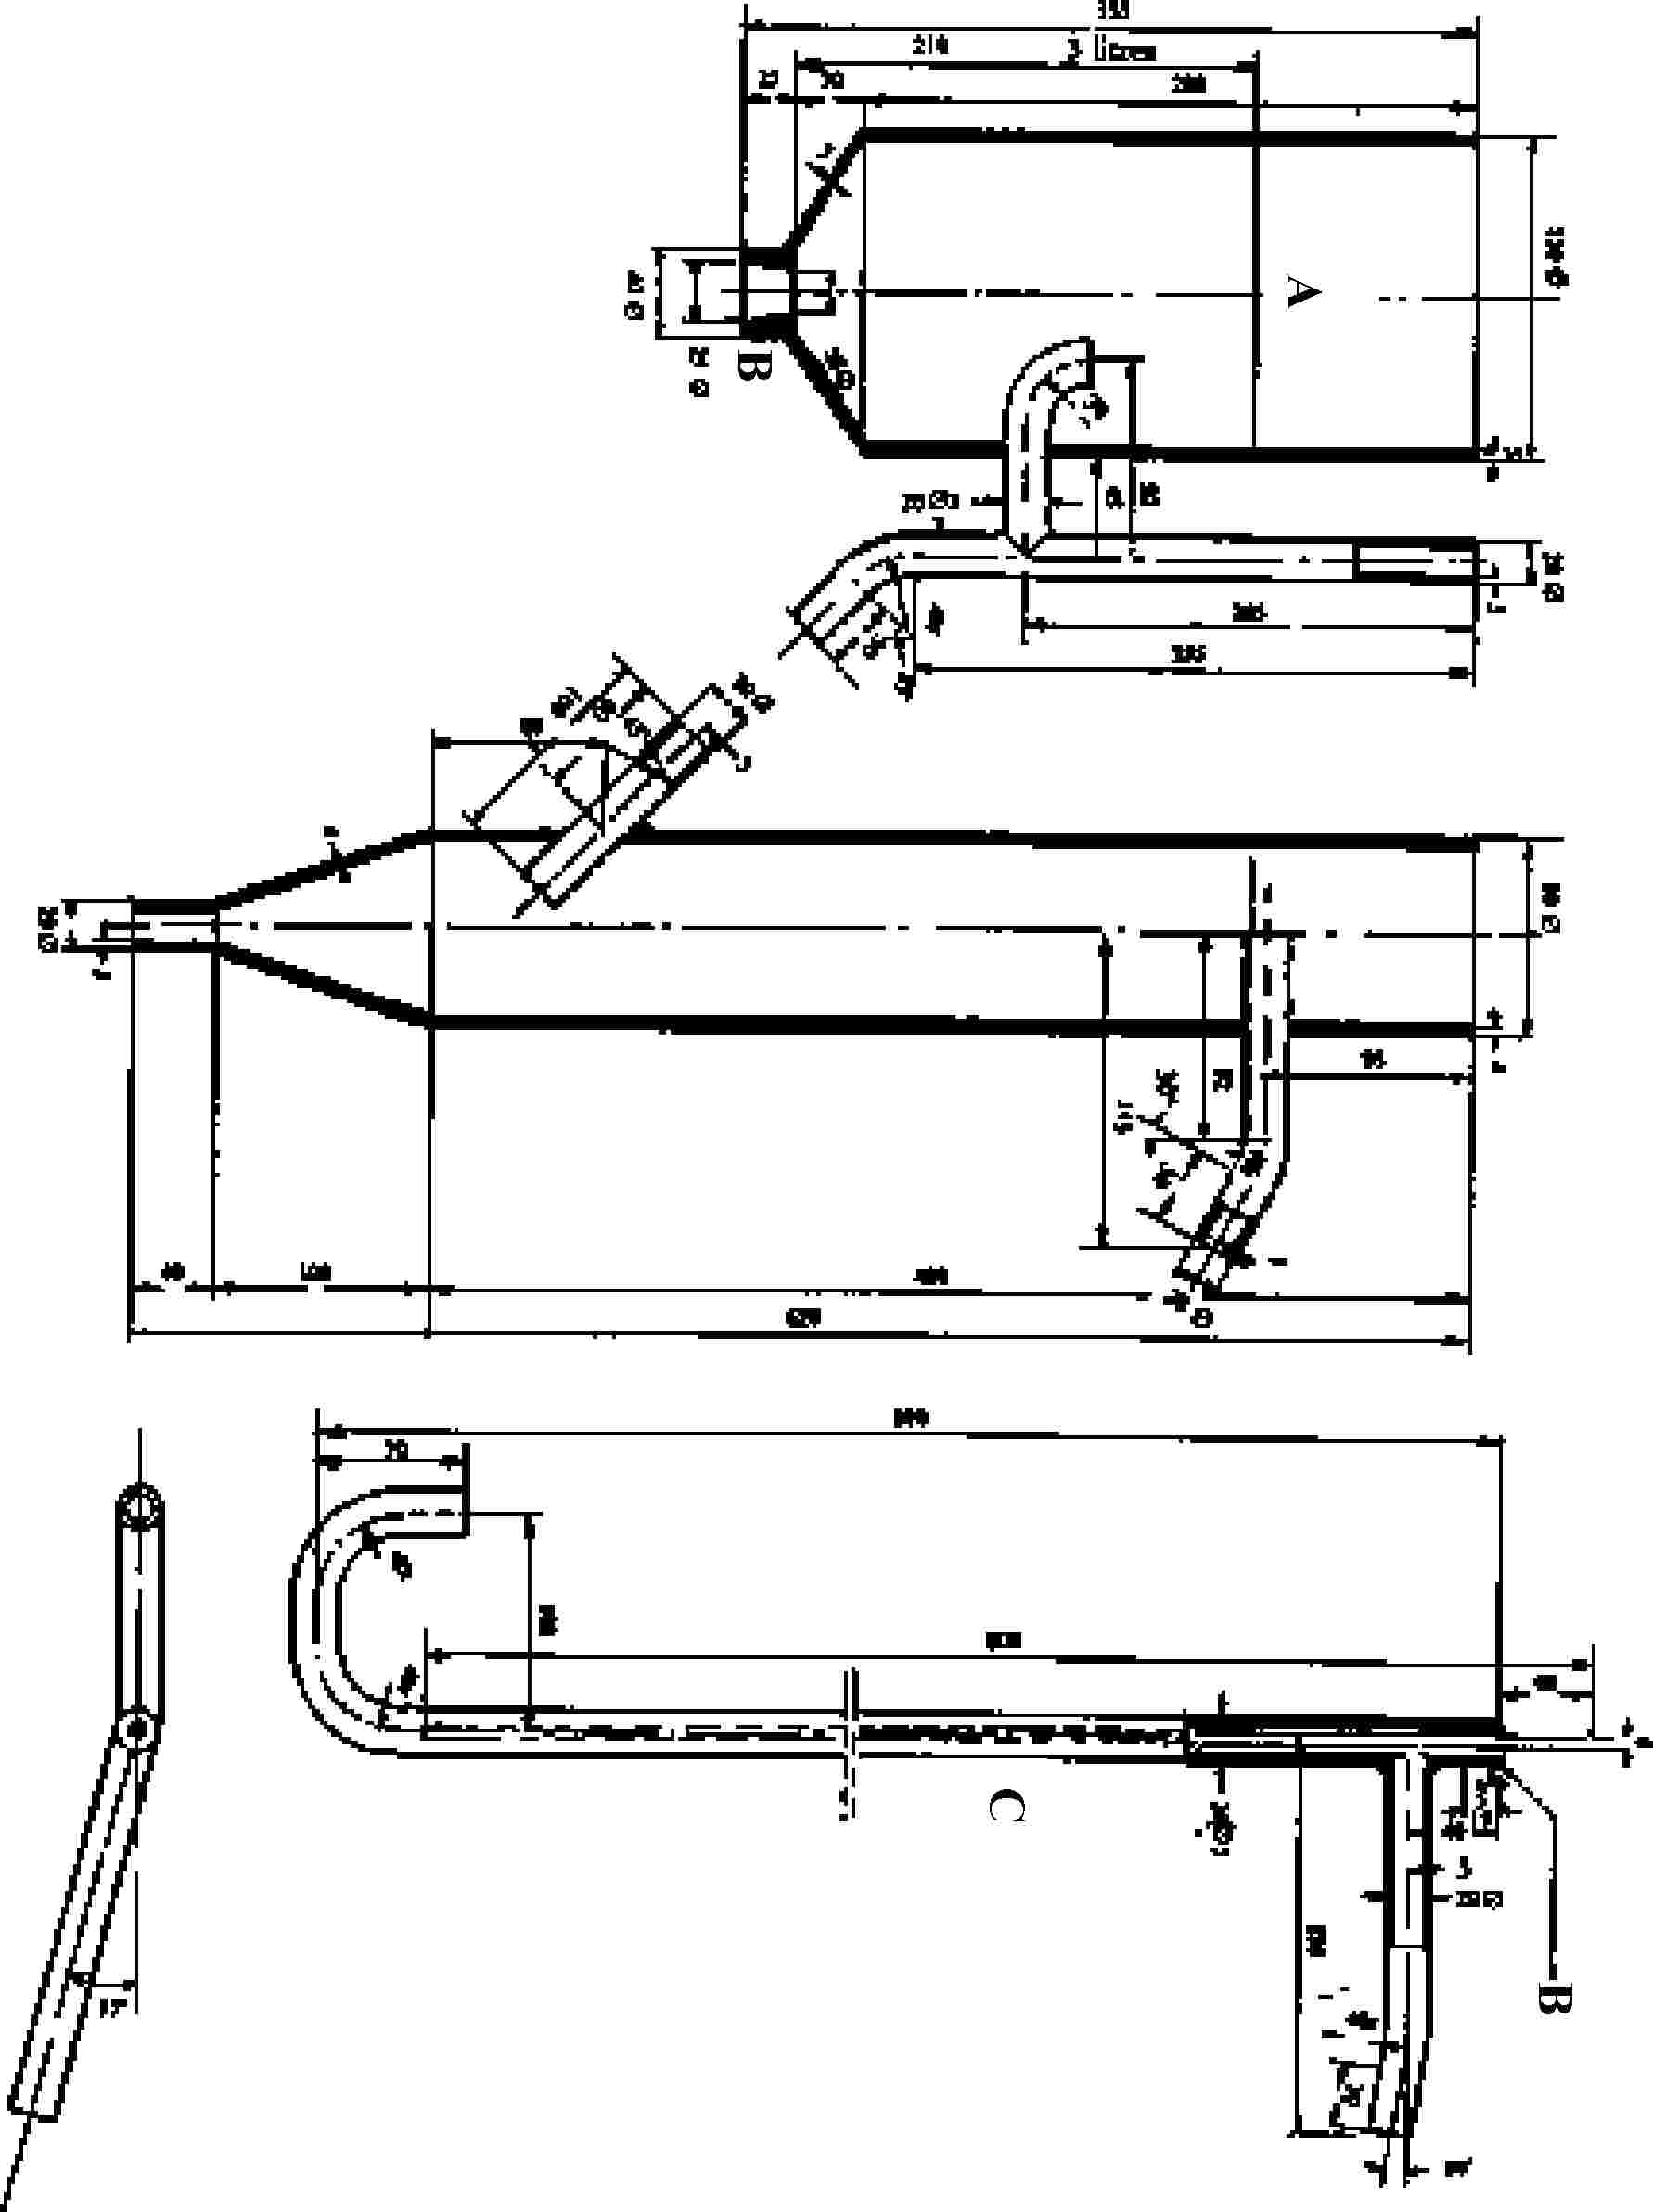
VIII. MELLÉKLET VIZSGÁLATI MÓDSZEREK ÉS ANALITIKAI MÓDSZEREKVIII. MELLÉKLET VIZSGÁLATI MÓDSZEREK ÉS ANALITIKAI MÓDSZEREK A következő vizsgálati és anailitikai módszereket kell alkalmazni a tagállamok által a forgalomban levő mosó- és tisztítószereken végzett ellenőrző eljárásokban. 1. Referenciamódszer (Igazoló vizsgálat) 1.1. Fogalommeghatározás Ez a módszer az eleveniszap + másodlagos ülepítő laboratóriumi modelljét írja le, melynek célja a települési szennyvíz kezelésének szimulálása. A leírt körülmények megegyeznek az e rendelet előtti irányelvekben szereplőkkel. Az EN ISO 11733 szabványban leírtak szerint jobb korszerű működési feltételeket lehet alkalmazni e vizsgálati módszernél. 1.2. A méréshez szükséges berendezés A mérési módszer egy eleveniszapos berendezést alkalmaz, amely az 1. ábrán, nagyobb részletességgel pedig a 2. ábrán látható. A berendezés a mesterségesen készített szennyvizet tároló tartályból (A), adagoló szivattyúból (B), levegőztető tartályból (C), ülepítő tartályból (D), az eleveniszap visszavezetésére szolgáló mamutszivattyúból (E) és a kifolyó kezelt szennyvizet felfogó tartályból (F) áll. Az A és F tartálynak üvegből vagy megfelelő műanyagból kell készülnie, és legalább 24 literes űrtartalmúnak kell lennie. A B szivattyúnak biztosítania kell a mesterségesen készített szennyvíz egyenletes átfolyását a levegőztető tartályba; normál működtetésénél ez a tartály 3 liter kevert folyadékot tartalmaz. A C tartályban a kúp csúcsánál egy G levegőztetőfrittet kell beépíteni. A fritten bevezetett befújt levegő mennyiségét a H áramlásmérő készülékkel mérni kell. 1.3. A mesterségesen készített szennyvíz A vizsgálathoz mesterségesen készített szennyvizet kell használni. Ehhez a csapvízben literenként az alábbiakat kell feloldani: — 160 mg pepton; — 110 mg húskivonat; — 30 mg karbamid, CO(NH2)2; — 7 mg nátrium-klorid, NaCl; — 4 mg kalcium-klorid, CaCl2.2 H2O; — 2 mg magnézium-szulfát, MgSO4.7 H2O; — 28 mg dikálium-hidrogén-foszfát, K2HPO4; — és 10 ± 1 mg felületaktív anyag. A mesterségesen készített szennyvizet naponta frissen kell elkészíteni. 1.4. A minták előkészítése A tiszta felületaktív anyagokat eredeti állapotukban kell vizsgálni. A mesterséges szennyvíz (1.3.) készítéséhez meg kell határozni a felületaktívanyag-minták aktív hatóanyag-tartalmát. 1.5. A vizsgálóberendezés működtetése Először töltsük fel a C levegőztető tartályt és a D ülepítő tartályt mesterségesen készített szennyvízzel. A D ülepítő tartály magasságát úgy kell rögzíteni, hogy a C levegőztető tartályban a folyadék mennyisége 3 liter legyen. A beoltás egy túlnyomórészt háztartási szennyvizet kezelő szennyvíztisztító telepről származó szennyvízből frissen vett 3 milliliternyi, jó minőségű másodlagos szennyvízzel történjék. A szennyvizet a mintavétel és a felhasználás közötti időszakban aerob körülmények között kell tárolni. Ezután be kell kapcsolni a G levegőztetőt, az E szivattyút és a B adagoló berendezést. A mesterséges szennyvíz a C levegőztető tartályon 1 liter/óra sebességgel haladjon át; ez átlagosan 3 órás tartózkodási időnek felel meg. A levegőztetés sebességét úgy kell beállítani, hogy a C tartály tartalma állandóan szuszpendált állapotban legyen, és az oldott oxigén koncentrációja legalább 2 mg/liter legyen. A habképződést megfelelő eszközökkel meg kell akadályozni. Nem szabad olyan habzásgátló anyagokat használni, amelyek gátló hatást fejtenek ki az eleveniszapra, vagy felületaktív anyagokat tartalmaznak. Az E szivattyút úgy kell beállítani, hogy az eleveniszap az ülepítő tartályból folyamatosan és egyenletesen visszaáramoljon a C levegőztető tartályba. A C levegőztető tartály felső része körül, a D ülepítő tartály alján vagy a keringetőben lerakódott iszapot legalább naponta egyszer ecset segítségével vagy más megfelelő módon újra körforgásba kell hozni. Ha az iszap nem ülepedik, ülepíthetőségét 2 ml 5 %-os vas(III)klorid oldat hozzáadásával növelni lehet, ami szükség szerint ismételhető. A D ülepítő tartályból kifolyó szennyvizet 24 órán át az F gyűjtőtartályban kell felfogni, ezt követően alapos keverés után kell mintát venni. Az F tartályt ezután gondosan ki kell tisztítani. 1.6. A mérőberendezés ellenőrzése A mesterségesen készített szennyvíz felületaktívanyag-tartalmát (mg/literben) közvetlenül a felhasználás előtt kell meghatározni. Az F gyűjtőtartályban 24 óra alatt felfogott szennyvíz felületaktívanyag-tartalmát (mg/literben) közvetlenül a mintavétel után ugyanezzel a módszerrel kell analitikailag meghatározni; eltérő esetben a mintát – lehetőleg fagyasztással – konzerválni kell. A felületaktív anyagok koncentrációit 0,1 mg/l pontossággal kell meghatározni. A folyamat hatékonyságának ellenőrzése érdekében legalább hetente kétszer meg kell mérni az F tartályban összegyűlt, üveggyapoton átszűrt szennyvíz és az A tartályban lévő szűrt mesterségesen készített szennyvíz kémiai oxigénigényét (KOI), illetve oldott szerves szén tartalmát (DOC). A KOI, illetve a DOC csökkenése időben állandósulni fog, miután a 3. ábrán szereplő beállási idő leteltével a felületaktív anyag napi biológiai lebomlása közel állandó értéket ér el. A levegőztető tartályban levő eleveniszap szárazanyag-tartalmát, hetenként kétszer kell meghatározni, g/l-ben kifejezve. Ha ez 2,5 g/l-nél több, az eleveniszap fölösleget el kell távolítani. A lebonthatósági vizsgálatot szobahőmérsékleten kell végezni; ennek állandó értéken: 19-24 °C között kell lennie. 1.7. A biológiai lebonthatóság számítása A felületaktív anyag százalékos biológiai lebomlását naponta ki kell számítani, a mesterségesen készített szennyvíz és az F gyűjtőtartályban összegyűjtött víz felületaktívanyag-tartalmának mg/l-ben kifejezett értéke alapján. Az így nyert lebomlási értékeket a 3. ábrán látható módon, grafikusan kell ábrázolni. A felületaktív anyag biológiai lebonthatóságát a százalékosan kifejezett lebontási értékeknek a számtani közepe alapján kell kiszámítani, amelyeket a beállási és akklimatizációs időszak utáni 21 egymást követő napon, változatlanul maradó lebomlás és zavartalan üzemelés mellett határoztak meg. A beállási időszak hossza semmiképpen sem haladhatja meg a 6 hetet. A napi lebomlási értékeket 0,1 % pontossággal kell kiszámítani, a végeredményt azonban egész számra kerekítve kell megadni. Egyes esetekben a mintavétel gyakoriságának csökkentése megengedhető, de legalább 14, a beállási időszakot követő 21 nap során mért eredményt kell a középérték kiszámításához használni. 2. Anionos felületaktív anyagok meghatározása a biológiai lebonthatóság vizsgálatokban 2.1. Elv Az eljárás azon a tényen alapszik, hogy a kationos metilénkék színezék anionos felületaktív anyagokkal (MBAS) kék színű sókat képez, melyek kloroformmal extrahálhatók. A zavaró hatások elkerülése érdekében az extrakciót először lúgos oldatból végezzük, majd az extraktumot savas metilénkék oldattal is kirázzuk. Az elválasztott szerves fázis abszorbanciáját az abszorpció maximumán, 650 nm-es hullámhosszon, fotometriásan kell mérni. 2.2. Reagensek és eszközök 2.2.1. 10-es pH-jú pufferoldat 24 g nátrium-hidrogén-karbonátot (NaHCO3) p.a. és 27 g vízmentes nátrium-karbonátot (Na2CO3) p.a. ionmentes vízben feloldunk és 1 000 ml-re hígítunk. 2.2.2. Semleges metilénkék oldat 0,35 g metilénkéket p.a. ionmentes vízben feloldunk és 1 000 ml-re hígítunk. Az oldatot felhasználása előtt legalább 24 órával kell elkészíteni. A vakpróbánál a kloroformos fázisnak a tiszta kloroformmal szembeni abszorbanciája 650 nm-en nem lépheti túl a 0,015-ös értéket 1 cm rétegvastagság esetében. 2.2.3. Savas metilénkék oldat 0,35 g metilénkéket p.a. 500 ml ionmentes vízben feloldunk és 6,5 ml H2SO4-et (ρ = 1,84 g/ml) elkeverünk. Ionmentes vízzel 1 000 ml-re hígítjuk. Az oldatot felhasználása előtt legalább 24 órával kell elkészíteni. A vakpróbánál a kloroformos fázisnak a tiszta kloroformmal szembeni abszorbanciája 650 nm-en nem lépheti túl a 0,015-ös értéket 1 cm rétegvastagság esetében.
2.3. Eljárás Az elemzésre szánt mintákat nem szabad habrétegen keresztül venni. Vízzel végzett alapos tisztítás után az elemzéshez használt eszközöket alkalmazásuk előtt metanolos sósavval (2.2.10.), majd ionmentes vízzel gondosan át kell öblíteni. Az eleveniszapos berendezés vizsgálandó be- és kifolyó oldatmintáit a mintavétel után azonnal szűrjük. A szűrlet első 100 milliliterét elöntjük. A minta bizonyos kimért mennyiségét, amennyiben szükséges semlegesítés után, 250 ml-es választótölcsérbe (2.2.11.) visszük. A minta 20 és 150 μg közötti MBAS t tartalmazzon. Alacsonyabb MBAS-tartalom esetén legfeljebb 100 ml-nyi minta használható. Ha 100 ml-nél kevesebb mintát használunk, azt ionmentes vízzel 100 ml-re fel kell hígítani. A mintához 10 ml pufferoldatot (2.2.1.), 5 ml semleges metilénkék-oldatot (2.2.2.) és 15 ml kloroformot (2.2.4.) adunk. Egy percig egyenletesen és ne túl erősen rázzuk össze. A fázisok szétválása után a kloroformos fázist egy másik választótölcsérbe visszük, amely 110 ml ionmentes vizet és 5 ml savas metilénkék oldatot (2.2.3.) tartalmaz. Ezt egy percig rázzuk. A kloroformos fázist egy előzőleg kloroformmal kimosott és nedvesített vattaszűrőn keresztül egy mérőlombikba öntjük (2.2.12.). A lúgos és savas oldatokat háromszor extraháljuk a második és a harmadik extrahálás során 10-10 ml kloroformot használva. A kombinált kloroformos extraktumokat ugyanazzal a vattaszűrővel szűrjük meg, és azokat az 50 ml-es mérőlombikban (2.2.12.) a vatta utómosásához használt kloroformmal jelre feltöltjük. A kloroformos oldat abszorbanciáját fotométerrel 650 nm-en, 1–5 cm-es küvettában tiszta kloroformmal szemben mérjük. A teljes eljárást vak mintával is elvégezzük. 2.4. Kalibrációs görbe A dodecil-benzol-szulfonsav-metil-észter standard anyagból (tetrapropilén-típus, molekulatömeg 340) a káliumsóvá történő elszappanosítás után hitelesítő oldatot készítünk. Az MBAS-t nátrium-dodecil-benzol-szulfonátként (molekulatömeg 348) számítjuk ki. Bemérünk 400–450 mg dodecil-benzol-szulfonsav-metil-észtert (2.2.5.) 0,1 mg pontossággal egy gömblombikba, és 50 ml etanolos kálium-hidroxid oldatot (2.2.6.), valamint néhány forrkövet adunk hozzá. Visszafolyós hűtőt szerelünk a lombikra, majd egy órán át forraljuk. Lehűlés után a hűtőt és a csiszolatot körülbelül 30 ml etanollal mossuk, és az ehhezhasznált folyadékot a lombik tartalmához adjuk. Az oldatot kénsavval a fenolftalein elszíntelenedéséig titráljuk. Az oldatot 1 000 ml-es mérőlombikba (2.2.14.) átöntjük, majd a jelig ionmentes vízzel feltöltjük és megkeverjük. A fenti, felületaktív anyagot tartalmazó törzsoldat egy részét tovább hígítjuk. 25 millilitert kiveszünk belőle, és 500 ml-es mérőlombikban (2.2.13.) ionmentes vízzel a jelre töltjük és összekeverjük. Ez a standard oldat a következőt tartalmazza:
ahol E a minta tömege mg-ban. A kalibrációs görbe felvételéhez a standard oldatból 1, 2, 4, 6, 8 ml-es részleteket kell kivenni, és ionmentes vízzel mindegyiket 100 ml-re kell hígítani. Ezután a 2.3. pontnak megfelelően kell eljárni, a vakpróbát is beleértve. 2.5. Az eredmények kiszámítása Az anionos felületaktív anyag (MBAS) mintában található mennyiségét a kalibrációs görbéről (2.4.) leolvassuk. A minta MBAS-tartalmát a következő képlettel határozzuk meg:
ahol: V = a felhasznált minta térfogata ml-ben. Az eredményeket nátrium-dodecil-benzol-szulfonátként (molekulatömeg: 348) adjuk meg. 2.6. Az eredmények megadása Az eredményeket 0,1-es pontossággal mg/l MBAS-ben kell megadni. 3. Nem ionos felületaktív anyagok meghatározása a biológiai lebonthatóság vizsgálatához használt oldatokban 3.1. Elv A felületaktív anyagokat sztrippeléssel töményítjük és választjuk el. A felhasznált mintában a nem ionos felületaktív anyag mennyiségének a 250 és 800 μg közötti tartományban kell lennie. A sztrippelt felületaktív anyagot etil-acetátban oldjuk fel. A fázisok szétválasztása és az oldószer elpárologtatása után a nem ionos felületaktív anyagokat vizes oldatban, módosított Dragendorff-reagenssel (KBiI4 + BaCl2 + jégecet) csapatjuk ki. A csapadékot szűrjük, jégecettel mossuk, és ammónium-tartarát oldatban feloldjuk. Az oldatban található bizmutot 4-5-ös pH-n pirrolidin-ditiokarbamát oldattal, fényes platina elektród és kalomel vagy ezüst/ezüstklorid referenciaelektród alkalmazásával potenciometriásan titráljuk. Ez a módszer 6-30 alkilén-oxid csoportot tartalmazó nem ionos felületaktív anyagoknál alkalmazható. A titrálás eredményét 54-es empirikus tényezővel szorozzuk meg a 10 mol etilén-oxiddal kondenzált nonilfenol (NP 10) referenciaanyagra való átszámítás érdekében. 3.2. Reagensek és eszközök A reagenseket ionmentes vízzel kell készíteni.
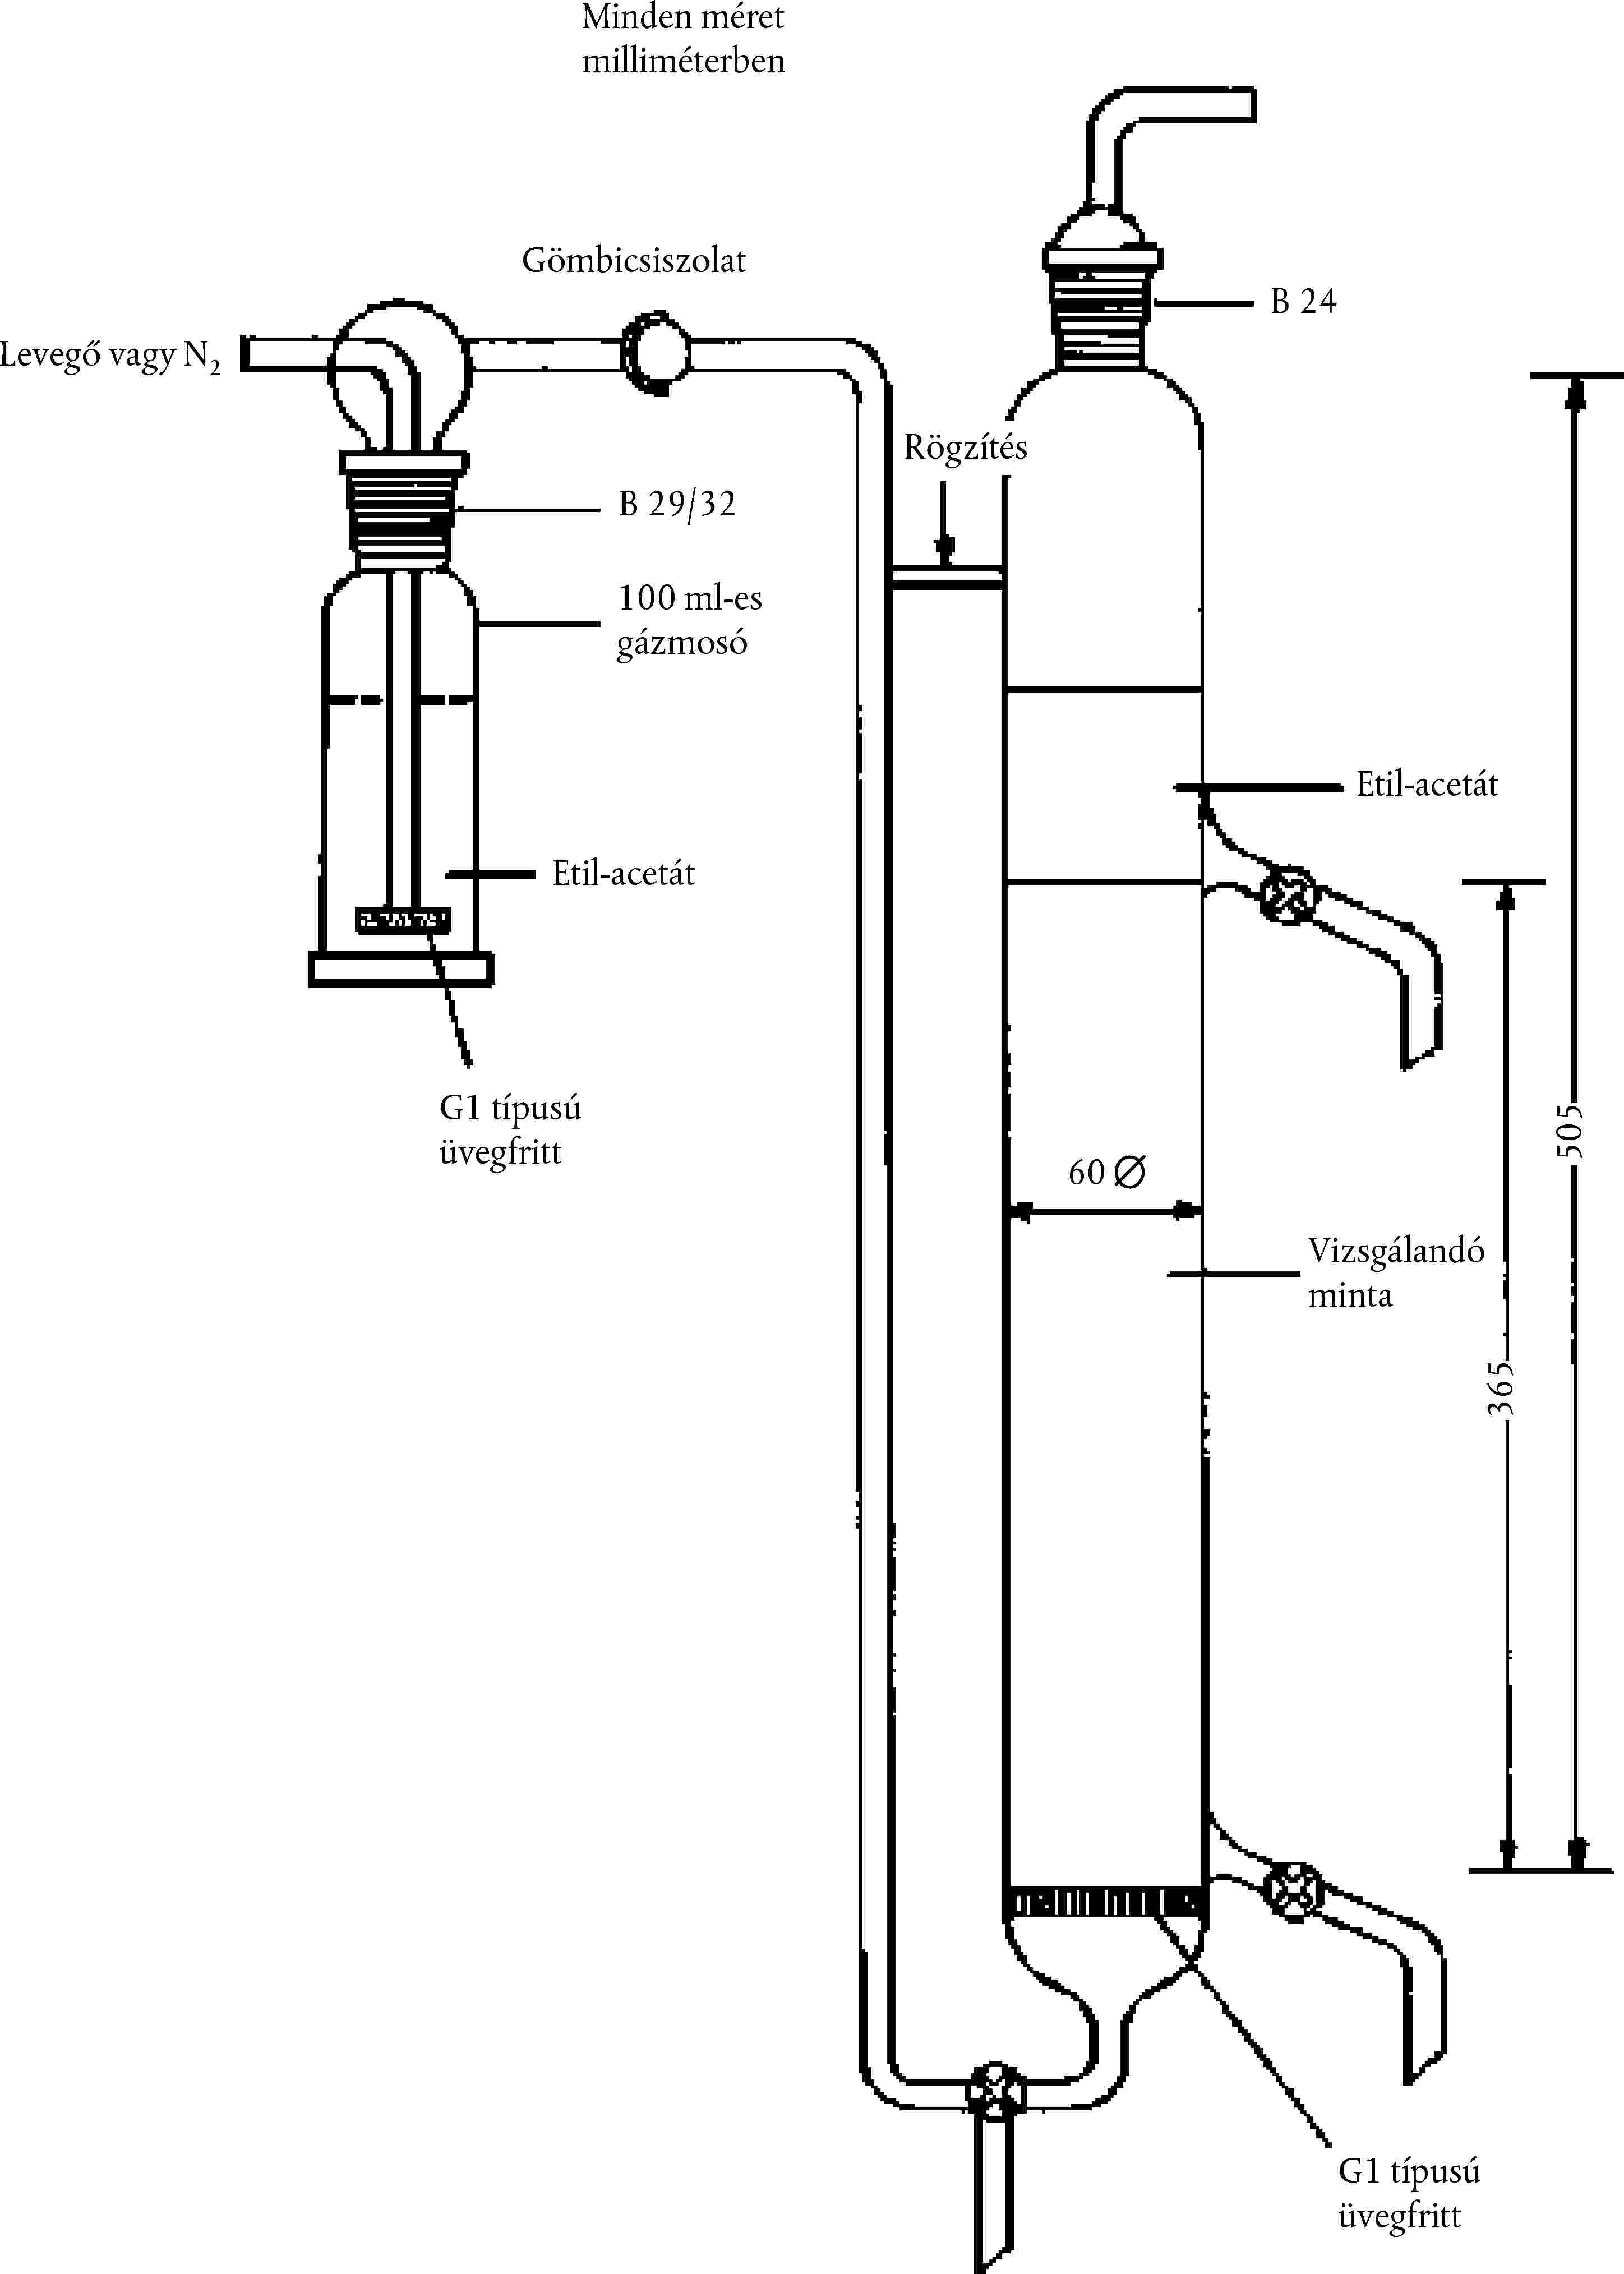
3.3. A módszer 3.3.1. A felületaktív anyag dúsítása és elválasztása A vizes mintát szűrőpapíron átszűrjük. A szűrlet első 100 ml-jét elöntjük. Az előzőleg etil-acetáttal átöblített sztrippelő készülékbe mért mennyiségű mintát teszünk, amely 250 – 800 μg nem ionos felületaktív anyagot tartalmaz. A hatékonyabb elválasztás érdekében 100 g nátrium-kloridot és 5 g nátrium-hidrogén-karbonátot adunk hozzá. Ha a minta térfogata meghaladja az 500 ml-t, akkor ezeket a sókat szilárd alakban tesszük a sztrippelő készülékbe, és nitrogéngáz vagy levegő átvezetésével oldjuk fel őket. Ha kisebb térfogatú mintát használunk, akkor a sókat 400 ml vízben oldjuk fel, és így visszük a sztrippelő készülékbe. Töltsük fel vízzel a felső leeresztő csap szintjéig. A vizes fázisra óvatosan 100 ml etil-acetátot öntünk. A (nitrogén vagy levegő) gázbevezető vezetékbe iktatott gázmosópalackot kétharmadáig etil-acetáttal töltjük fel. 30–60 liter/óra átfolyási sebességgel gázáramot vezetünk át a készüléken; áramlásmérő használata ajánlott. Az átáramló gáz mennyiségét eleinte fokozatosan növeljük. A gáz mennyiségét úgy kell beállítani, hogy a fázisok észrevehetően elkülönülve maradjanak, és a fázisok keveredése, valamint az etil-acetát vízben való oldódása lehetőleg ne következzék be. Öt perc elteltével a gázáramot leállítjuk. Ha a szerves fázis térfogata a vízben való oldódás következtében 20 %-nál nagyobb mértékben csökkent, az elválasztást meg kell ismételni, különös figyelmet fordítva a gázáram mértékére. A szerves fázist választótölcsérbe engedjük le. A választótölcsérben került vizes fázist – ez csak néhány ml lehet – visszaöntjük a sztrippelő készülékbe. Az etil-acetát fázist száraz szűrőpapírral 250 ml-es főzőpohárba szűrjük. A sztrippelő készülékbe ismét 100 ml etil-acetátot öntünk, és további öt percen át nitrogént vagy levegőt vezetünk át rajta. A szerves fázist a már az első elválasztásnál használt választótölcsérbe engedjük le, a vizes fázist elöntjük, a szerves fázist pedig ugyanazon a szűrőn engedjük át, melyet az első adag etil-acetátnál használtunk. A választótölcsért és a szűrőt 20 ml etil-acetáttal mossuk. Az etil-acetát extraktumot vízfürdőn (elszívófülke alatt) szárazra pároljuk. A pároltatás meggyorsítása érdekében az oldat felszínére enyhe légáramot vezetünk. 3.3.2. Kicsapatás és szűrés A 3.3.1. művelet után kapott száraz maradékot 5 ml metanolban feloldjuk, majd hozzáadunk 40 ml vizet és 0,5 ml hígított sósavat (3.2.3.), és az oldatot mágneses keverőkészülékkel keverjük. Ehhez az oldathoz mérőhengerből 30 ml kicsapató reagenst (3.2.6.) adunk. A csapadék ismételt keverés után képződik. 10 perces keverés után az anyagot legalább 5 percig állni hagyjuk. Ezután egy Gooch-tégelyen átszűrjük, amelynek alját üvegrost-szűrőpapír borítja. A szűrőt előzőleg kb. 2 ml jégecettel megnedvesítjük és leszívatjuk. A főzőpoharat, a mágnesrudat és a tégelyt jégecettel alaposan kimossuk, ehhez mintegy 40–50 ml jégecet szükséges. A főzőpohárra tapadó szilárd csapadékot nem kell kvantitatívan a szűrőre vinni, mert a titráláshoz a csapadék oldata ismét a kicsapató főzőpohárba kerül, és a csapadékmaradék feloldódik. 3.3.3. A csapadék feloldása A szűrőtégelyben levő csapadékot forró ammónium-tartarát oldat (kb. 80 °C) (3.2.8.) hozzáadásával három, egyenként 10 ml-es részletben oldjuk fel. Minden részletet néhány percig állni hagyunk a szűrőben, mielőtt a leszívatnánk azt a palackba. A szívópalack tartalmát a kicsapatásra használt főzőpohárba öntjük. Ezután további 20 ml tartarátoldatot csurgatunk le a főzőpohár üvegfalán az összes maradék csapadék feloldása céljából. A szűrőtégelyt, a gumikónuszt és a szívópalackot 150–200 ml vízzel alaposan lemossuk és ezt a vizet is a kicsapató főzőpohárba öntjük vissza. 3.3.4. A titrálás Az oldatot a mágneses keverőkészülékkel (3.2.16.) kevertetjük, hozzáadunk néhány csepp brómkrezol-bíbort (3.2.5.) és hígított ammóniaoldatot (3.2.9.) amíg színe ibolyába csap át (az oldat az utánmosáshoz használt ecetsav maradékai miatt kezdetben enyhén savas). Ezután hozzáadunk 10 ml standard acetát puffert (3.2.10.), az elektródokat az oldatba helyezzük és a büretta csúcsát az oldatba merítve, potenciometriásan standard karbátoldattal titráljuk (3.2.11.). A titrálás sebessége ne haladja meg a 2 ml/perc értéket. A végpontot a potenciálgörbe két ágára húzott érintők metszéspontja jelenti. Esetenként a potenciálgörbe inflexiójának ellaposodása figyelhető meg; ez a platina elektród (csiszolópapír segítségével történő) óvatos megtisztításával kiküszöbölhető. 3.3.5. Vakpróbák A mérések elvégzésével egyidőben a teljes eljárást vak mintával is el kell végezni; ezeknél 5 ml metanolt és 40 ml vizet használunk, és a 3.3.2. pont útmutatásai szerint járunk el. A vak minták mérésekor a fogyásnak 1 ml alatt kell lennie, ellenkező esetben kétségbe vonható a reagensek (3.2.3., 3.2.7., 3.2.8., 3.2.9., 3.2.10.) tisztasága, különösen nehézfém-tartalmuk miatt, ebben az esetben új reagenseket kell alkalmazni. A vakpróbákat az eredmények számításnál figyelembe kell venni. 3.3.6. A karbátoldat faktorának ellenőrzése A karbátoldat faktorát a felhasználás napján kell meghatározni. Ehhez 10 ml réz-szulfát oldatot (3.2.12.) 100 ml víz és 10 ml standard acetát-pufferoldat (3.2.10.) hozzáadása után karbátoldattal titrálunk. Ha a fogyás „a” ml, az „f” tényező az alábbiak szerint számítható:
és a titrálás valamennyi eredményét ezzel a faktorral kell megszorozni. 3.4. Az eredmények számítása Minden nem ionos felületaktív anyagnak saját szorzótényezője van, mely az összetételétől, különösen pedig alkén-oxid-láncának hosszúságától függ. A nem ionos felületaktív anyagok koncentrációját egy referenciaanyaghoz viszonyítva fejezik ki – amely egy 10 etilénoxid-egységet tartalmazó nonilfenol (NP 10) –, melyre vonatkozóan az átszámítási tényező 0,054. A mintában lévő felületaktív anyagok mennyisége e tényező segítségével az alábbiak szerint számítható ki, mg NP 10 egyenértékben kifejezve: (b – c) x f x 0,054 = mg nem ionos felületaktív anyag NP 10-ként kifejezve ahol:
3.5. Az eredmények megadása Az eredményeket mg/l-ben, NP 10-ben kifejezve, 0,1-es pontossággal kell megadni. 4. A vizsgálandó anionos felületaktív anyagok előzetes kezelése 4.1. Előzetes megjegyzések 4.1.1. A minták kezelése Az anionos felületaktív anyagok és a mosó- és tisztítószer termékeket az elsődleges biológiai lebonthatóság meghatározása előtt, az igazoló vizsgálatok esetén, a következő módon kell kezelni:
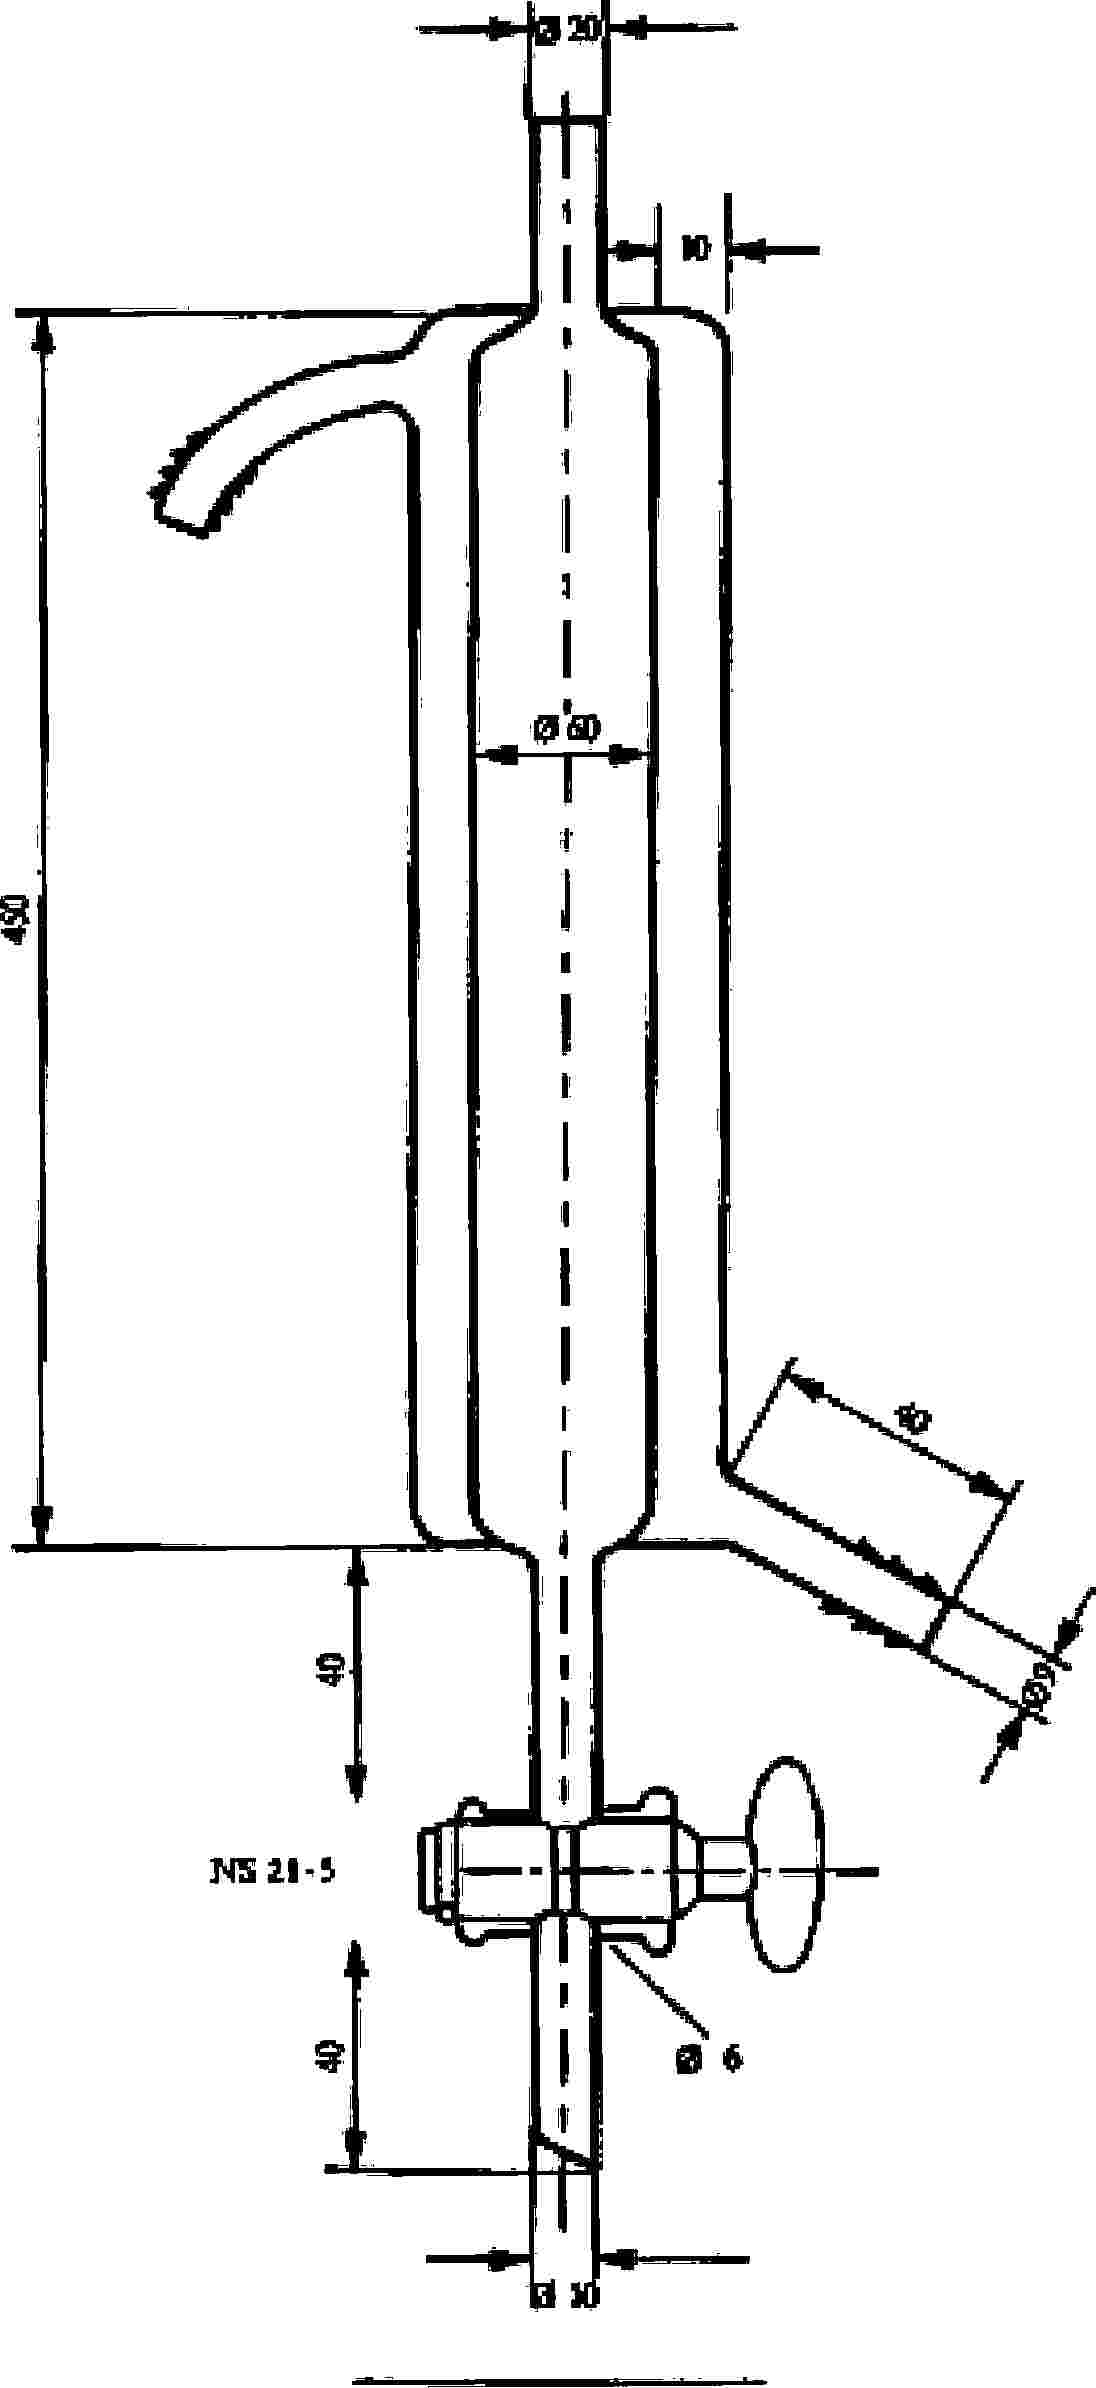
Az alkoholos extrakció célja a kereskedelmi termékben lévő oldhatatlan és szervetlen összetevők eltávolítása, melyek bizonyos körülmények között zavarhatják a biológiai lebonthatóság vizsgálatát. 4.1.2. Az ioncserélő eljárás A biológiai lebonthatóság vizsgálatának kifogástalan elvégzéséhez az anionos felületaktív anyagokat el kell különíteni és el kell választani a szappanoktól, a nem ionos és kationos felületaktív anyagoktól. Ezt ioncserével érjük el, amihez makropórusos anioncserélő gyantát, és a frakcionált elúcióhoz, megfelelő eluálószert használunk. Így egyetlen művelettel különválaszthatjuk a szappanokat, valamint az anionos és nem ionos felületaktív anyagokat. 4.1.3. Analitikai ellenőrzés A szintetikus mosó- és tisztítószerek anionos felületaktívanyag-koncentrációját homogenizálás után az MBAS analitikai eljárás alapján határozzuk meg. A szappantartalmat egy arra alkalmas analitikai módszerrel határozzuk meg. A termék ilyen típusú elemzése azon mennyiségek kiszámításához szükséges, amelyek a biológiai lebonthatóság vizsgálatához használt frakciók előállításához szükségesek. Az extrakciónak nem szükséges kvantitatívnak lennie; mindazonáltal az anionos felületaktív anyagok legalább 80 %-át extrahálni kell. Az extrakció rendszerint 90 %-os, vagy annál jobb. 4.2. Elv A homogén mintából (porból, szárított pasztából és szárazra párolt folyadékokból) etanolos extraktumot készítünk, amely a felületaktív anyagokat, szappanokat és a szintetikus mosó- és tisztítószer mintáa egyéb, alkoholban oldódó összetevőit tartalmazza. Az etanolos extraktumot szárazra pároljuk, izopropanol-víz elegyben feloldjuk, majd a kapott oldatot egy 50 °C hőmérsékletre melegített, erősen savas kationcserélő és makropórusos anioncserélő kombinációjából álló ioncserélőn bocsátjuk át. Ez a hőmérséklet a savas közegben esetleg jelen levő zsírsavak kicsapódásának megakadályozásához szükséges. A nem ionos felületaktív anyagok visszamaradnak a szűrletben. A szappan-zsírsavakat CO2-tartalmú etanollal végzett extrakcióval választjuk el. Az anionos felületaktív anyagokat ezután híg ammónium-hidrogén-karbonát vizes-izopropanolos oldatával végzett eluálással, ammóniumsókként nyerhetjük ki. Ezeket az ammóniumsókat használjuk fel a lebonthatósági vizsgálathoz. Azokat a kationos felületaktív anyagokat, melyek megzavarhatják a biológiai lebonthatóság vizsgálatát és az analitikai eljárást, az anioncserélő elé helyezett kationcserélővel távolítjuk el. 4.3. Reagensek és eszközök 4.3.1. Ionmentes víz 4.3.2. Etanol, 95 térfogatszázalékos C2H5OH (megengedett denaturáló szerek: metil-etil-keton vagy metanol) 4.3.3. Izopropanol-víz elegy (50/50 v/v): — 50 térfogatrész izopropanol (CH3CHOH-CH3), és — 50 térfogatrész víz (4.3.1.) 4.3.4. Etanolos CO2-oldat (mintegy 0,1 % CO2); beforrasztott frittel rendelkező üvegcsövön tíz percen át CO2-t buborékoltatunk az etanolon (4.3.2.) keresztül. Csak frissen készített oldatok használhatók. 4.3.5. Ammónium-hidrogén-karbonát oldat (60/40 v/v): 0,3 mol NH4HCO31 000 ml - 60 térfogatrész izopropanolból és 40 térfogatrész vízből (4.3.1.) álló - izopropanol-víz elegyben. 4.3.6. Kationcserélő (KAT), erősen savas, alkohol-rezisztens, (50-100 mesh) 4.3.7. Anioncserélő (AAT), makropórusos, Merck Lewatit MP 7080 (70-150 mesh) vagy azzal egyenértékű 4.3.8. Sósav, 10 tömegszázalékos HCl 4.3.9. 2 000 ml-es csiszolatos gömblombik, visszafolyós hűtővel 4.3.10. Vákuumszűrő (nuccs) (fűthető), 90 mm-es átmérővel, szűrőpapírhoz 4.3.11. 2 000 ml-es szívópalack 4.3.12. Ioncserélő oszlop fűtőköpennyel és elzárócsappal: A belső cső átmérője 60 mm, magassága 450 mm (lásd a 4. ábrát) 4.3.13. Vízfürdő 4.3.14. Vákuumos szárítószekrény 4.3.15. Termosztát 4.3.16. Rotációs bepárló 4.4. Az extraktum előállítása és az anionaktív anyagok elválasztása 4.4.1. Az extraktum előállítása A biológiai lebonthatóság vizsgálatához szükséges felületaktív anyag mennyisége körülbelül 50 g MBAS. Az extrahálandó termék mennyisége rendszerint nem haladja meg az 1 000 g-ot, de előfordulhat, hogy nagyobb mennyiségű minta extrahálása válik szükségessé. Praktikus okokból a legtöbb esetben a lebonthatósági vizsgálatokhoz szükséges extraktumok előállítása esetén a felhasznált termék mennyiségét 5 000 g-ra kell korlátozni. A tapasztalatok szerint több kisebb extraktum alkalmazása előnyösebb, mint egyetlen nagyobb extrakció végzése. Az előírt ioncserélő mennyiségek 600-700 mmol felületaktív anyag és szappan kapacitásnak felelnek meg. 4.4.2. Az alkoholban oldódó alkotórészek elválasztása A vizsgálandó szintetikus mosó- és tisztítószer 250 grammjához 1 250 ml etanolt öntünk, majd egy órán át visszafolyós hűtővel ellátott lombikban keverés mellett forraljuk. A forró alkoholos oldatot egy 50 °C hőmérsékletre melegített, durva pórusú vákuumszűrőre visszük, és gyorsan leszívatjuk. Ezek után a lombikot és a vákuumszűrőt mintegy 200 ml meleg etanollal mossuk. A szűrletet és a mosófolyadékot szívópalackban fogjuk fel. Pasztakonzisztenciájú és folyékony termékek elemzése esetében annyi anyagot mérünk be, hogy a bemért minta ne tartalmazzon 55 g-nál több anionos felületaktív anyagot és 35 g-nál több szappant. Ezt a kimért mintát szárazra pároljuk. A bepárlási maradékot 2 000 ml etanolban feloldjuk, majd a fent leírtak szerint járunk el. Kis sűrűségű (< 300 g/l) porok esetében ajánlatos az etanol mennyiségét a 20:1 arányú arányig növelni. Az etanolos szűrletet – ha lehet, rotációs bepárlót alkalmazva – szárazra pároljuk. Ha nagyobb mennyiségű extraktumra van szükség, akkor az eljárást megismételjük. A bepárlási maradékot 5 000 ml izopropanol-víz elegyekben feloldjuk. Az ioncserélő oszlopok előkészítése 4.4.3. KATIONCSERÉLŐ OSZLOP 600 ml kationcserélő gyantát (4.3.6.) 3 000 ml-es főzőpohárba helyezünk, és hozzáöntünk 2 000 ml sósavat (4.3.8.) úgy, hogy az ellepje. Ezután legalább két órán át állni hagyjuk, időnként megkeverjük. Leöntjük a savat, és a gyantát ionmentes vízzel az oszlopba (4.3.12.) visszük. Az oszlopba előzőleg üveggyapot-dugót kell helyezni. Az oszlopot ionmentes vízzel 10-30 ml/perc átfolyási sebesség mellett kloridmentesre mossuk. Ezután a vizet 2 000 ml izopropanol-víz eleggyel (4.3.3.) 10-30 ml/perc átfolyási sebesség mellett kiszorítjuk. Ezzel az ioncserélő oszlop használatra kész állapotba kerül. ANIONCSERÉLŐ OSZLOP 600 ml anioncserélő gyantát (4.3.7.) 3 000 ml-es főzőpohárba teszünk, és ráöntünk 2 000 ml ionmentes vizet úgy, hogy az ellepje. A gyantát legalább két órán át duzzadni hagyjuk. A gyantát ionmentes vízzel az oszlopba visszük. Az oszlopba előzőleg üveggyapot-dugót kell helyezni. Az oszlopot 0,3 M ammónium-hidrogén-karbonát oldattal (4.3.5.) kloridmentesre mossuk. Ehhez mintegy 5 000 ml oldatra van szükség. Ezt 2 000 ml ionmentes vízzel végzett utánmosás követi. Ezután a vizet 2 000 ml izopropanol-víz eleggyel (4.3.3.) 10–30 ml/perc átfolyási sebesség mellett a vizet kiszorítjuk. Ezzel az ioncserélő oszlop OH-formában van, és használatra kész. Az ioncserélő eljárás
5. Előzetes megjegyzések 5.1. A minták kezelése
( 1 ) HL C 95., 2003.4.23., 24. o. ( 2 ) Az Európai Parlament 2003. április 10-i véleménye (a Hivatalos Lapban még nem tették közzé), a Tanács 2003. november 4-i közös álláspontja (HL C 305. E, 2003.12.16., 11. o.) és az Európai Parlament 2004. január 14-i álláspontja (a Hivatalos Lapban még nem tették közzé). A Tanács 2004. március 11-i határozata. ( 3 ) HL L 347., 1973.12.17., 51. o. A legutóbb a 807/2003/EK rendelettel (HL L 122., 2003.5.16., 36. o.) módosított irányelv. ( 4 ) HL L 347., 1973.12.17., 53. o. A legutóbb a 82/243/EGK irányelvvel (HL L 109., 1982.4.22., 11. o.) módosított irányelv. ( 5 ) HL L 109., 1982.4.22., 1. o. ( 6 ) HL L 109., 1982.4.22., 18. o. ( 7 ) HL L 80., 1986.3.25., 51. o. ( 8 ) HL L 291., 1989.10.10., 55. o. ( 9 ) HL L 215., 1998.8.1., 73. o. ( 10 ) HL L 200., 1999.7.30., 1. o. A legutóbb az 1882/2003/EK európai parlamenti és tanácsi rendelettel (HL L 284., 2003.10.31., 1. o.) módosított irányelv. ( 11 ) HL L 84., 1993.4.5., 1. o. Az 1882/2003/EK rendelettel módosított rendelet. ( 12 ) 73/404/EGK és 86/94/EGK irányelv. ( 13 ) 73/405/EGK és 82/243/EGK irányelv. ( 14 ) 82/242/EGK irányelv. ( 15 ) HL L 184., 1999.7.17., 23. o. ( 16 ) HL L 262., 1976.9.27., 201. o. A legutóbb a 2004/21/EK bizottsági irányelvvel (HL L 57., 2004.2.25., 4. o.) módosított irányelv. ( 17 ) HL L 196., 1967.8.16., 1. o. A legutóbb a 807/2003/EK rendelettel módosított irányelv. ( 18 ) HL L 227., 1993.9.8., 9. o. ( 19 ) HL L 161., 1994.6.29., 3. o. ( 20 ) HL L 123., 1998.4.24., 1. o. Az 1882/2003/EK rendelettel módosított irányelv. ( 21 ) HL L 50., 2004.2.20., 44. o. ( 22 ) HL L 50., 2004.2.20., 28. o. ( 23 ) HL L 358., 1986.12.18., 1. o. A legutóbb a 2003/65/EK európai parlamenti és tanácsi irányelvvel (HL L 230., 2003.9.16., 32. o.) módosított irányelv. ( 24 ) HL L 353., 2008.12.31., 1. o.. ( 25 ) HL L 204., 1998.7.21., 37. o. ( 26 ) Ezeket a vizsgálatokat tartják a felületaktív anyagokra nézve a leginkább megfelelőnek. ( 27 ) Előfordulhat, hogy a DOC-módszerek eredményei csak a koncentrációcsökkenést mutatják, nem pedig a teljes biológiai lebonthatóságot. Előfordulhat, hogy a manometrikus respirometria, a MITI-teszt és a kétfázisú BOI módszer egyes esetekben nem megfelelő, mivel a nagy kiindulási vizsgálati koncentrációk gátló hatásúak lehetnek. ( 28 ) Létező Kereskedelmi Vegyi Anyagok Európai Jegyzéke. ( 29 ) Törzskönyvezett Vegyi Anyagok Európai Jegyzéke. ( 30 ) HL C 146. A, 1990.6.15., 1. o. ( 31 ) Az Európai Közösségek Hivatalos Kiadványainak Hivatala, 2006, ISSN 1018-5593 EUR 22543 EN. ( 32 ) HL L 396., 2006.12.30., 1. o., helyesbítve: HL L 136., 2007.5.29., 3. o. ( 33 ) Az Európai Közösségek Hivatalos Kiadványainak Hivatala, 2007, ISSN 1018-5593 EUR 20853 EN/3. ( 34 ) HL L 262., 1976.9.27., 169. o. A legutóbb a 2005/80/EK bizottsági irányelvvel (HL L 303., 2005.11.22., 32. o.) módosított irányelv. ( 35 ) HL L 66., 2003.3.11., 26. o. ( 36 ) HL L 187., 1999.7.20., 52. o. A 2011/264/EU határozattal (HL L 111., 2011.4.30., 34. o.) módosított határozat. ( 37 ) Elméleti és Alkalmazott Kémia Nemzetközi Uniója. ( 38 ) Kozmetikai összetevők nemzetközi nevezéktana. 1. Áttekintés
1.1 Hivatkozások1.2 Azonosított követelmények1.3 Kapcsolódó szabványok2. Azonosított követelmények
3. Kapcsolódó szabványok
|